क्या अल्ट्रा-लो आजीवन एलडीएल स्तरों पर एथेरोस्क्लेरोसिस जैविक रूप से समाप्त हो जाता है?
“ज़ीरो-रिस्क” परिकल्पना का एक आलोचनात्मक मूल्यांकन
एथेरोस्क्लेरोटिक हृदय रोग (ASCVD) को लंबे समय से मानव जराचिकित्सा (बुढ़ापे) का एक अनिवार्य परिणाम माना गया है, फिर भी समकालीन आणविक जीव विज्ञान और आनुवंशिक महामारी विज्ञान लगातार एक सब्सट्रेट-निर्भर मॉडल पर अभिसरण (कनवर्ज) होते हैं जिसमें यह बीमारी, सिद्धांत रूप में, जैविक रूप से टाली जा सकती है1], [2]. “शून्य-जोखिम” परिकल्पना का आधार यह है कि धमनी काठिन्य मुख्य रूप से एक एपोलिपोप्राटीन Bअपोबी)–प्रेरित विकार2], [3]. कम घनत्व वाले अत्यंत निम्न स्तर के संपर्क को जीवन भर बनाए रखने से लाइपोप्रोटीन कोलेस्ट्रॉल (LDL-C) और उसके संबंधित ApoB कण सांद्रता—लगभग 10–20 mg/dL (0.26–0.52 mmol/L), जो शारीरिक नवजात बेसलाइन के करीब है—शुरू करने की संभावना रोगसूचक घाव एथेरोस्क्लेरोसिस (सबेंडोथेलियल प्रतिधारण (एथोजेनिक लिपोप्रोटीन का) जैविक रूप से नगण्य स्तर तक कम किया जा सकता है [2], [4]. यह रिपोर्ट इस बात का मूल्यांकन करती है कि क्या इस तरह का अत्यधिक कम एक्सपोजर बीमारी की शुरुआत को प्रभावी ढंग से समाप्त करता है, या क्या इसमें शामिल अवशिष्ट मार्ग सूजन, लाइपोप्रोटीन (ए) [एलपी(ए)], और एन्डोथेलियल डिसफंक्शन बीज बनाने की क्षमता बनाए रखना धमनी पट्टिका एपोबी से स्वतंत्र रूप से [5], [6].
प्रतिक्रिया-से-धारण मॉडल: आरंभ के लिए एक निर्धारवादी रूपरेखा
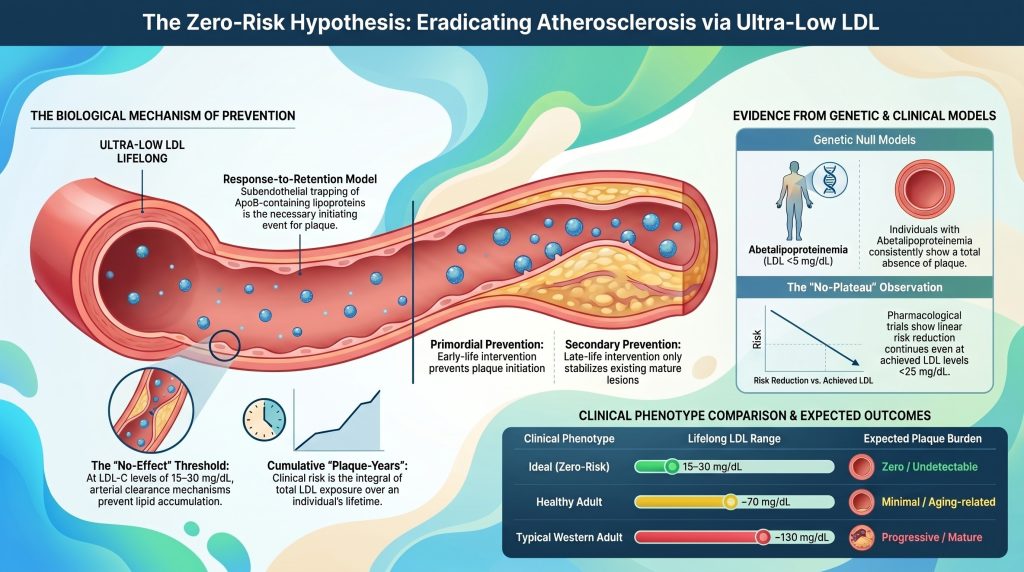
एथेरोस्क्लेरोसिस के जैविक उन्मूलन का सैद्धांतिक आधार पर निर्भर करता है प्रतिक्रिया-से-अवधारण परिकल्पना, जो ApoB-युक्त लिपोप्रोटीनों के उपएंडोथेलियल फँसने को के लिए आवश्यक और पर्याप्त आरंभिक घटना के रूप में पहचानता है एथरोएजेनेसिस [1], [7]. जबकि पारंपरिक मॉडलों ने फ्रैंक एंडोथीलियल चोट को प्राथमिक ट्रिगर के रूप में जोर दिया, वर्तमान साक्ष्य इंगित करते हैं कि एक अखंड, हालांकि दोषपूर्ण, एंडोथेलियम आमतौर पर प्रारंभिक और मध्यवर्ती घावों के ऊपर होता है [1], [8]. रोग की शुरुआत तब होती है जब व्यास में लगभग 70 एनएम से छोटे लिपोप्रोटीन—सहित एलडीएल, ट्राइग्लिसराइड-समृद्ध अवशेष, और एलपी(ए)—एंडोथीलियल अवरोध को पार करते हैं और ट्यूनिका में प्रवेश करते हैं इंटिमा [2], [7].
इंटिमल मैट्रिक्स के भीतर आणविक अंतःक्रियाएँ
इंटिमा के भीतर, अवशेषित कणों की परस्पर क्रिया होती है। एक्स्ट्रासेलुलर मैट्रिक्स (ECM), विशेष रूप से नकारात्मक आवेशित प्रोटिओग्लिकन्स जैसे वर्सीकैन, पर्लेकैन, बिग्लाइकन, और डेकोरिन [1], [7]. ApoB के सकारात्मक आवेशित क्षेत्र, विशेष रूप से लाइसिन से समृद्ध अनुक्रम और आर्जिनिन अवशेष, इलेक्ट्रोस्टैटिक रूप से बंधते हैं ग्लाइकोसामिनोग्लाइकान इन प्रोटिओग्लिकैन्स की (GAG) श्रृंखलाएँ [1]. यह निष्क्रिय फँसाव नहीं है; यह एक महत्वपूर्ण जैव-रासायनिक घटना है जो प्लाज्मा पारगमन की तुलना में धमनी की दीवार के भीतर लिपोप्रोटीन के निवास समय को एक क्रम के गुणनफलक तक बढ़ा देती है [9].
| प्रोटीओग्लिकन | एपोबी लिपोप्रोटीन्स के साथ अंतःक्रिया | एथेरोजेनेसिस में भूमिका |
| वर्सिकन | बड़ा एकत्रीकरण करने वाला प्रोटिओग्लिकन जो इंटिमा की मात्रा बढ़ाता है | लिपोप्रोटीन को फँसाने को बढ़ावा देता है और चिकनी पेशी कोशिका प्रवासन7] |
| पर्लेकन | बेसमेंट झिल्ली हेपेरान सल्फेट प्रोटीओग्लिकन | प्रारंभिक कण प्रतिधारण को सुगम बनाने वाला संरचनात्मक मचान [7] |
| बिग्लाइकन | उच्च एपोबी आत्मीयता वाला लघु ल्यूसीन-समृद्ध प्रोटिओग्लिकन | के विकास के साथ सहसंबंधित लिपिड-समृद्ध नेक्रोटिक कोर [7] |
| डेकोरिन | कोलेजन और एलडीएल कणों के साथ क्रिया करता है | फाइब्रोसिस प्रतिक्रिया और लिपोप्रोटीन एकत्रीकरण को नियंत्रित करता है [7] |
दीर्घकालिक इंटिमा में रहने से शेष लिपोप्रोटीन रासायनिक संशोधन, जिनमें ऑक्सीकरण, ग्लाइकेशन, एंजाइमेटिक विखंडन और एकत्रीकरण शामिल हैं, के प्रति अत्यधिक संवेदनशील हो जाते हैं।1], [9]. संशोधित कण एक अनुकूलहीन प्रतिरक्षा प्रतिक्रिया को उत्प्रेरित करते हैं [1], [7]. एन्डोथेलियल कोशिकाएं परिवर्तित लिपिड्स और यांत्रिक तनावकों द्वारा सक्रिय, आसंजन अणु व्यक्त करते हैं (VCAM-1, आईसीएएम-1) और मोनोसाइट्स को में भर्ती करने वाले केमोकाइन्स स्रावित करते हैं। उपएन्डोथीलियल स्थान [1], [10]. ये मोनोसाइट्स में विभेदित हो जाते हैं मैक्रोफेज जो स्कैवेन्जर रिसेप्टर्स के माध्यम से संशोधित लिपोप्रोटीनों को आत्मसात करते हैं और वसा-युक्त में परिवर्तित हो जाते हैं। फ़ोम कोशिकाएं—के रूपात्मक लक्षण का वसायुक्त धारी [10].
धारण की ऊष्मागतिकी और गतिकीय सीमाएँ
कण प्रतिधारण की संभावना ApoB कणों की स्थानीय सांद्रता और की उपलब्धता का फलन है। प्रोटियोग्लाकन बाइंडिंग मैट्रिक्स के भीतर साइटें [7]. धमनी की दीवार के एक यादृच्छिक मॉडल में, लिपिड संचय की दर इंटिमा में लिपोप्रोटीन के प्रवाह और प्रोटिओग्लाइकेन बंधन की गतिकी द्वारा निर्धारित होती है [9अति-निम्न परिसंचारी सांद्रताओं (जैसे, एलडीएल-सी ≈ 15 मिलीग्राम/डेली) पर, उपलब्ध कणों की संख्या ट्रांससाइटोसिस बहुत कम हो गया है [2], [11].
यदि कण प्रवेश की दर इतनी कम हो कि धमनी की दीवार की अंतर्जात सफाई तंत्र—मैक्रोफेज-मध्यस्थ फागोसाइटोसिस और एचडीएल-मध्यस्थ रिवर्स कोलेस्ट्रॉल ट्रांसपोर्ट—प्रदाह-प्रेरक संशोधन से पहले कणों को हटा सकते हैं, तो सूजन की श्रृंखला कभी शुरू नहीं होती [1], [12]. यह ApoB सांद्रता के लिए जैविक “नो-इफेक्ट” थ्रेशोल्ड का यांत्रिक आधार है, जिसके नीचे क्षति आरंभ करने की संभावना शून्य के करीब पहुँच जाती है [7].
संचयी जोखिम का मात्रात्मक संबंध: प्लाक-वर्ष
ASCVD का नैदानिक जोखिम तत्काल LDL-C को नहीं बल्कि समय के साथ संपर्क के समाकलित प्रभाव को दर्शाता है, एक अवधारणा जिसे अब “संचयी LDL संपर्क” या “पट्टिका-वर्ष” [13], [14]. इस ढांचे के तहत, एथेरोस्क्लेरोसिस धीरे-धीरे सब्सट्रेट के संचय से होने वाली एक बीमारी है, और किसी चिकित्सीय घटना तक पहुँचने का समय इस बात से निर्धारित होता है कि कोई व्यक्ति व्यक्तिगत प्लाक सीमा [13]. डोमांस्की और सहयोगियों ने 4,958 प्रतिभागियों के एक समेकित विश्लेषण में औपचारिक रूप से प्रदर्शित किया कि एआरआईसी, कार्डिया, MESA, और फ्रेमिंगहम ऑफस्प्रिंग अध्ययन से कि एलडीएल-सी के संपर्क का संचयी भार, उस संपर्क का समय-क्रम, और समय के साथ एलडीएल-सी में परिवर्तन की ढलान, प्रत्येक ने स्वतंत्र रूप से नए हृदय-संबंधी घटनाओं की भविष्यवाणी की [14].
प्लाक-वर्ष सीमाओं को परिभाषित करना
महामारी विज्ञान संबंधी और मेंडेलियन रैंडमाइजेशन डेटा संचयी-एक्सपोजर थ्रेशोल्ड्स का अस्थायी परिमाणीकरण करने की अनुमति देता है [13], [15प्रकाशित सीमाएँ अनुमानित ही रहती हैं और समूह-आधारित होती हैं, न कि आबादी-व्यापी रूप से औपचारिक रूप से मान्य, और नीचे दिए गए मानों को दीर्घकालिक समूह और मेंडेलियन से प्राप्त heuristic अनुमानों के रूप में ही देखा जाना चाहिए। यादृच्छिकीकरण डेटा [13]–[15].
| जोखिम मीट्रिक (पुरुष) | अनुमानित संचयी एलडीएल संपर्क (ग्राम·वर्ष/डीएल) | जीवनकाल का प्रमुख घटना जोखिम (अनुमानित) |
| निम्न-जोखिम सीमा | ~ 5,000 | घटना की संभावना < 10% [13], [14] |
| मध्यवर्ती सीमा | ~ 8,000 | शून्य से भिन्न CAC के लिए अनुमानित मध्य आयु (~55–60 वर्ष) [13], [16] |
| उच्च-जोखिम सीमा | ~ 11,000 | 20% घटना की संभावना [13], [14] |
| अत्यंत उच्च-जोखिम सीमा | ~ 14,000 | CAC ≥ 100 के लिए अनुमानित मध्य आयु [13], [16] |
नोट: महिलाओं के लिए सीमाएँ आम तौर पर अधिक होती हैं (तुलनीय जोखिम श्रेणियों में लगभग 20–30% का अनुमान), जो महिलाओं में ASCVD के बाद के जीवन में शुरू होने और रजोनिवृत्ति-पूर्व अवस्था में LDL ट्रांससाइटोसिस तथा धमनी-भित्ति जीवविज्ञान के मंद होने के अवलोकन के अनुरूप हैं।13].
प्रतिधारण सीमा पर द्वितीयक जोखिम कारकों का प्रभाव
घटनाओं को आरंभ करने के लिए आवश्यक संचयी एलडीएल संपर्क स्थिर नहीं है; यह जैविक वातावरण द्वारा विनियमित होता है। धमनी [13]. उच्च रक्तचाप, मधुमेह, और धूम्रपान कण प्रतिधारण को बढ़ाकर या प्रतिधारित लिपिड्स के प्रति सूजन संबंधी प्रतिक्रिया को तेज करके प्रभावी रूप से सीमा को कम करें [2], [17].
- उच्च रक्तचाप: ऊँचा रक्तचाप एंडोथीलियम के पार एलडीएल ट्रांससाइटोसिस को बढ़ाता है और उच्च एपोबी संबद्धता वाले प्रोटिओग्लिकन्स के संश्लेषण को बढ़ावा देता है [7]. मौजूदा पर काटन तनाव पट्टिकाएँ टूटने की संभावना बढ़ाता है [13].
- टाइप 2 मधुमेह इंसुलिन प्रतिरोधकता: दीर्घकालिक डिसग्लाइसीमिया और हाइपरइंसुलिनिमिया धमनी की दीवार को नुकसान पहुँचाते हैं, प्रतिकूल पुनर्निर्माण को बढ़ावा देते हैं, और कोरोनरी धमनियों को संकीर्ण करते हैं। ल्युमेन, इसलिए छोटे थक्के भी रक्तप्रवाहगत रूप से महत्वपूर्ण हो जाते हैं और रुकावट पैदा करने वाले थक्के बनने की संभावना अधिक हो जाती है [14].
- धूम्रपान: तम्बाकू के संपर्क से प्रत्यक्ष एंडोथीलियल क्षति होती है और ऑक्सीडेटिव तनाव, इंटिमल लिपोप्रोटीन संशोधन में तेजी लाना [2].
- एंड्रोजन दुरुपयोग: युवा पुरुष एनाबॉलिक-एंड्रोजेनिक स्टेरॉयड उपयोगकर्ताओं में, तख्ती की मात्रा और कोरोनरी धमनी कैल्शियम स्कोर जीवन भर के संपर्क से दृढ़ता से संबंधित हैं, जो एथेरोजेनेसिस के एक स्वतंत्र त्वरण के अनुरूप है।18].
नियंत्रित रक्तचाप और बिना किसी सूजन संबंधी सह-रुग्णता वाले एक चयापचयी रूप से स्वस्थ व्यक्ति में, नैदानिक रोग प्रकट होने से पहले धमनी की दीवार अधिक संचयी भार सहन कर सकती है [13]. के तहत शून्य-जोखिम परिकल्पना, 80-वर्षीय जीवनकाल में एलडीएल-सी ≈ 15 मिलीग्राम/डीएल बनाए रखने पर केवल ~1,200 ग्राम·वर्ष/डीएल का उत्पादन होता है संचयी संपर्क—~5,000 g·yr/dL के अनुमानित कम-जोखिम सीमा से बहुत नीचे और चिकित्सकीय रूप से सार्थक घटना संभावनाओं से जुड़ी सीमाओं से लगभग एक दशक कम [13].
आनुवंशिक शून्य मॉडल: प्रकृति के प्रयोग
एथेरोस्क्लेरोसिस को समाप्त किया जा सकता है या नहीं, इसका सबसे कठोर परीक्षण जीवन भर अति-निम्न ApoB संपर्क के मानव आनुवंशिक मॉडलों में निहित है।2], [3]. ये “प्रकृति के प्रयोग” उपलब्ध सबसे मजबूत साक्ष्य प्रदान करते हैं कि, निकट-अनुपस्थिति में एथोजेनिक कण, रोग की शुरुआत गहराई से कम हो जाती है [19], [20मामला-रिपोर्टों की संख्या अभी भी कम है और शव-परीक्षण के आंकड़े सीमित हैं, इसलिए “पूर्ण” अनुपस्थिति के दावों को गणितीय रूप से शून्य होने के बजाय “संयोग से ही संभवतः होने वाली अपेक्षा से कहीं अधिक स्पष्ट रूप से कम हुआ भार” के रूप में व्याख्यायित किया जाना चाहिए।.
अबेतालिपोप्रोटीनमिया (एबीएल) और एमटीटीपी की कमी
अबेतालिपोप्रोटीनमिया एक ऑटोसोमल रिसेसिव विकार है जो MTTP में द्वि-एलिल लॉस-ऑफ-फंक्शन उत्परिवर्तनों के कारण होता है, जो यकृत और आंत में ApoB-युक्त लिपोप्रोटीनों के संयोजन और स्राव के लिए आवश्यक है।19], [21प्रभावित व्यक्तियों में परिसंचरण में ApoB-युक्त लिपोप्रोटीन लगभग पूरी तरह से अनुपस्थित होते हैं; कुल कोलेस्ट्रॉल आमतौर पर < 30 mg/dL और LDL-C < 5 mg/dL (अक्सर पता नहीं चल पाता) [19].
गंभीर गैर-हृदय संबंधी विकृति (वसा अवशोषण दोष, अकैंथोसाइटोसिस, स्पाइनोसेरेबेलर अपक्षय, रेटिनिटिस पिगमेंटोसा) के बावजूद, नैदानिक और सीमित शव-परीक्षण साक्ष्य ABL रोगियों में एथेरोस्क्लेरोटिक घावों की उल्लेखनीय कमी का संकेत देते हैं।19], [21]. कार्डियोमायोपैथी और अतालताएँ, जब होती हैं, तो मुख्य रूप से वसा-घुलनशील विटामिन (विटामिन ई) की कमी के कारण होती हैं, न कि इस्क्रीमिया [19]. इस प्रकार ABL एपोबी-प्रेरित एथेरोस्क्लेरोसिस के लिए उपलब्ध सबसे निकटतम मानव नल मॉडल के रूप में कार्य करता है।.
पारिवारिक हाइपोबेटालीपोप्रोटीनमिया (एफएचबीएल)
एपीओबी जीन में विषमयुग्मी या द्विआलिलिक उत्परिवर्तनों के परिणामस्वरूप संक्षिप्त, स्राव-असमर्थ प्रोटीन [22].
- हेटरोज़ाइगस एफएचबीएल: एलडीएल-सी आमतौर पर 20–50 मिलीग्राम/डेली, जीवनभर का एएससीवीडी जोखिम काफी कम [22], [23].
- समयुग्मी संयुक्त हेटरोज़ाइगस एफएचबीएल: एलडीएल-सी अक्सर < 10 मिलीग्राम/डेली; फेनोटाइप ABL जैसा दिखता है और इमेजिंग तथा उपलब्ध शव-परीक्षण रिपोर्टों में एथेरोस्क्लेरोटिक रोग के खिलाफ समान रूप से स्पष्ट सुरक्षा प्रदर्शित करता है [22], [23].
| आनुवंशिक विकार | तंत्र | एलडीएल-सी (एमजी/डीएल) | एएससीवीडी फेनोटाइप |
| अबेतालिपोप्रोटीनिमिया | MTTP LOF; कोई कण संयोजन नहीं | पाँच से कम | स्पष्ट रूप से कम / अनुपस्थित पट्टिका [19] |
| समयुग्मी FHBL | एपीओबी एलओएफ; संक्षिप्त प्रोटीन | दस से कम | स्पष्ट रूप से कम / अनुपस्थित पट्टिका [22], [23] |
| PCSK9 एलओएफ (संयुक्त हेट.) | सुधारित LDLR पुनर्चक्रण; तीव्र एलडीएल निकासी | ~ 14–15 | स्वस्थ फेनोटाइप; इंडेक्स मामले में कोई प्रलेखित ASCVD नहीं [24] |
| एएनजीपीटीएल3 कमी | बढ़ी हुई एलपीएल/ईएल गतिविधि; कम टीजी और एलडीएल | ~ 30–40 | काफी कम CAD (~34–41% कम संभावना) [25], [26] |
PCSK9 और ANGPTL3: “स्वस्थ” अल्ट्रा-लो फेनोटाइप
एबीएल के विपरीत, जिसमें गंभीर गैर-हृदय संबंधी रोगग्रस्तता होती है, PCSK9 और ANGPTL3 में हानि-कार्य वेरिएंट्स वसा अवशोषण विकार या यकृत में वसा संचय के बिना अल्ट्रा-लो एलडीएल-सी का उत्पादन करते हैं [3], [27]. पहले रिपोर्ट किए गए कंपाउंड हेटेरोजाइगस PCSK9 LOF व्यक्ति, जो झाओ और सहयोगियों द्वारा वर्णित एक स्वस्थ प्रजननक्षम अफ्रीकी अमेरिकी महिला थी, का LDL-C लगभग 14 mg/dL था (0.36 mmol/L) और चिकित्सकीय रूप से सामान्य थी, जिससे यह प्रदर्शित होता है कि जीवन भर परिसंचारी PCSK9 की लगभग अनुपस्थिति सामान्य मानव शारीरिक क्रिया के अनुकूल है [24]. एथेरोस्क्लेरोसिस रिस्क इन कम्युनिटीज़ (ARIC) कोहोर्ट में, विषमयुग्मी PCSK9 LOF वेरिएंट्स (PCSK9 Y142X और C679X) 28% कम LDL-C और 88% की कमी से जुड़े थे। कोरोनरी हृदय रोग लगभग 15 वर्षों में अश्वेत प्रतिभागियों में घटनाक्रम, जिसमें श्वेत प्रतिभागियों में PCSK9 R46L वाहकों से जुड़ी लगभग 47% की मामूली कमी शामिल है [28जीवन भर के संपर्क में रहने पर, जोखिम में कमी लगभग उस पूर्ण सुरक्षा के स्तर तक पहुँच जाती है जो ABL और होमोज़िगस FHBL में देखी गई है।2].
ANGPTL3 की कमी “संयुक्त हाइपोलिपिडेमिया” उत्पन्न करती है जिसमें एलडीएल-सी, एचडीएल-सी, और ट्राइग्लिसराइड्स [27स्टिट्ज़ियल के 2017 के विश्लेषण में, तीन कंपाउंड-हेटरोज़ाइगस व्यक्तियों में सीटी एंजियोग्राफी पर शून्य कोरोनरी प्लाक था, जबकि औसत 39% था। प्लाक का बोझ मिलते-जुलते रिश्तेदारों में; विषमयुग्मी LOF वाहकों में लगभग 34% कम होने की संभावना देखी गई। कोरोनरी धमनी रोग (या 0.66; 95% CI 0.44–0.98) [25]. ड्यूवी और सहयोगियों ने 58,335 DiscovEHR प्रतिभागियों में इस संकेत को दोहराया, और CAD की 41% कम संभावना (OR 0.59; 95% CI 0.41–0.85; p = 0.004) रिपोर्ट की [26]. महत्वपूर्ण रूप से, मात्रात्मक इमेजिंग पुष्टि करती है कि ANGPTL3 LOF वाहकों में यकृत वसा में वृद्धि नहीं होती है, जो इस मार्ग को दीर्घकालिक औषधीय अनुकरण के लिए एक अनुकूल लक्ष्य के रूप में स्थापित करती है [27].
औषधीय साक्ष्य: “जितना कम उतना बेहतर” प्रतिमान
आनुवंशिक मॉडल जीवनभर के संपर्क को दर्शाते हैं; औषधीय परीक्षण जीवन में बाद में एलडीएल-सी (LDL-C) को कम करने के प्रभाव का परीक्षण करते हैं, आमतौर पर उन व्यक्तियों में जिनमें पहले से ही उपनैदानिक या नैदानिक रोग मौजूद होता है।2].
मेटा-रिवीजन और लाभ की रैखिकता
कोलेस्ट्रॉल ट्रीटमेंट ट्रायलस्ट्स (CTT) सहयोग और बाद के गैर-स्टैटिन परीक्षणों से प्राप्त डेटा (एज़ेटिमाइब, PCSK9 अवरोधक) एक उल्लेखनीय रूप से सुसंगत प्रदर्शित करना खुराक-प्रतिक्रिया: एलडीएल-सी में प्रत्येक 1 mmol/L (38.7 mg/dL) की कमी उपचार के एक वर्ष में प्रमुख संवहनी घटनाओं में लगभग 22% की कमी के अनुरूप है, और यह संबंध जांचे गए सबसे निम्न प्राप्त स्तरों पर भी रैखिक बना रहता है [29], [30]. यह संबंध प्रभावी रूप से उस तंत्र के प्रति उदासीन है जिसके द्वारा एलडीएल-सी को कम किया जाता है [15], [31].
| नैदानिक परीक्षण / विश्लेषण | प्राप्त एलडीएल-सी (मिग्रा/डेली) | मुख्य निष्कर्ष |
| सीटीटी मेटा-विश्लेषण | दायरा 60–180 | प्रति 1 mmol/L (38.7 mg/dL) ~22% आरआर में कमी [29] |
| IMPROVE-IT (एज़ेटिमाइब + सिम्वास्टैटिन) | 53.7 बनाम 69.5 (TWA) | प्राथमिक समाप्ति बिंदु के लिए HR 0.936 (0.89–0.99); उससे परे लाभ स्टैटिन अकेला30] |
| फूरियर (इवोलोक्यूमैब) | माध्यिका ~30 (उपसमूह <20) | रेखीय लाभ एलडीएल-सी < 20 मिलीग्राम/डीएल तक जारी रहा [32], [33] |
| ओडिसी परिणाम (एलिरोकूमाब) | ~53 (48-सप्ताह का औसत) | HR 0.85 MACE; PCSK9i के लिए पहला मृत्यु संकेत (HR 0.85) [34] |
| प्रोलॉन्ग-एंग3 (सोलबिनसरन) | चरण 2; स्थायी कमी | ANGPTL3 को लक्षित करने वाला siRNA; टिकाऊ ApoB और TG में कमी [35] |
| कोरलरीफ़ लिपिड्स (एनलिसिटिड) | पृष्ठभूमि पर ~60 पर स्टैटिन | मौखिक पीसीएसके9 अवरोधक; चरण 3 एलडीएल-सी कमी [36] |
इन औषधि-संबंधी आंकड़ों का महत्व “नो-प्लेटो” अवलोकन में निहित है।32], [37घटना में कमी 20 mg/dL से नीचे प्राप्त LDL-C पर भी रैखिक रूप से जारी रहती है, जो यह दर्शाता है कि एथेरोस्क्लेरोसिस के जैविक प्रेरक लिपिड स्पेक्ट्रम के चरमों पर भी सब्सट्रेट-सीमित बने रहते हैं।2], [32].
शेष रोग बनाम नई शुरुआत
प्राथमिक और के बीच एक महत्वपूर्ण अंतर खींचा जाना चाहिए। द्वितीयक रोकथाम [13]. बहुत कम एलडीएल-सी प्राप्त करने वाले परीक्षण प्रतिभागियों में, एक महत्वपूर्ण हिस्सा अभी भी घटनाओं का अनुभव करता है [38]. यह अवशिष्ट जोखिम शून्य-जोखिम परिकल्पना की विफलता नहीं है, बल्कि उन्नत प्लाक की अपरिवर्तनीय संरचनात्मक विशेषताओं का पूर्वानुमेय परिणाम है।2]. एक बार जब एक घाव विकसित हो जाता है नेक्रोटिक कोर और एक पतला फाइब्रस कैप, फटना स्थानीय यांत्रिक बलों या प्रणालीगत सूजन द्वारा प्रेरित हो सकता है, जो वर्तमान एलडीएल-सी से काफी हद तक स्वतंत्र है।2], [39शून्य-जोखिम परिकल्पना रोग की शुरुआत से संबंधित है, न कि पहले से मौजूद धब्बे के अंतिम टूटने से।1]. यदि जन्म से ही अल्ट्रा-लो लिपोप्रोटीन स्तर बनाए रखा गया होता, तो तीव्र घटनाओं के लिए सब्सट्रेट (परिपक्व, अस्थिर प्लाक) बस बन ही नहीं पाएगा [2], [14].
शेष जोखिम मार्ग: क्या सूजन या एलपी(ए) अकेले ही रोग की शुरुआत कर सकते हैं?
शून्य-जोखिम परिकल्पना को खारिज करने के लिए एपोबी-रहित मार्ग की पहचान करना आवश्यक है, जो एथेरोजेनिक लिपोप्रोटीन की अनुपस्थिति में एथेरोस्क्लेरोसिस को स्वतंत्र रूप से आरंभ करने में सक्षम हो [5], [6].
लिपोप्रोटीन(ए) और एपोबी की संरचनात्मक आवश्यकता
एलपी(ए) एक जटिल कण है जो एलडीएल-जैसा एपोबी-100 एपोलिपोप्रोटीन(ए) से कोवैलेंट रूप से बंधा कोर [40]. यह ASCVD जोखिम से स्वतंत्र रूप से जुड़ा हुआ है, भले ही LDL-C का स्तर इष्टतम रूप से नियंत्रित हो [5यांत्रिक रूप से, प्रति कण आधार पर एलपी(ए) एलडीएल की तुलना में अधिक एथेरोजेनिक है क्योंकि इसमें मैट्रिक्स से बंधने की प्रवृत्ति और ऑक्सीडाइज़्ड फॉस्फोलिपिड्स (OxPLs) का भार होता है, जो तीव्र सूजन को बढ़ावा देते हैं।40], [41]. हालांकि, महत्वपूर्ण रूप से, प्रत्येक Lp(a) कण को ApoB-100 ढांचे की आवश्यकता होती है; ABL और होमोज़िगस FHBL में Lp(a) का संश्लेषण नहीं हो सकता क्योंकि ApoB का स्राव अनुपस्थित होता है [19], [22इस प्रकार, Lp(a) गैर-ApoB आरंभ मार्ग का प्रतिनिधित्व नहीं करता, बल्कि ApoB-युक्त लिपोप्रोटीन परिवार की मात्रात्मक रूप से अधिक एथेरोजेनिक उपवर्ग है।.
सूजन एक प्रबलक है, आरंभक नहीं।
सूजन की भूमिका (आईएल-६, आईएल-1β, एचएससीआरपी) का एएससीवीडी में योगदान अच्छी तरह से स्थापित है, और कैंटोस ट्रायल यह प्रदर्शित किया गया कि कैनाकिनुमाब-मध्यस्थ IL-1β अवरोध, लिपिड स्तर को बदले बिना हृदय संबंधी घटनाओं को कम करता है।42फिर भी, वर्तमान सहमति यह है कि सूजन, रुके हुए लिपोप्रोटीन के प्रति धमनी की दीवार की एक शारीरिक प्रतिक्रिया के रूप में कार्य करती है, न कि एक स्वायत्त उत्प्रेरक के रूप में।7वाइल्ड-टाइप पशु मॉडलों में, हाइपरलिपिडेमिया की अनुपस्थिति में प्रणालीगत सूजन एथेरोस्क्लेरोसिस उत्पन्न नहीं करती है।43धमनी की दीवार में सूजन, मोनोसाइट्स का प्रवेश, और फोम-कोशिका का निर्माण लिपोप्रोटीन के प्रतिधारण के परिणामस्वरूप होते हैं।1]. पुरानी सूजन संबंधी बीमारियाँ (जैसे, रुमेटीइड आर्थराइटिस, SLE) प्रतिधारण-प्रेरित घाव निर्माण की सीमा को कम करते हैं, लेकिन वे एथेरोस्क्लेरोसिस की शुरुआत नहीं करते हैं जहाँ ApoB सब्सट्रेट अनुपस्थित हो [7].
अल्ट्रा-लो एंड की इमेजिंग: उपनैदानिक साक्ष्य
कोरोनरी धमनी कैल्शियम (CAC) स्कोरिंग, इंट्रावैस्कुलर अल्ट्रासाउंड आई.वी.यू.एस., ऑप्टिकल कोहरेंस टोमोग्राफी (अक्टूबर), और कोरोनरी सीटी एंजियोग्राफी (CCTA) अत्यधिक लिपिड परतों में उपनैदानिक पट्टिका की उपस्थिति और संरचना में पूरक झलक प्रदान करते हैं।16], [44].
शून्य CAC की शक्ति
CAC स्कोर शून्य होना कम अल्पकालिक घटना जोखिम का एक मजबूत संकेतक है, लेकिन इसकी व्याख्या उम्र-आधारित होती है।16], [45]. युवा आबादी (आयु < 45) में, महत्वपूर्ण एलडीएल एक्सपोजर वाले लोगों में भी शून्य सीएसी आम है क्योंकि कैल्सीफ़िकेशन एक अंतिम-चरण स्थिरीकरण मार्कर है [45इसके विपरीत, एक वृद्ध व्यक्ति में शून्य CAC असामान्य है और यह एथेरोजेनेसिस के प्रति असाधारण प्रतिरोध को दर्शाता है, जो अक्सर आनुवंशिक रूप से कम ApoB या अनुकूल मैट्रिक्स जीवविज्ञान से जुड़ा होता है।16], [46].
| सीएसी श्रेणी | एगैटस्टन इकाइयाँ | नैदानिक महत्व |
| शून्य | 0 | कोई पता लगाने योग्य कैल्सीफिकेशन नहीं; बहुत कम अल्पकालिक ASCVD जोखिम [16] |
| हल्का | 1–99 | प्रारंभिक एथेरोस्क्लेरोटिक भार; जोखिम वर्गीकरण को ऊपर की ओर समर्थन करता है।16] |
| मध्यम | 100–399 | महत्वपूर्ण प्लाक; 10-वर्षीय घटना जोखिम आमतौर पर 7.5% से अधिक होता है।16] |
| गंभीर | 400 से अधिक | बहुत अधिक जोखिम; अक्सर ASCVD समकक्ष के रूप में माना जाता है।16] |
आईवीयूएस और प्रतिगमन के लिए सीमा
इंट्रावास्कुलर इमेजिंग परीक्षण लगातार यह दर्शाते हैं कि एलडीएल-सी को गहराई से कम करने से कुल प्लाक भार उलट सकता है।47], [48]. एस्टरॉयड ट्रायल 60.8 मिलीग्राम/डेली के औसत एलडीएल-सी के साथ प्राप्त किया रोसुवास्टेटिन 40 मिलीग्राम और का प्रदर्शन प्रतिगमन एथेरोमा आयतन प्रतिशत (PAV) कई इमेजिंग पैरामीटरों में [47]. शनि 60–70 mg/dL की सीमा में एलडीएल-सी पर पुष्ट प्रतिगमन [48]. GLAGOV PCSK9-अवरोधक युग में संबंध का विस्तार किया, जिसमें इवोलोकुमाब के साथ एलडीएल-सी < 40 मिलीग्राम/डीएल तक निरंतर रैखिक प्रतिगमन दिखा, और कोई स्पष्ट स्थिरीकरण नहीं हुआ।49].
- प्रतिगमन: जब एलडीएल-सी लगभग 70 मिलीग्राम/डेली से नीचे चला जाता है, तो पीएवी में कमी लगातार देखी जाती है, और एलडीएल-सी में कमी की गहराई के साथ प्रतिगमन की मात्रा बढ़ती जाती है।47]–[49].
- स्थिरीकरण: अत्यंत निम्न स्तरों पर, पट्टिकाओं में लाभकारी पुनर्निर्माण होता है; लिपिड-समृद्ध कोर सिकुड़ जाता है और रेशेदार आवरण मोटा होकर कोलेजन-समृद्ध हो जाता है, जिससे एक “संवेदनशील” घाव संरचनात्मक रूप से स्थिर घाव में परिवर्तित हो जाता है।49], [50].
शून्य-जोखिम परिकल्पना के तहत, जीवन के प्रारंभिक चरण में एलडीएल-सी को लगभग 15 मिलीग्राम/डेली बनाए रखने से लिपिड-समृद्ध कोर का निर्माण पूरी तरह से रोका जा सकता है; प्रतिगमन और स्थिरीकरण निरर्थक हो जाते हैं क्योंकि प्रतिगमन के लिए कोई घाव ही नहीं होता।2].
समयगत विचार: प्रारंभिक जीवन में जोखिम बनाम वयस्क हस्तक्षेप
संचयी-एक्सपोजर ढांचा इस बात पर जोर देता है कि एलडीएल को कम करना जिस उम्र में शुरू होता है, उसकी तीव्रता जितनी महत्वपूर्ण है, उतनी ही उस उम्र की भी है।13].
अवसर की खिड़की
फेरेंस और सहयोगियों के ऐतिहासिक 2012 के मेंडेलियन रैंडमाइजेशन विश्लेषण ने छह एलडीएल-नियंत्रित जीनों में नौ SNPs को एकत्रित किया और पाया कि आनुवंशिक रूप से निम्न एलडीएल-सी का प्रत्येक मानक इकाई, जीवन के उत्तरार्ध में स्टैटिन-प्रेरित एलडीएल-सी कमी की समान परिमाण की तुलना में कोरोनरी हृदय रोग में लगभग तीन गुना अधिक आनुपातिक कमी उत्पन्न करता है।15]. विशेष रूप से, जीवन भर लगभग 1 mmol/L कम LDL-C के संपर्क में रहने से CHD जोखिम में लगभग 54–55% की कमी देखी गई, जबकि लगभग 22% की तुलना में। सापेक्ष जोखिम मध्य जीवन में शुरू की गई स्टैटिन चिकित्सा के साथ प्रति mmol/L कमी [15], [29]. यह असंगति इसलिए उत्पन्न होती है क्योंकि प्रारंभिक हस्तक्षेप क्षतिका के आरंभ को रोकता है, जबकि विलंबित हस्तक्षेप केवल पहले से परिपक्व पट्टिकाओं की प्रगति को धीमा करता है [2], [14].
चयापचय संबंधी रूप से स्वस्थ व्यक्ति के लिए:
- जीवन भर एलडीएल-सी ≈ 15 मिलीग्राम/डीएल बनाए रखना: प्लाक के आरंभ को रोकता है; आजीवन जोखिम शून्य के करीब आता है।2], [15].
- 40 वर्ष की आयु में एलडीएल-सी को लगभग 15 मिलीग्राम/डेसीलीटर तक कम करना: आगे की प्रगति को रोकता है, मौजूदा उपनैदानिक पट्टिका को स्थिर करता है, और आधारभूत पट्टिका भार के आधार पर अनुमानित 10–20 वर्षों तक नैदानिक घटनाओं को स्थगित करता है।13], [14].
- एक नैदानिक घटना के बाद एलडीएल-सी को लगभग 15 मिलीग्राम/डेसीलीटर तक कम करना: स्थिरीकरण द्वारा पुनरावृत्ति के जोखिम को कम करता है संवेदनशील धब्बे; अपरिवर्तनीय संरचनात्मक क्षति से उत्पन्न अवशिष्ट जोखिम को समाप्त नहीं करता है [34], [50].
प्राथमिक—और आदर्श रूप से आदिम—रोकथाम की जैविक सर्वोच्चता सीधे तौर पर निकलती है: जीवन के सबसे प्रारंभिक चरणों से ही शारीरिक लिपोप्रोटीन स्तरों को बनाए रखना उपनैदानिक से नैदानिक रूप से खतरनाक बोझ में संक्रमण को रोकता है।3].
सैद्धांतिक और यंत्रणात्मक सीमाएँ: स्टोकास्टिक बनाम शून्य जोखिम
क्या एथेरोस्क्लेरोसिस का पूर्ण उन्मूलन संभव है, या कोई जैविक न्यूनतम स्तर बना रहता है?
अत्यंत निम्न स्तरों पर यादृच्छिक प्रतिधारण
एथेरोस्क्लेरोसिस की शुरुआत मूलतः एक संभाव्य प्रक्रिया है।7]. एलडीएल-सी ≈ 15 मिलीग्राम/डेली पर भी, एक एपोबी कण सिद्धांततः धमनी की दीवार में प्रवेश कर सकता है, एक प्रोटिओग्लिकन से बंध सकता है, और ऑक्सीकरण से गुजर सकता है [7]. हालांकि, अति-निम्न सांद्रताओं पर एक ही फोकल क्षेत्र में पर्याप्त संख्या में ऐसे कणों के बने रहने की संभावना, जो एक स्व-परिपालित सूजन प्रतिक्रिया को उत्प्रेरित कर सकें, अत्यंत न्यून हो जाती है [7], [9].
धमनी-भित्ति जीवविज्ञान में कई त्रुटि-रोधी तंत्र शामिल होते हैं:
- निवासी कचरा बीनना: स्वस्थ इंटिमा मैक्रोफेज फोम कोशिकाओं में बदलने या प्रदाह-प्रेरक साइटोकाइनों का स्राव किए बिना संशोधित लिपोप्रोटीन की थोड़ी मात्रा को साफ कर सकते हैं।1].
- एचडीएल/एपोए-I बहिर्वाह: एचडीएल एक द्विदिश लिपिड वाहक के रूप में कार्य करता है जो इंटिमा से अतिरिक्त कोलेस्ट्रॉल को हटाने में सक्षम है; कम एपोबी प्रवाह पर, बहिर्वाह क्षमता आसानी से होमियोस्टैटिक संतुलन बनाए रखती है।8], [51].
- मैट्रिक्स की अखंडता: स्थायी लिपिड प्रतिधारण की अनुपस्थिति में, इंटिमा पतली और संरचनात्मक रूप से अखंड बनी रहती है, जिसमें लोचदार तंतु संरक्षित रहते हैं। फाइबर और न्यूनतम प्रोटियोग्लाइकेन विस्तार [9].
LDL-C के शून्य-जोखिम लक्ष्य ≈ 15 मिलीग्राम/डेली पर, प्लाक आरंभ होने की संभावना गणितीय रूप से शून्य नहीं हो सकती, लेकिन जैविक और नैदानिक दृष्टि से यह प्रभावी रूप से शून्य है: संचय मानव जीवनकाल में रोग के लिए आवश्यक आलोच्य द्रव्यमान तक कभी नहीं पहुँच पाएगा।2], [14]. होरस अध्ययन 4,000 वर्षों के इतिहास में फैली 137 ममीओं में—जिसमें त्सिमाने-जैसे पूर्व-औद्योगिक और प्राचीन लोग शामिल हैं—प्रत्येक जांचे गए युग में रक्तवाहिनी कैल्सीफिकेशन का दस्तावेजीकरण किया गया है, लेकिन विशेष रूप से, बहुत कम एलडीएल-सी (उदाहरण के लिए, समकालीन त्सिमाने, जिनकी औसत एलडीएल-सी ~91 मिलीग्राम/डेली है और किसी भी मानव आबादी में मापी गई कोरोनरी एथेरोस्क्लेरोसिस की सबसे कम प्रसार दर है) में वृद्धों में भी केवल सबक्लिनिकल सीएसी की कम दरें पाई जाती हैं [52], [53]. जीवनभर के लिए 15 mg/dL एलडीएल-सी का अनुमान लगाने का अर्थ है कि यह आधारभूत स्तर से भी कहीं कम बोझ दर्शाता है।.
शून्य-जोखिम परिकल्पना के परिणामों का संश्लेषण
तीन परिकल्पना प्रकारों का परीक्षण ऊपर समीक्षा किए गए साक्ष्यों के आधार पर किया जा सकता है।.
मजबूत रूप: शून्य-जोखिम परिकल्पना
चयापचय रूप से स्वस्थ व्यक्ति में जीवनभर LDL-C लगभग 15 mg/dL होने पर चिकित्सकीय दृष्टि से महत्वपूर्ण एथेरोस्क्लेरोसिस की संभावना प्रभावी रूप से शून्य हो जाती है। मूल्यांकन: मानव आनुवंशिक शून्य मॉडल (ABL, होमोज़ायगस FHBL) द्वारा समर्थित, जहाँ एथेरोस्क्लेरोटिक भार उल्लेखनीय रूप से कम या अनुपस्थित होता है।19], [22], शारीरिक नवजात एलडीएल-सी आधाररेखा के अनुसार, और अति-निम्न-प्रभावित आनुवंशिक समूहों में घटनाओं की निरंतर अनुपस्थिति के अनुसार [2], [24].
दुर्बल रूप: असिम्प्टोटिक परिकल्पना
जोखिम शून्य के करीब आता है लेकिन स्टोकेस्टिक रिटेंशन या गैर-एपोबी मार्गों के कारण कभी पूरी तरह शून्य तक नहीं पहुँचता। मूल्यांकन: कण–दीवार अंतःक्रियाओं की मूलभूत संभाव्य प्रकृति द्वारा समर्थित [7]. अत्यधिक आयु या गंभीर प्रणालीगत सूजन सिद्धांततः न्यूनतम इंटिमाल परिवर्तन उत्पन्न कर सकती है, हालांकि ऐसे घाव मानव जीवनकाल में संभवतः उपनैदानिक ही रहेंगे [7].
शून्य परिकल्पना
अथेरोस्क्लेरोसिस बहुत कम स्तर पर एलडीएल से स्वतंत्र रूप से अभी भी महत्वपूर्ण दरों पर होता है। मूल्यांकन: आदर्श फेनोटाइप के लिए खंडित [2], [15उपचारित द्वितीयक-रोकथाम आबादी में देखा गया अवशिष्ट जोखिम लगातार पूर्व-मौजूद प्लाक और गैर-एलडीएल से संबंधित होता है। एपोबी-युक्त कण (ट्राइग्लिसराइड-युक्त अवशेष और एलपी(ए)) की बजाय आरंभ की एक गैर-एपोबी तंत्र की ओर [5], [40].
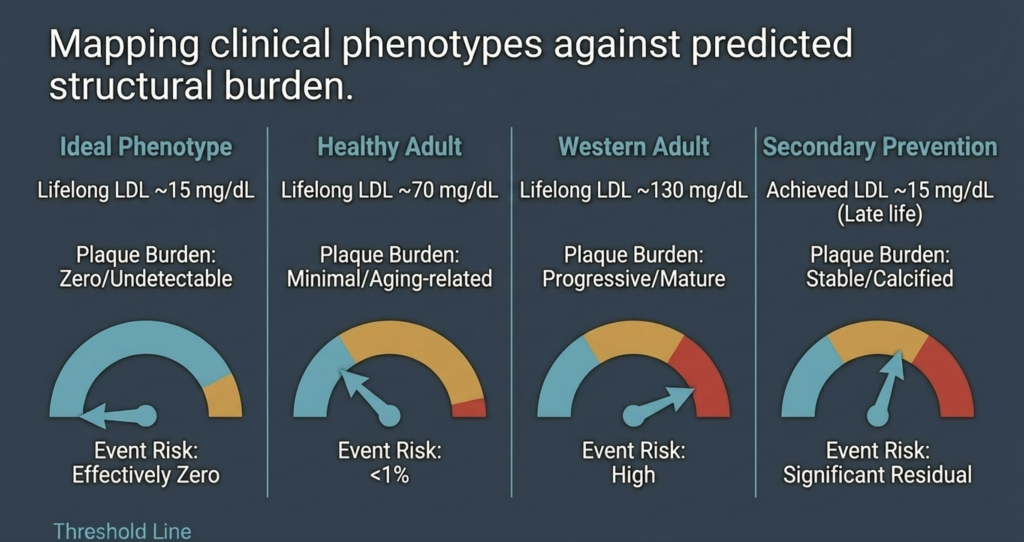
| नैदानिक लक्षण-रूप | अपेक्षित प्लाक भार | घटना जोखिम संभावना |
| आदर्श लक्षण-रूप (आजीवन एलडीएल-सी ~15 मिलीग्राम/डेली) | शून्य / पता न चलने योग्य | प्रभावी रूप से शून्य [15] |
| स्वस्थ वयस्क (जीवन भर एलडीएल-सी ~70 मिलीग्राम/डेसीलीटर) | न्यूनतम / उम्र से संबंधित | निम्न (~5–10%) [14] |
| पश्चिमी वयस्क (जीवन भर एलडीएल-सी ~130 मिलीग्राम/डेली) | प्रगतिशील / परिपक्व | उच्च [2], [14] |
| द्वितीयक रोकथाम (उपलब्ध एलडीएल-सी ~15 मिलीग्राम/डेसीलीटर) | स्थिर / कैल्सीफाइड | महत्वपूर्ण अवशिष्ट [34] |
निष्कर्ष: मानव स्वास्थ्य की सीमा को पुनर्परिभाषित करना
शून्य-जोखिम परिकल्पना का मूल्यांकन इस दृष्टिकोण का समर्थन करता है कि एथेरोस्क्लेरोसिस एक सब्सट्रेट-निर्भर रोग है, जिसके लिए आरंभ होने के लिए एपोबी-युक्त लिपोप्रोटीन्स के प्रति न्यूनतम आजीवन संचयी संपर्क की आवश्यकता होती है।2], [14]. संचयी एक्सपोजर और प्लाक निर्माण के बीच मात्रात्मक संबंध से यह संकेत मिलता है कि जन्म से ही एलडीएल-सी को 10–20 मिलीग्राम/डेली की सीमा में बनाए रखने से मानव दीर्घायु की जैविक सीमाओं से परे रोग की शुरुआत में देरी होती है [13], [15].
आनुवंशिक मॉडल (एबेटालिपोप्रोटीनमिया, होमोज़ाइगस FHBL, और PCSK9 तथा ANGPTL3 की कार्यक्षमता ह्रास से प्राप्त स्वस्थ अति-निम्न फेनोटाइप) यह दर्शाते हैं कि ऐसे निम्न स्तर सुरक्षित हैं और एथेरोस्क्लेरोटिक प्लाक में उल्लेखनीय कमी—और कुछ मामलों में स्पष्ट अनुपस्थिति—के साथ संगत हैं, यह स्वीकार करते हुए कि मामलों की संख्या सीमित बनी हुई है [19], [22], [24], [25]. जबकि Lp(a), रेमेंट और सूजन से प्रेरित अवशिष्ट जोखिम परिपक्व रोग वाले रोगियों में बने रहते हैं, ये कारक ApoB कणों की लगभग पूर्ण अनुपस्थिति में एथेरोजेनेसिस आरंभ करने के लिए अपर्याप्त हैं [2], [40].
रोकथाम संबंधी हृदय रोग विज्ञान के लिए निहितार्थ पर्याप्त है।3]. उम्र बढ़ने के एक अपरिहार्य परिणाम के रूप में जोखिम का प्रबंधन करने के बजाय, उचित उद्देश्य है आदिम रोकथामजीवन के आरंभिक चरणों में एथेरोजेनेसिस के लिए आवश्यक सब्सट्रेट को समाप्त करने हेतु शारीरिक लिपोप्रोटीन स्तरों को बनाए रखना [2], [15]. यह प्रतिमान यह सुझाव देता है कि हृदय रोग—जो विश्वभर में मृत्यु का प्रमुख कारण है—जैविक रूप से समाप्त किया जा सकता है यदि मानव जीवनकाल भर एपोबी कणों के प्रतिधारण को रोका जाए [2], [14].
संदर्भ
- J. Borén, M. J. Chapman, R. M. Krauss, C. J. Packard, J. F. Bentzon, C. J. Binder, M. J. Daemen, L. L. Demer, R. A. Hegele, S. J. Nicholls, B. G. Nordestgaard, G. F. Watts, E. Bruckert, S. Fazio, B. A. Ference, I. Graham, J. D. Horton, U. Landmesser, U. Laufs, L. Masana, G. Pasterkamp, F. J. Raal, K. K. Ray, H. Schunkert, M.-R. Taskinen, B. van de Sluis, O. Wiklund, L. Tokgözoğlu, A. L. Catapano, and H. N. Ginsberg, “Low-density lipoproteins cause atherosclerotic cardiovascular disease: pathophysiological, genetic, and therapeutic insights—a consensus statement from the European Atherosclerosis Society Consensus Panel,” Eur. Heart J., vol. 41, no. 24, pp. 2313–2330, Jun. 2020, doi: 10.1093/eurheartj/ehz962.
- B. A. Ference, H. N. Ginsberg, I. Graham, K. K. Ray, C. J. Packard, E. Bruckert, R. A. Hegele, R. M. Krauss, F. J. Raal, H. Schunkert, G. F. Watts, J. Borén, S. Fazio, J. D. Horton, L. Masana, S. J. Nicholls, B. G. Nordestgaard, B. van de Sluis, M.-R. Taskinen, L. Tokgözoğlu, U. Landmesser, U. Laufs, O. Wiklund, J. K. Stock, M. J. Chapman, and A. L. Catapano, “Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies,” Eur. Heart J., vol. 38, no. 32, pp. 2459–2472, Aug. 2017, doi: 10.1093/eurheartj/ehx144.
- A. L. Catapano, I. Graham, G. De Backer, O. Wiklund, M. J. Chapman, H. Drexel, A. W. Hoes, C. S. Jennings, U. Landmesser, T. R. Pedersen, Ž. Reiner, G. Riccardi, M.-R. Taskinen, L. Tokgözoğlu, W. M. M. Verschuren, P. Vlachopoulos, D. A. Wood, and J. L. Zamorano, “2016 ESC/EAS guidelines for the management of dyslipidaemias,” Eur. Heart J., vol. 37, no. 39, pp. 2999–3058, Oct. 2016, doi: 10.1093/eurheartj/ehw272.
- J. H. O’Keefe, L. Cordain, W. H. Harris, R. M. Moe, and R. Vogel, “Optimal low-density lipoprotein is 50 to 70 mg/dl: lower is better and physiologically normal,” J. Am. Coll. Cardiol., vol. 43, no. 11, pp. 2142–2146, Jun. 2004, doi: 10.1016/j.jacc.2004.03.046.
- B. G. Nordestgaard, M. J. Chapman, K. Ray, J. Borén, F. Andreotti, G. F. Watts, H. Ginsberg, P. Amarenco, A. Catapano, O. S. Descamps, E. Fisher, P. T. Kovanen, J. A. Kuivenhoven, P. Lesnik, L. Masana, Z. Reiner, M. R. Taskinen, L. Tokgözoğlu, and A. Tybjærg-Hansen, “Lipoprotein(a) as a cardiovascular risk factor: current status,” Eur. Heart J., vol. 31, no. 23, pp. 2844–2853, Dec. 2010, doi: 10.1093/eurheartj/ehq386.
- B. G. Nordestgaard and A. Varbo, “Triglycerides and cardiovascular disease,” Lancet, vol. 384, no. 9943, pp. 626–635, Aug. 2014, doi: 10.1016/S0140-6736(14)61177-6.
- I. Tabas, K. J. Williams, and J. Borén, “Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications,” Circulation, vol. 116, no. 16, pp. 1832–1844, Oct. 2007, doi: 10.1161/CIRCULATIONAHA.106.676890.
- P. Libby, “The changing landscape of atherosclerosis,” Nature, vol. 592, no. 7855, pp. 524–533, Apr. 2021, doi: 10.1038/s41586-021-03392-8.
- D. C. Schwenke and T. E. Carew, “Initiation of atherosclerotic lesions in cholesterol-fed rabbits. II. Selective retention of LDL vs. selective increases in LDL permeability in susceptible sites of arteries,” Arteriosclerosis, vol. 9, no. 6, pp. 908–918, Nov./Dec. 1989, doi: 10.1161/01.atv.9.6.908.
- R. Ross, “Atherosclerosis—an inflammatory disease,” N. Engl. J. Med., vol. 340, no. 2, pp. 115–126, Jan. 1999, doi: 10.1056/NEJM199901143400207.
- F. Mach, C. Baigent, A. L. Catapano, K. C. Koskinas, M. Casula, L. Badimon, M. J. Chapman, G. G. De Backer, V. Delgado, B. A. Ference, I. M. Graham, A. Halliday, U. Landmesser, B. Mihaylova, T. R. Pedersen, G. Riccardi, D. J. Richter, M. S. Sabatine, M.-R. Taskinen, L. Tokgözoğlu, and O. Wiklund, “2019 ESC/EAS guidelines for the management of dyslipidaemias: lipid modification to reduce cardiovascular risk,” Eur. Heart J., vol. 41, no. 1, pp. 111–188, Jan. 2020, doi: 10.1093/eurheartj/ehz455.
- A. R. Tall and L. Yvan-Charvet, “Cholesterol, inflammation and innate immunity,” Nat. Rev. Immunol., vol. 15, no. 2, pp. 104–116, Feb. 2015, doi: 10.1038/nri3793.
- J. Brandts and K. K. Ray, “The LDL cumulative exposure hypothesis: evidence and practical applications,” Nat. Rev. Cardiol., vol. 21, no. 9, pp. 600–608, Sep. 2024, doi: 10.1038/s41569-024-01039-5.
- M. J. Domanski, X. Tian, C. O. Wu, J. P. Reis, A. K. Dey, Y. Gu, L. Zhao, S. Bae, K. Liu, A. A. Hasan, D. Zimrin, M. R. Farkouh, A. R. Hong, D. M. Lloyd-Jones, and V. Fuster, “Time course of LDL cholesterol exposure and cardiovascular disease event risk,” J. Am. Coll. Cardiol., vol. 76, no. 13, pp. 1507–1516, Sep. 2020, doi: 10.1016/j.jacc.2020.07.059.
- B. A. Ference, W. Yoo, I. Alesh, N. Mahajan, K. K. Mirowska, A. Mewada, J. Kahn, L. Afonso, K. A. Williams, and J. M. Flack, “Effect of long-term exposure to lower low-density lipoprotein cholesterol beginning early in life on the risk of coronary heart disease: a Mendelian randomization analysis,” J. Am. Coll. Cardiol., vol. 60, no. 25, pp. 2631–2639, Dec. 2012, doi: 10.1016/j.jacc.2012.09.017.
- R. Detrano, A. D. Guerci, J. J. Carr, D. E. Bild, G. Burke, A. R. Folsom, K. Liu, S. Shea, M. Szklo, D. A. Bluemke, D. H. O’Leary, R. Tracy, K. Watson, N. D. Wong, and R. A. Kronmal, “Coronary calcium as a predictor of coronary events in four racial or ethnic groups,” N. Engl. J. Med., vol. 358, no. 13, pp. 1336–1345, Mar. 2008, doi: 10.1056/NEJMoa072100.
- S. Yusuf, S. Hawken, S. Ôunpuu, T. Dans, A. Avezum, F. Lanas, M. McQueen, A. Budaj, P. Pais, J. Varigos, and L. Lisheng, “Effect of potentially modifiable risk factors associated with myocardial infarction in 52 countries (the INTERHEART study): case-control study,” Lancet, vol. 364, no. 9438, pp. 937–952, Sep. 2004, doi: 10.1016/S0140-6736(04)17018-9.
- A. L. Baggish, R. B. Weiner, G. Kanayama, J. I. Hudson, M. H. Picard, A. M. Hutter Jr., and H. G. Pope Jr., “Cardiovascular toxicity of illicit anabolic-androgenic steroid use,” Circulation, vol. 135, no. 21, pp. 1991–2002, May 2017, doi: 10.1161/CIRCULATIONAHA.116.026945.
- A. J. Hooper, B. A. Burnett, and J. R. Burnett, “Abetalipoproteinemia,” GeneReviews® [Internet], Univ. of Washington, Seattle, updated Jul. 2023. [Online]. Available: https://www.ncbi.nlm.nih.gov/books/NBK532447/.
- J. C. Cohen, E. Boerwinkle, T. H. Mosley Jr., and H. H. Hobbs, “Sequence variations in PCSK9, low LDL, and protection against coronary heart disease,” N. Engl. J. Med., vol. 354, no. 12, pp. 1264–1272, Mar. 2006, doi: 10.1056/NEJMoa054013.
- M. M. Berriot-Varoqueaux, L. P. Aggerbeck, M. Samson-Bouma, and J. R. Wetterau, “The role of the microsomal triglyceride transfer protein in abetalipoproteinemia,” Annu. Rev. Nutr., vol. 20, pp. 663–697, 2000, doi: 10.1146/annurev.nutr.20.1.663.
- S. G. Young and A. J. Hooper, “APOB-related familial hypobetalipoproteinemia,” GeneReviews® [Internet], Univ. of Washington, Seattle, updated Feb. 2021. [Online]. Available: https://www.ncbi.nlm.nih.gov/books/NBK570370/.
- L. Tarugi, E. Averna, E. Di Leo, A. Cefalù, D. Noto, S. Magnolo, M. Cattin, S. Bertolini, and M. Calandra, “Molecular diagnosis of hypobetalipoproteinemia: an ENID review,” Atherosclerosis, vol. 195, no. 2, pp. e19–e27, Dec. 2007, doi: 10.1016/j.atherosclerosis.2007.05.003.
- Z. Zhao, Y. Tuakli-Wosornu, T. A. Lagace, L. Kinch, N. V. Grishin, J. D. Horton, J. C. Cohen, and H. H. Hobbs, “Molecular characterization of loss-of-function mutations in PCSK9 and identification of a compound heterozygote,” Am. J. Hum. Genet., vol. 79, no. 3, pp. 514–523, Sep. 2006, doi: 10.1086/507488.
- N. O. Stitziel, A. V. Khera, X. Wang, A. J. Bierhals, A. C. Vourakis, A. E. Sperry, P. Natarajan, D. Klarin, C. A. Emdin, S. M. Zekavat, A. Nomura, J. Erdmann, H. Schunkert, N. J. Samani, W. E. Kraus, S. H. Shah, B. Yu, E. Boerwinkle, D. J. Rader, N. Gupta, P. M. Frossard, A. Rasheed, J. Danesh, E. S. Lander, S. Gabriel, D. Saleheen, K. Musunuru, and S. Kathiresan, “ANGPTL3 deficiency and protection against coronary artery disease,” J. Am. Coll. Cardiol., vol. 69, no. 16, pp. 2054–2063, Apr. 2017, doi: 10.1016/j.jacc.2017.02.030.
- F. E. Dewey, V. Gusarova, R. L. Dunbar, C. O’Dushlaine, C. Schurmann, O. Gottesman, S. McCarthy, C. V. Van Hout, S. Bruse, H. M. Dansky, J. B. Leader, M. F. Murray, M. D. Ritchie, H. L. Kirchner, D. H. Ledbetter, J. Penn, A. Lopez, I. B. Borecki, J. D. Overton, J. G. Reid, D. J. Carey, A. J. Murphy, G. D. Yancopoulos, A. Baras, J. Gromada, and A. R. Shuldiner, “Genetic and pharmacologic inactivation of ANGPTL3 and cardiovascular disease,” N. Engl. J. Med., vol. 377, no. 3, pp. 211–221, Jul. 2017, doi: 10.1056/NEJMoa1612790.
- K. Musunuru, J. P. Pirruccello, R. Do, G. M. Peloso, C. Guiducci, C. Sougnez, K. V. Garimella, S. Fisher, J. Abreu, A. J. Barry, T. Fennell, E. Banks, L. Ambrogio, K. Cibulskis, A. Kernytsky, E. Gonzalez, N. Rudzicz, J. C. Engert, M. A. DePristo, M. J. Daly, J. C. Cohen, H. H. Hobbs, D. Altshuler, G. Schonfeld, S. B. Gabriel, P. Yue, and S. Kathiresan, “Exome sequencing, ANGPTL3 mutations, and familial combined hypolipidemia,” N. Engl. J. Med., vol. 363, no. 23, pp. 2220–2227, Dec. 2010, doi: 10.1056/NEJMoa1002926.
- C. Baigent, L. Blackwell, J. Emberson, L. E. Holland, C. Reith, N. Bhala, R. Peto, E. H. Barnes, A. Keech, J. Simes, and R. Collins (Cholesterol Treatment Trialists’ Collaboration), “Efficacy and safety of more intensive lowering of LDL cholesterol: a meta-analysis of data from 170,000 participants in 26 randomised trials,” Lancet, vol. 376, no. 9753, pp. 1670–1681, Nov. 2010, doi: 10.1016/S0140-6736(10)61350-5.
- Cholesterol Treatment Trialists’ (CTT) Collaboration, “Efficacy and safety of LDL-lowering therapy among men and women: meta-analysis of individual data from 174 000 participants in 27 randomised trials,” Lancet, vol. 385, no. 9976, pp. 1397–1405, Apr. 2015, doi: 10.1016/S0140-6736(14)61368-4.
- C. P. Cannon, M. A. Blazing, R. P. Giugliano, A. McCagg, J. A. White, P. Theroux, H. Darius, B. S. Lewis, T. O. Ophuis, J. W. Jukema, G. M. De Ferrari, W. Ruzyllo, P. De Lucca, K. Im, E. A. Bohula, C. Reist, S. D. Wiviott, A. M. Tershakovec, T. A. Musliner, E. Braunwald, and R. M. Califf, “Ezetimibe added to statin therapy after acute coronary syndromes,” N. Engl. J. Med., vol. 372, no. 25, pp. 2387–2397, Jun. 2015, doi: 10.1056/NEJMoa1410489.
- J. Silverman, L. A. Ballantyne, D. A. Bhatt, S. D. Wiviott, M. S. Sabatine, and Cholesterol Treatment Trialists, “Association between lowering LDL-C and cardiovascular risk reduction among different therapeutic interventions: a systematic review and meta-analysis,” JAMA, vol. 316, no. 12, pp. 1289–1297, Sep. 2016, doi: 10.1001/jama.2016.13985.
- M. S. Sabatine, R. P. Giugliano, A. C. Keech, N. Honarpour, S. D. Wiviott, S. A. Murphy, J. F. Kuder, H. Wang, T. Liu, S. M. Wasserman, P. S. Sever, and T. R. Pedersen, “Evolocumab and clinical outcomes in patients with cardiovascular disease,” N. Engl. J. Med., vol. 376, no. 18, pp. 1713–1722, May 2017, doi: 10.1056/NEJMoa1615664.
- R. P. Giugliano, T. R. Pedersen, A. C. Keech, A. Park, S. D. Wiviott, S. A. Murphy, J. F. Kuder, H. Wang, T. Liu, J. Lopez, and M. S. Sabatine, “Clinical efficacy and safety of achieving very low LDL-cholesterol concentrations with the PCSK9 inhibitor evolocumab: a prespecified secondary analysis of the FOURIER trial,” Lancet, vol. 390, no. 10106, pp. 1962–1971, Oct. 2017, doi: 10.1016/S0140-6736(17)32290-0.
- G. G. Schwartz, P. G. Steg, M. Szarek, D. L. Bhatt, V. A. Bittner, R. Diaz, J. M. Edelberg, S. G. Goodman, C. Hanotin, R. A. Harrington, J. W. Jukema, G. Lecorps, K. W. Mahaffey, A. Moryusef, R. Pordy, K. Quintero, M. T. Roe, W. J. Sasiela, J.-F. Tamby, P. Tricoci, H. D. White, A. M. Zeiher, and ODYSSEY OUTCOMES Committees and Investigators, “Alirocumab and cardiovascular outcomes after acute coronary syndrome,” N. Engl. J. Med., vol. 379, no. 22, pp. 2097–2107, Nov. 2018, doi: 10.1056/NEJMoa1801174.
- C. M. Ballantyne, J. P. Kastelein, L. A. Leiter, S. J. Nicholls, and colleagues, “Durability and efficacy of solbinsiran, a GalNAc-conjugated siRNA targeting ANGPTL3, in adults with mixed dyslipidaemia (PROLONG-ANG3): a double-blind, randomised, placebo-controlled, phase 2 trial,” Lancet, 2025 (advance online publication).
- S. J. Nicholls, C. M. Ballantyne, and colleagues (CORALreef Lipids Investigators), “Efficacy and safety of enlicitide, an oral PCSK9 inhibitor, in adults with hypercholesterolemia: the Phase 3 CORALreef Lipids trial,” N. Engl. J. Med., 2025 (publication pending).
- M. Bhandari, S. M. Nissen, and colleagues, “How low can you go? New evidence supports no lower bound to low-density lipoprotein cholesterol level in secondary prevention,” Circulation, vol. 147, no. 19, pp. 1433–1435, May 2023, doi: 10.1161/CIRCULATIONAHA.123.064041.
- P. M. Ridker, N. Mora, L. Rose, and JUPITER Trial Study Group, “Percent reduction in LDL cholesterol following high-intensity statin therapy: potential implications for guidelines and for the prescription of emerging lipid-lowering agents,” Eur. Heart J., vol. 37, no. 17, pp. 1373–1379, May 2016, doi: 10.1093/eurheartj/ehw046.
- P. Libby, P. M. Ridker, and G. K. Hansson, “Progress and challenges in translating the biology of atherosclerosis,” Nature, vol. 473, no. 7347, pp. 317–325, May 2011, doi: 10.1038/nature10146.
- S. Tsimikas, “A test in context: lipoprotein(a): diagnosis, prognosis, controversies, and emerging therapies,” J. Am. Coll. Cardiol., vol. 69, no. 6, pp. 692–711, Feb. 2017, doi: 10.1016/j.jacc.2016.11.042.
- S. Tsimikas, H.-K. Gordts, C. Nora, C. Yeang, and J. L. Witztum, “Statin therapy increases lipoprotein(a) levels,” Eur. Heart J., vol. 41, no. 24, pp. 2275–2284, Jun. 2020, doi: 10.1093/eurheartj/ehz310.
- P. M. Ridker, B. M. Everett, T. Thuren, J. G. MacFadyen, W. H. Chang, C. Ballantyne, F. Fonseca, J. Nicolau, W. Koenig, S. D. Anker, J. J. P. Kastelein, J. H. Cornel, P. Pais, D. Pella, J. Genest, R. Cifkova, A. Lorenzatti, T. Forster, Z. Kobalava, L. Vida-Simiti, M. Flather, H. Shimokawa, H. Ogawa, M. Dellborg, P. R. F. Rossi, R. P. T. Troquay, P. Libby, R. J. Glynn, and CANTOS Trial Group, “Antiinflammatory therapy with canakinumab for atherosclerotic disease,” N. Engl. J. Med., vol. 377, no. 12, pp. 1119–1131, Sep. 2017, doi: 10.1056/NEJMoa1707914.
- A. Daugherty, S. E. Tall, M. J. Daemen, E. Falk, E. M. Fisher, E. Garcia-Cardena, A. R. Lusis, A. P. Owens III, M. E. Rosenfeld, and I. Tabas, “Recommendation on design, execution, and reporting of animal atherosclerosis studies: a scientific statement from the American Heart Association,” Arterioscler. Thromb. Vasc. Biol., vol. 37, no. 9, pp. e131–e157, Sep. 2017, doi: 10.1161/ATV.0000000000000062.
- M. J. Budoff, S. Achenbach, R. S. Blumenthal, J. J. Carr, J. G. Goldin, P. Greenland, A. D. Guerci, J. A. Lima, D. J. Rader, G. D. Rubin, L. J. Shaw, S. E. Wiegers, American Heart Association Committee on Cardiovascular Imaging and Intervention, American Heart Association Council on Cardiovascular Radiology and Intervention, American Heart Association Committee on Cardiac Imaging, “Assessment of coronary artery disease by cardiac computed tomography: a scientific statement from the AHA,” Circulation, vol. 114, no. 16, pp. 1761–1791, Oct. 2006, doi: 10.1161/CIRCULATIONAHA.106.178458.
- H. S. Hecht, “Coronary artery calcium scanning: past, present, and future,” JACC Cardiovasc. Imaging, vol. 8, no. 5, pp. 579–596, May 2015, doi: 10.1016/j.jcmg.2015.02.006.
- K. Nasir, M. B. Rivera, R. Blankstein, M. J. Blaha, A. D. Choi, R. S. Blumenthal, M. G. Silverman, A. Dardari, J. Berman, J. Yeboah, M. J. Budoff, J. J. Carr, and M. Cainzos-Achirica, “Implications of coronary artery calcium testing for primary prevention,” J. Am. Coll. Cardiol., vol. 66, no. 15, pp. 1657–1668, Oct. 2015, doi: 10.1016/j.jacc.2015.07.066.
- S. E. Nissen, S. J. Nicholls, I. Sipahi, P. Libby, J. S. Raichlen, C. M. Ballantyne, J. Davignon, R. Erbel, J. C. Fruchart, J.-C. Tardif, P. Schoenhagen, T. Crowe, V. Cain, K. Wolski, M. Goormastic, and E. M. Tuzcu, “Effect of very high-intensity statin therapy on regression of coronary atherosclerosis: the ASTEROID trial,” JAMA, vol. 295, no. 13, pp. 1556–1565, Apr. 2006, doi: 10.1001/jama.295.13.jpc60002.
- S. E. Nissen, S. J. Nicholls, K. Wolski, R. Nesto, S. Kupfer, A. Perez, H. Jure, R. De Larochellière, C. S. Staniloae, K. Mavromatis, J. Saw, B. Hu, A. M. Lincoff, E. M. Tuzcu, and PERISCOPE Investigators, “Effect of rosuvastatin versus atorvastatin on progression of coronary atherosclerosis in patients with coronary artery disease (SATURN),” N. Engl. J. Med., vol. 365, no. 22, pp. 2078–2087, Dec. 2011, doi: 10.1056/NEJMoa1110874.
- S. J. Nicholls, R. Puri, T. Anderson, C. M. Ballantyne, L. Cho, J. J. P. Kastelein, W. Koenig, R. Somaratne, H. Kassahun, J. Yang, S. M. Wasserman, R. Scott, I. Ungi, J. Podolec, A. O. Ophuis, J. H. Cornel, M. Borgman, D. M. Brennan, and S. E. Nissen, “Effect of evolocumab on progression of coronary disease in statin-treated patients: the GLAGOV randomized clinical trial,” JAMA, vol. 316, no. 22, pp. 2373–2384, Dec. 2016, doi: 10.1001/jama.2016.16951.
- A. V. Khera, E. S. Everett, M. G. Caulfield, F. E. Hantgan, J. Deasy, R. K. Scott, P. S. Sever, J. Barton, L. Heller, A. Nambi, and M. S. Sabatine, “Evolocumab, plaque regression, and clinical outcomes,” J. Am. Coll. Cardiol., vol. 75, no. 9, pp. 1037–1050, Mar. 2020, doi: 10.1016/j.jacc.2019.12.052.
- D. J. Rader and G. K. Hovingh, “HDL and cardiovascular disease,” Lancet, vol. 384, no. 9943, pp. 618–625, Aug. 2014, doi: 10.1016/S0140-6736(14)61217-4.
- R. C. Thompson, A. H. Allam, G. P. Lombardi, L. S. Wann, M. L. Sutherland, J. D. Sutherland, M. A. Soliman, B. Frohlich, D. T. Mininberg, J. M. Monge, C. M. Vallodolid, S. L. Cox, G. A. El-Maksoud, I. Badr, M. I. Miyamoto, A. el-Halim Nur el-Din, J. Narula, C. E. Finch, and G. S. Thomas, “Atherosclerosis across 4000 years of human history: the Horus study of four ancient populations,” Lancet, vol. 381, no. 9873, pp. 1211–1222, Apr. 2013, doi: 10.1016/S0140-6736(13)60598-X.
- H. Kaplan, R. C. Thompson, B. C. Trumble, L. S. Wann, A. H. Allam, B. Beheim, B. Frohlich, M. L. Sutherland, J. D. Sutherland, J. Stieglitz, D. E. Rodriguez, D. E. Michalik, C. J. Rowan, G. P. Lombardi, R. Bedi, C. E. Garcia, J. K. Min, J. Narula, C. E. Finch, M. Gurven, and G. S. Thomas, “Coronary atherosclerosis in indigenous South American Tsimane: a cross-sectional cohort study,” Lancet, vol. 389, no. 10080, pp. 1730–1739, Apr. 2017, doi: 10.1016/S0140-6736(17)30752-3.

