Aterosclerose Associada à Idade: Mecanismos de Envelhecimento Vascular, Senescência Celular e Mitigação Multimodal
Revisão Narrativa
Resumo
Aterosclerótico doença cardiovascular aumenta acentuadamente com o avançar da idade, mas a idade cronológica não é uma exposição causal única. Esta revisão narrativa examina como a cumulativa apolipoproteína contendo B lipoproteína exposição interage com a remodelação vascular associada à idade, senescência celular, disfunção mitocondrial, controlo de qualidade mitocondrial deficiente e hematopoiese clonal. A evidência é separada explicitamente em níveis de estudos humanos aleatorizados, humanos observacionais/histológicos/genéticos e pré-clínicos. Dados humanos apoiam a remodelação da matriz extracelular associada à idade, a rigidez arterial, fenótipos relacionados com a senescência e a hematopoiese clonal como contribuintes para o risco vascular, enquanto vários mecanismos mitocondriais e senoterapêuticos permanecem predominantemente pré-clínicos. A mitigação clínica permanece multimodal: a evidência aleatorizada apoia hipolipemiante na prevenção secundária, o controlo da pressão arterial em adultos mais velhos e estratégias dietéticas e anti-inflamatórias selecionadas em populações definidas, enquanto a evidência dedicada para estatina a iniciação em prevenção primária além dos 75 anos permanece limitada. Senolíticos, mitofagia potenciadores e outras estratégias geroprotetoras não demonstraram benefício clínico nos resultados ateroscleróticos em humanos. Envelhecimento vascular acrescenta mecanismos em vez de substituir a cumulativa mediada por lipoproteínas aterogênese, e a força da evidência varia substancialmente entre as vias propostas.
Palavras-chave: aterosclerose; envelhecimento vascular; senescência celular; hematopoiese clonal; disfunção mitocondrial; adultos mais velhos; prevenção cardiovascular.
Abordagem da revisão e classificação da evidência
Esta é uma revisão narrativa em vez de uma revisão sistemática. As fontes foram selecionadas para representar as principais literaturas mecanísticas e clínicas relacionadas com a aterosclerose associada à idade, e as alegações quantitativas foram verificadas em publicações primárias, quando disponíveis, em vez de aceites a partir de citações secundárias ou de nível de revisão.
As alegações são extraídas de três níveis, mantidos separáveis em todo o documento: (i) evidência de ensaios aleatorizados em humanos; (ii) evidência humana observacional, histológica e genético-epidemiológica; e (iii) evidência mecanística e pré-clínica em modelos celulares e animais. As conclusões do nível (iii) são rotuladas como pré-clínicas onde quer que apareçam e não são clinicamente acionáveis. As associações observacionais em humanos não são interpretadas como estabelecendo mediação causal, a menos que sejam apoiadas por evidência de intervenção, genética ou experimental convergente. Os rótulos de nível de evidência dentro das tabelas referem-se às fontes citadas nessa linha, e não ao campo em geral.
Esta revisão narrativa não envolveu o recrutamento original de participantes humanos ou animais e não gerou dados identificáveis ao nível do participante.
1. Cinética epidemiológica e carga da doença na fase tardia da vida
A aterosclerose é uma doença inflamatória progressiva da parede arterial que se inicia cedo na vida, e a incidência de eventos ateroscleróticos clinicamente manifestos aumenta abruptamente com o avançar da idade [2]. Alterações associadas à idade na parede do vaso — entre elas a remodelação da matriz, senescência, disfunção mitocondrial e controle de qualidade mitocondrial prejudicado, e hematopoiese clonal — têm sido implicadas na aterogênese e, em modelos experimentais e estudos observacionais humanos, em características associadas à placa vulnerabilidade. Isto não estabelece que a taxa longitudinal de acumulação de placa humana em si aumente de forma não linear com a idade cronológica; essa proposição não foi demonstrada, e os limiares clinicamente significativos para a progressão da placa coronária permanecem indefinidos.
A idade está entre os contribuintes mais fortes para o risco previsto absoluto de DCVA nos modelos de risco contemporâneos [32]. Esta é uma afirmação sobre o peso dentro dos modelos de risco, não uma demonstração de que a idade supera a exposição lipídica cumulativa como um fator causal; os dois não são comensuráveis, porque a idade integra parcialmente o tempo de exposição. Estrias gordurosas e difusas espessamento intimal desenvolvem-se na adolescência e início da vida adulta, ao passo que as clinicamente obstrutivas, instáveis e calcificadas lesões tornam-se cada vez mais prevalentes após a sexta década [2].
A contribuição de mecanismos adicionais associados à idade pode tornar-se cada vez mais relevante ao longo da vida [2]. Em adultos jovens e de meia-idade, a aterogênese requer exposição cumulativa a lipoproteínas contendo apolipoproteína B [6] e é impulsionada de forma importante por essa exposição em conjunto com tabagismo, pressão arterial, diabetes, e outros fatores causais, em um cenário de reparo vascular relativamente intacto [2]. A contribuição relativa destas exposições não pode ser classificada a partir dos dados aqui reunidos. Em idosos, o processo impulsionado pelos lipídios continua e sobrepõe-se à senescência vascular célula-autônoma, mutação somática hematopoiética, controle de qualidade autofágico prejudicado e degradação da matriz extracelular [2]. A distinção é de mecanismo adicionado, não de mecanismo substituído.
As faixas etárias utilizadas nesta revisão — 20-39, 40-59, 60-79 e 80 anos ou mais — são uma estrutura organizacional ilustrativa em vez de limiares biológicos derivados empiricamente. Nenhum ponto de inflexão nos mecanismos discutidos foi mapeado para uma idade cronológica específica em humanos; as faixas são um recurso para exposição e correspondem amplamente aos estratos de vigilância comumente relatados.
1.0 O que “aceleração” denota nesta revisão
Como o termo é usado de forma inconsistente, a aterosclerose acelerada é definida operacionalmente aqui como carga aterosclerótica, disfunção vascular, uma assinatura de envelhecimento biológico ou DCVA clínica ocorrendo mais cedo, em maior grau ou progredindo mais rapidamente do que o esperado para a idade cronológica e exposição medida a fatores de risco convencionais.
Estes são fenótipos operacionais alternativos de envelhecimento vascular e aterosclerótico acelerado, e não manifestações de um único constructo validado. Eles não são intercambiáveis, são medidos por instrumentos diferentes e uma pessoa pode satisfazer um e não outro. O comprometimento funcional vascular e as assinaturas de envelhecimento biológico não são medidas de carga aterosclerótica; eles são agrupados aqui apenas porque a mesma terminologia lhes é aplicada na literatura. Ao longo desta revisão, o envelhecimento vascular denota alteração estrutural e funcional associada à idade na artéria parede independentemente da placa; o envelhecimento aterosclerótico denota o subconjunto dessa alteração relacionada à formação ou composição da placa; e a aterosclerose acelerada é reservada para os fenótipos operacionais definidos acima.
Tabela 1. Fenótipos operacionais alternativos agrupados sob “aterosclerose acelerada”. Estes são constructos distintos com bases de medição distintas; a tabela não é um sistema de estadiamento e nenhum limiar é validado clinicamente para a tomada de decisão individual.
| Fenótipo | Base de medição típica | O que um resultado anormal estabelece | Principal limitação |
| Excesso de carga anatômica para a idade | Escore de cálcio coronariano, área ou número de placa carotídea, CCTA volume da placa | A carga excede uma distribuição referenciada por idade e sexo; alguns conjuntos de referência são adicionalmente estratificados por raça ou etnia | A posição percentílica não é uma taxa de progressão; as distribuições de referência são específicas da coorte |
| Accelerated structural progression | Serial IMT, serial CAC, serial CCTA plaque volume, primarily in research settings | Change over time exceeds that observed in an appropriate reference population or a prespecified research threshold | Requires two standardized measurements; change may approach or fall below the resolution of an individual examination |
| Vascular functional impairment | Velocidade da onda de pulso, flow-mediated dilation, central pressure augmentation | Arterial stiffening or disfunção endotelial exceeding an age reference | Functional measures correlate imperfectly with carga de placa |
| Biological-aging signature | Epigenetic and proteomic age estimators, telomere length, senescence markers | A biological-aging estimator indicates greater age-associated molecular change than expected for chronological age | Research measures; no validated treatment threshold |
| Premature clinical ASCVD | Event occurring at an unusually young age according to the study or guideline definition used | Clinical disease earlier than population expectation | An event is a discrete endpoint, not a rate |
1.1 Prevalence and incidence — with attention to case definition
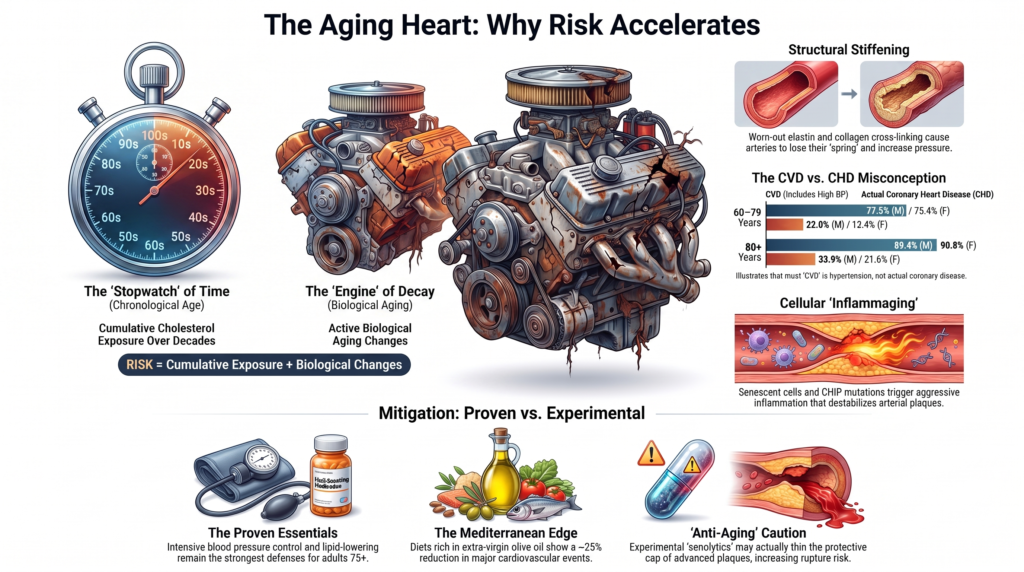
Prevalence figures for “cardiovascular disease” in older adults are routinely quoted without the definitional caveat that drives them. In American Heart Association surveillance, the composite CVD category includes hipertensão. Using NHANES 2015-2018 data as reported in AHA surveillance, CVD prevalence at ages 60-79 years is 77.5% in males and 75.4% in females, rising to 89.4% and 90.8%, respectively, at age 80 years and older [3]. Narrowing the case definition to doença cardíaca coronariana in the same data yields substantially lower figures: 22.0% of males and 13.4% of females at ages 60-79, and 33.9% and 21.6% at age 80 and older [3]. Because this review concerns atherosclerosis rather than blood pressure, the coronary heart disease figures are more directly relevant; widely circulated estimates near 86-90% should be understood as hypertension-inclusive.
The 2015-2018 NHANES cycle is used because it provides the sex- and age-stratified comparison required here. More recent surveillance is available in the 2026 Statistical Update [4]. Age-specific rates of first cardiovascular events likewise rise markedly across later decades of life [4]. Absolute rates are sex-, calendar-period-, ascertainment-, and case-definition-specific, so no single set of point estimates is quoted here.
1.2 The “lipid paradox” in the very old
An epidemiological nuance in octogenarians and nonagenarians is attenuation, and sometimes inversion, of traditional risk-factor associations — the so-called paradoxo lipídico, described in early form three decades ago [5] and still debated [34]. Three explanations dominate and are not mutually exclusive: causalidade reversa e confundível by illness, because frailty, occult malignancy, chronic infection, insuficiência cardíaca, and protein-energy wasting can lower colesterol [5]; survivorship selection, because those most susceptible to LDL-driven atherogenesis may disproportionately have experienced events or died before the ninth decade; and competing risk, because a rising hazard of non-atherosclerotic death changes observed cause-specific and cumulative-incidence relationships.
Attenuation of an observational association in the very old is not evidence against LDL causality. Genetic evidence supports LDL causality across the life course, and randomized statin evidence demonstrates reduction in major vascular events among older adults, particularly those with established vascular disease [6,7]. A carga absoluta de DCVA permanece mais elevada em adultos mais velhos [3,4], refletindo a remodelação vascular associada à idade sobreposta a décadas de exposição a lipoproteínas [2].
1.3 Modelos de risco e limiares biológicos
As estruturas de predição contemporâneas incorporam a idade como uma covariável contínua e não especificam um limiar de idade biológica discreto. Trata-se de uma propriedade da estrutura do modelo, e não de um achado sobre a biologia vascular: a ausência de um termo de limiar numa equação de predição não é evidência de que não exista uma inflexão biológica, e um coeficiente de idade forte não é evidência de que tal exista.
Tabela 2. Carga de doença estratificada por idade e mecanismos ilustrativos. Os valores de prevalência provêm da vigilância da AHA [3] e são mostrados apenas para os estratos que a fonte relata diretamente; um travessão indica que nenhum valor estratificado por idade e sexo relatado diretamente estava disponível. As atribuições de idade são ilustrativas e não indicam início biológico, exclusividade ou um sistema de estadiamento validado.
| Coorte de idade (anos) | Prevalência de DCV, incluindo hipertensão [3] | Prevalência de DAC [3] | Mecanismos destacados nesta faixa etária (Sec.) | Manifestações comuns de DCVA |
| 20-39 | — | — | Disfunção endotelial, espessamento intimal difuso, retenção lipídica precoce (2.1) | Estrias gordurosas silenciosas, lesões precoces ricas em lipídios |
| 40-59 | — | — | O acima exposto, mais cumulativo apoB exposição, migração de VSMC e mudança de fenótipo (1, 2.2) | Estável angina, síndromes coronarianas agudas |
| 60-79 | 77,5% M / 75,4% F | 22,0% M / 13,4% F | O acima exposto, mais senescência vascular, rigidez, ROS mitocondrial, calcificação (2.1-2.4) | Infarto do miocárdio, acidente vascular cerebral isquêmico, claudicação |
| 80+ | 89,4% M / 90,8% F | 33,9% M / 21,6% F | O acima exposto, mais o aumento da prevalência de CHIP, cumulativo elastina e remodelação da matriz, e comprometimento da reparação vascular associado à idade (2.5-2.6) | DAC multivascular complexa; isquêmica acidente vascular cerebral; doença aterosclerótica periférica ou multiterritorial |
2. Mecanismos intrínsecos e extrínsecos do envelhecimento vascular
2.1 Remodelação da matriz extracelular, glicação e tensão de cisalhamento hemodinâmica
O envelhecimento altera as propriedades mecânicas das artérias elásticas centrais, estabelecendo um ciclo de feedback biofísico proposto para promover a aterogênese [8]. O estresse pulsátil crônico desencadeia elastólise, regulação positiva da elastase e desgaste das fibrilas de elastina, com deposição compensatória de colágeno e ligações cruzadas [8]. A exposição glicêmica cumulativa contribui para a formação e acumulação de produtos finais de glicação avançada (AGEs) em componentes estruturais de vida longa proteínas; estas modificações estão sujeitas a uma renovação lenta em vez de serem estritamente irreversíveis [8]. A ligação cruzada de AGE de colágeno prejudica a complacência [8], enquanto o envolvimento AGE-RAGE ativa a sinalização endotelial NF-kB e amplifica a expressão inflamatória e de moléculas de adesão [61]. O acúmulo de AGE é um contribuinte entre vários para a rigidez arterial relacionada à idade.
A consequência hemodinâmica é a rigidez, manifestada como o aumento da velocidade da onda de pulso carótida-femoral e da pressão sistólica central, com a pressão diastólica caindo tipicamente ao nível da população após a sexta década e o alargamento da pressão de pulso [8].
Regiões expostas a tensão de cisalhamento endotelial (ESS) baixa ou oscilatória — a força de fricção tangencial do sangue fluindo, expressa em dyn/cm2 — são preferencialmente propensas à aterosclerose [9]. As faixas fisiológicas e de baixa ESS relatadas variam de acordo com o vaso, metodologia, espécie e média temporal, e devem ser tratadas como faixas de referência experimentais em vez de limiares universais. Valores de aproximadamente 15-70 dyn/cm2 foram relatados para segmentos relativamente retos sob fluxo unidirecional pulsátil, enquanto regiões de fluxo perturbado em bifurcações, curvaturas e paredes externas de ramos podem mostrar magnitudes médias temporais abaixo de aproximadamente 10-12 dyn/cm2 ou ESS oscilatória com uma média temporal próxima de zero [9]. A ESS baixa regula negativamente a eNOS, regula positivamente VCAM-1 e ICAM-1, e facilita a retenção de lipoproteínas e a migração transendotelial de monócitos [9].
Uma qualificação específica do envelhecimento é importante. O envelhecimento dilata e enrijece as artérias [8], e as regiões de baixa ESS são propensas à aterosclerose [9], but the composite claim that aging enlarges low-ESS territory has not been clearly demonstrated in aging-specific human hemodynamic studies. Age-related geometric and mechanical change may expand low-ESS zones; testing this directly in age-stratified angiotomografia coronariana cohorts with computational fluid dynamics would be informative.
2.2 Local renin-angiotensin signaling in the aged arterial wall
Dois fatos são comumente confundidos na literatura secundária e são aqui separados. Primeiro, a angiotensina II da parede arterial (Ang-II) é regulada localmente e pode diferir substancialmente dos níveis circulantes [10]. As medições teciduais e plasmáticas não são metodologicamente equivalentes, portanto, isso deve ser entendido como uma separação compartimental em vez de uma simples razão de concentração. Essa separação está presente ao longo da vida adulta e não é, em si, um aumento relacionado à idade.
Segundo, vários componentes do sistema renina-angiotensina local — incluindo o angiotensinogênio, a atividade da ECA e da quimase, a abundância de Ang-II e a sinalização do receptor AT1 — foram relatados como aumentados no tecido arterial envelhecido em modelos animais e estudos de tecidos humanos, enquanto a atividade da renina plasmática e a Ang-II circulante tendem a diminuir com a idade [10,11]. O aumento intramural associado à idade não deve ser confundido com a diferença compartimental entre tecido e plasma.
A Ang-II local atua como um agente mitogênico e pressor, impulsionando a hipertrofia das células musculares lisas vasculares (CMLV), a mudança do fenótipo sintético, a migração e metaloproteinase da matriz secreção, particularmente de MMP-2 [10,11].
No acompanhamento longitudinal de 16 anos da coorte Malmö Diet and Cancer, a carótida comum média espessura intimal-medial progrediu a 0,011 mm/ano em homens e 0,010 mm/ano em mulheres, com progressão mais rápida na bifurcação (0,036 e 0,030 mm/ano, respectivamente) [12]. Aproximadamente 0,01 mm/ano, ou 0,1 mm por década para a carótida comum, é, portanto, um resumo razoável desses dados longitudinais. Estudos transversais de referência por idade relatam diferenças maiores entre as idades [8,13], mas as quantidades transversais e longitudinais não devem ser convertidas aritmeticamente uma na outra. O IMT carotídeo também incorpora hipertrofia medial não aterosclerótica e espessamento adaptativo da parede e é, portanto, uma leitura estrutural, em vez de uma medida direta do acúmulo de placa.
2.3 Senescência celular e o fenótipo secretor associado à senescência
Danos ao DNA, atrito de telômeros e inflamação crônica estresse oxidativo regulam positivamente os inibidores de quinase dependentes de ciclina p16INK4a e p21CIP1/WAF1, produzindo parada replicativa duradoura em células vasculares células endoteliais e CMLVs [1,14]. Em espécimes humanos de aterectomia e endarterectomia, as células que exibem positividade para beta-galactosidase associada à senescência, juntamente com telômeros encurtados, concentram-se em locais ateroscleróticos e estão amplamente ausentes do tecido adjacente não doente [14]. Nenhum dos marcadores é individualmente específico para a senescência, portanto, esses achados identificam um fenótipo associado à senescência em vez de identificar definitivamente células senescentes.
As células senescentes desenvolvem um fenótipo secretor associado à senescência (SASP) pró-inflamatório, incluindo a secreção de IL-6, IL-1beta, TNF-alfa, MCP-1/CCL2 e enzimas de degradação da matriz, como MMP-2 e MMP-9 [1,15]. Dados observacionais humanos mostram marcadores associados à senescência co-localizando-se com regiões de lesões avançadas e calcificação intraplaca [14-16]. Estudos em animais mostram que o direcionamento genético ou farmacológico de células senescentes pode reduzir a sinalização relacionada ao SASP, a degradação da matriz, a calcificação ou a disfunção vascular [15,45]. O afinamento da capa fibrosa e a reendotelização prejudicada são consequências mecanisticamente coerentes, mas as sequências causais não estão estabelecidas em humanos [15].
A senescência na placa não é uniformemente deletéria. As CMLVs são essenciais para a matriz e estabilidade da capa fibrosa, enquanto a senescência das CMLVs prejudica o reparo proliferativo e a produção de matriz [15]. Consequentemente, os efeitos da remoção de células senescentes dependem do estágio e do modelo. Em camundongos Ldlr-/-, a remoção genética direcionada por p16 reduziu a carga de placa e aumentou a espessura da capa, enquanto navitoclax redução da carga de placa aórtica [57]. Em camundongos Apoe-/-, a eliminação induzida por p16 não reduziu a carga de placa, a espessura da capa ou núcleo necrótico área e aumentou as células apoptóticas e inflamação, enquanto o navitoclax reduziu o tamanho da lesão sem aumentar a espessura da capa [58]. Em camundongos Apoe-/- com lesões avançadas e hiperlipidemia persistente, o navitoclax reduziu as células derivadas de músculo liso dentro da cápula fibrosa, diminuiu a espessura da capa e aumentou a mortalidade [59]. Assim, a senólise farmacológica na aterosclerose experimental avançada pode esgotar as células reparadoras da capa e comprometer a estabilidade da placa, qualificando materialmente a inferência terapêutica.
2.4 Disfunção mitocondrial, mitofagia e inflammaging vascular
Em modelos murinos de envelhecimento vascular, o tecido arterial envelhecido exibe um declínio no número de cópias do mtDNA e redução na expressão dos reguladores do número de cópias TFAM, PGC-1alfa e da helicase do mtDNA Twinkle [17]. Essas alterações acompanham a redução da respiração mitocondrial, a diminuição da complacência e distensibilidade carotídea e o aumento da velocidade da onda de pulso aórtica [17]. A superexpressão transgênica de Twinkle aumenta o número de cópias do mtDNA, melhora a respiração arterial e retarda o envelhecimento vascular nesse modelo, enquanto camundongos mutantes para a polimerase-gama com integridade degradada do mtDNA envelhecem mais rapidamente [17]. Em camundongos ApoE-/-, o resgate mitocondrial relacionado reduz a área do núcleo necrótico e aumenta a espessura relativa da capa fibrosa [18]. Esta base de evidências é predominantemente murina; não existem dados longitudinais equivalentes de Twinkle vascular humano.
As mitocôndrias danificadas são eliminadas através da mitofagia. Na via canônica PINK1/Parkin, a despolarização estabiliza a PINK1 na membrana externa e recruta a Parkin, que ubiquitina proteínas da membrana externa, incluindo MFN1, MFN2 e VDAC1, e direciona a organela para degradação autofágica-lisossômica [19]. Também existem vias independentes de Parkin.
A relação entre o envelhecimento e o fluxo mitofágico na parede do vaso é mais complicada do que um simples declínio. Em murinos idosos aorta, a proteína Parkin e os marcadores de mitofagia estão aumentados juntamente com IL-6 elevada e respiração prejudicada, consistente com uma mitofagia compensatória ou estagnada respondendo a uma carga crescente de organelas danificadas, em vez de uma simples perda da via [19]. O aumento dos marcadores da via não estabelece um aumento no fluxo bem-sucedido. A capacidade autofágica global diminui com a idade em muitos tecidos, e os dados disponíveis são consistentes com o fato de a eliminação tornar-se insuficiente em relação à carga de organelas danificadas na artéria envelhecida [50]. Mitocôndrias danificadas persistentes podem gerar mitocondrial espécies reativas de oxigênio e liberar padrões moleculares associados a danos mitocondriais, incluindo mtDNA CpG não metilado, no citosol [19].
Padrões moleculares associados a danos mitocondriais citosólicos ativam Inflamassomo NLRP3 e a sinalização TLR9/MyD88. No modelo murino em que essa via foi demonstrada, essa sinalização contribui para um ciclo inflamatório de retroalimentação associado à IL-6, ligando a disfunção mitocondrial ao aumento da aterogênese [19]. Uma sequência causal longitudinal equivalente não foi demonstrada em humanos.
2.5 Hematopoiese clonal de potencial indeterminado (CHIP)
A hematopoiese clonal de potencial indeterminado (CHIP) denota a aquisição relacionada à idade de mutações somáticas em genes condutores associados à leucemia dentro de células-tronco e progenitoras hematopoiéticas, tradicionalmente operacionalizada pela detecção de uma mutação condutora com fração de alelo variante (VAF) >=2% na ausência de citopenia persistente inexplicada e sem uma neoplasia hematológica diagnosticável [20]. Quando a citopenia persistente, de outra forma inexplicada, coexiste com a clonalidade, as classificações atuais designam citopenia clonal de significado indeterminado (CCUS), que carrega um risco de progressão maligna diferente [21]. A literatura cardiovascular resumida aqui refere-se à CHIP, não à CCUS. A prevalência aumenta de <1% abaixo dos 40 anos para aproximadamente 10% entre adultos com mais de 70 anos em coortes de sequenciamento iniciais, com estimativas mais altas quando o sequenciamento profundo detecta clones abaixo do limiar de 2% [20]. O ponto de corte de 2% de VAF é uma convenção de ensaio e relatório, não um limite biológico.
Os principais impulsionadores incluem DNMT3A, TET2 e ASXL1, com o JAK2 V617F sendo menos comum, mas funcionalmente distinto [20,22]. Em murinos deficientes em Tet2 macrófagos, a perda de função aumenta a sinalização de IL-1beta e IL-6 em associação com NLRP3 ativação do inflamassoma [23].
Os tamanhos de efeito exigem precisão. Os portadores de CHIP apresentaram um risco aproximadamente 1,9 a 2,0 vezes maior de doença coronária incidente em análises de caso-controlo aninhadas das coortes BioImage e Malmö Diet and Cancer e probabilidades aproximadamente 4 vezes superiores de enfarte do miocárdio de início precoce no ATVB e PROMIS [22]. O valor de ~12 vezes frequentemente citado aplica-se especificamente aos portadores de JAK2 V617F na estimativa original da coorte, enquanto DNMT3A, TET2 e ASXL1 foram associados a um risco de aproximadamente 1,7 a 2,0 vezes [22]. É específico do gene, não do tamanho do clone, e não deve ser reafirmado como “VAF acima de 10% confere um aumento de 12 vezes”. Clones maiores (VAF >=10%) estão associados separadamente a um maior risco cardiovascular e de mortalidade por todas as causas em coortes observacionais, e os portadores de CHIP apresentam níveis na artéria coronária mais elevados escores de cálcio do que os não portadores [20,22].
A causalidade biológica é apoiada em ratinhos: em animais Ldlr-/- hiperlipidémicos, a reconstituição com medula óssea deficiente em Tet2 aumenta o tamanho da lesão e a carga do núcleo necrótico [23]. Estas experiências estabelecem que o mecanismo pode operar, não a magnitude ou a universalidade de um efeito causal em humanos.
Num subestudo genómico exploratório do CANTOS, 338 participantes sequenciados (8,6%) eram portadores de hematopoiese clonal; os portadores de TET2 pareceram obter uma maior redução de MACE com canakinumabe do que os não portadores [24]. Esta é uma evidência de subgrupo geradora de hipóteses, não um modificador de efeito de tratamento demonstrado.
A contra-evidência continua a ser importante. Numa análise agregada de 63.700 participantes de cinco ensaios clínicos aleatorizados de resultados cardiovasculares, a presença de CHIP não foi significativamente associada a eventos cardiovasculares major (HR ajustado 1,07, IC 95% 0,99-1,16) [25]. No coorte PESA, a hematopoiese clonal basal foi associada a aterosclerose femoral de novo subsequente ao longo de aproximadamente seis anos, enquanto a carga aterosclerótica não acelerou de forma mensurável a expansão do clone mutante durante o mesmo período [26]. Estas descobertas apoiam uma direção predominante da hematopoiese clonal para a aterosclerose, não excluindo efeitos recíprocos em outros contextos. A CHIP continua a ser biologicamente convincente e experimentalmente fundamentada; o seu valor prognóstico independente em populações de prevenção secundária intensamente tratadas é menos certo do que a literatura de coortes comunitárias sugere.
2.6 Células progenitoras endoteliais e stress proteotóxico
As populações de células circulantes historicamente classificadas como células progenitoras endoteliais mostram reduções associadas à idade em número ou função em alguns ensaios, mas as descobertas dependem do ensaio e do fenótipo do marcador de superfície [1]. “Célula progenitora endotelial” não designa uma linhagem única definida. Muitas populações que recebem esse rótulo são células hematopoéticas ou angiogénicas em vez de verdadeiros progenitores endoteliais, e as células formadoras de colónias endoteliais não são equivalentes aos ensaios de citometria de fluxo CD34/KDR ou baseados em cultura. A associação entre medidas reduzidas de progenitores e disfunção vascular em adultos mais velhos é razoavelmente consistente; a inferência de que a falha dos progenitores causa uma reparação prejudicada não está estabelecida.
Evidências experimentais e observacionais também sugerem que o envelhecimento pode comprometer a integridade vascular homeostase proteica: o declínio da atividade da ubiquitina-proteassoma e a função prejudicada das chaperonas podem permitir o acúmulo de proteínas mal dobradas e agregadas nas células endoteliais e CVMs, promovendo estresse proteotóxico, respostas de proteínas não dobradas e apoptose mediada pelo estresse do RE [1]. As etapas individuais estão melhor estabelecidas em tecidos não vasculares do que na parede arterial humana, portanto, esta sequência é apresentada como um modelo mecanístico em vez de uma via humana demonstrada.
Tabela 3. Mecanismos de envelhecimento vascular, mediadores e fenótipo ou efeito relacionado à aterosclerose.
| Mecanismo biológico | Principais mediadores moleculares | Consequência vascular direta | Fenótipo ou efeito relacionado à aterosclerose | Nível de evidência (conforme citado) |
| Degradação da matriz e ligações cruzadas de AGE [8,9] | Ligações cruzadas de colágeno, AGE-RAGE, elastase, MMPs | Rigidez, aumento da VOP e PA sistólica, complacência reduzida | Retenção de lipoproteínas e entrada de monócitos em regiões de baixo ESS (<10-12 dyn/cm2 é uma definição de pesquisa comumente usada; dependente do método) | Observacional humano + mecanístico |
| Sinalização local de Ang-II [10,11] | Ang-II intramural regulada localmente; ECA, quimase, AT1 | Hipertrofia de CVM, alternância sintética, ativação de MMP-2 | Associado à idade remodelamento arterial; a EMI carotídea aumenta longitudinalmente em ~0,01 mm/ano em dados populacionais [12] | Tecido animal + humano |
| Senescência celular e SASP [1,14-16] | p16INK4a, p21CIP1, SA-beta-gal, MMP-2/9, IL-6, IL-1beta | Interrupção replicativa, degradação da MEC, disseminação parácrina | Co-localização com regiões de lesões calcificadas e avançadas em tecido humano; efeitos causais principalmente em modelos animais, com efeitos de capa dependentes do modelo e do estágio | Histologia humana [14] + animal [15,45] |
| Disfunção mitocondrial e controle de qualidade mitofágico desregulado ou insuficiente [17-19,50] | Número reduzido de cópias de mtDNA, TFAM, PGC-1alpha, Twinkle; desregulação de PINK1/Parkin; mtDAMPs | mROS elevadas, ativação de NLRP3 e TLR9/MyD88 | Sinalização de feed-forward IL-6/mROS em modelos animais; complacência reduzida; núcleo necrótico [18] | Primário animal; inferido humano |
| CHIP [20,22-24] | TET2, DNMT3A, ASXL1, JAK2 V617F (VAF >=2%) | Desvio mieloide dependente do driver, hiper-reatividade de monócitos, excesso de IL-1beta/IL-6 | ~2x DAC; ~4x IM de início precoce; JAK2 V617F ~12x o risco de DAC na estimativa da coorte original; CAC mais alta; crescimento da lesão em camundongos | Humano epidemiologia + modelo animal causal + imagem humana longitudinal; magnitude prognóstica heterogênea em populações de ensaios tratados [25,26] |
| Declínio de progenitores e proteotoxicidade [1] | Populações progenitoras heterogêneas, atrito telomérico, disfunção do UPS, UPR | Associação com reparo endotelial prejudicado; proteotoxicidade intracelular | Ruptura da barreira e apoptose (modelo, via não demonstrada) | Observacional humano, metodologicamente heterogêneo |
3. Estratégias de mitigação terapêutica
3.1 Terapêutica nutricional: a evidência CORDIOPREV
O estudo randomizado, cego simples Estudo CORDIOPREV inscreveu 1.002 pacientes com doença coronariana estabelecida e os acompanhou por uma mediana de 7 anos, comparando um padrão de dieta mediterrânea rico em azeite de oliva extravirgem azeite de oliva (AOEV; 35% de gordura total, 22% de ácidos graxos monoinsaturados, <50% carboidrato) com uma dieta de baixo teor de gordura (28% de gordura, 12% de ácidos graxos monoinsaturados, >55% de carboidratos complexos) [27,28]. A coorte tinha uma média de idade de 59,5 anos (DP 8,7) e era 82,5% do sexo masculino [28], portanto a extensão para octogenários é uma extrapolação. É importante notar que o braço de baixo teor de gordura aqui é substancialmente superior a outras dietas e é apenas ligeiramente inferior ao componente AOEV.
Entre os 939 participantes com imagem de carótida basal, a Dieta mediterrânea diminuiu a EMI da carótida comum aos 5 anos (-0,027 +/- 0,008 mm; P<0,001) e manteve a redução aos 7 anos (-0,031 +/- 0,008 mm; P<0,001) em relação à linha de base; a dieta de baixo teor de gordura não produziu alterações [27]. A altura máxima da placa carotídea foi reduzida no braço Mediterrâneo em relação ao braço com baixo teor de gordura ao longo do acompanhamento, enquanto o número de placas não diferiu [27]. Estas são alterações estruturais ao nível do grupo. A progressão da EIM da carótida comum não é um substituto validado para a redução de eventos cardiovasculares; na análise de participantes individuais PROG-IMT metanálise, a progressão da EIM não previu de forma independente eventos cardiovasculares [54].
O CORDIOPREV o desfecho primário foi um composto pré-especificado de enfarte do miocárdio, revascularização, acidente vascular cerebral isquémico, doença arterial periférica, e morte cardiovascular [28], não a mesma definição de MACE utilizada em muitos ensaios farmacológicos. Os eventos ocorreram em 198 participantes: 87 no braço Mediterrâneo e 111 no braço com baixo teor de gordura (28,1 versus 37,7 por 1.000 pessoas-ano; log-rank P=0,039) [28]. Ajustado por multivariáveis razões de risco across model specifications ranged from 0.719 (95% CI 0.541-0.957) to 0.753 (95% CI 0.568-0.998), corresponding to approximately 25-28% lower estimated hazard [28]. The upper confidence bound in the least favorable model approaches unity, and the trial was single-center and unblinded to participants.
Long-term consumption of the EVOO-rich Mediterranean diet was also associated with slower decline in estimated filtração glomerular rate, with a larger difference among participants with type 2 diabetes or mild renal impairment [29]. This is a secondary renal-function outcome, not a demonstrated renoprotective clinical effect. MEDLIFE analyses are observational within the randomized cohort and are discussed in Section 3.4.
CORDIOPREV tested a whole dietary pattern and cannot attribute effects to isolated EVOO components. Biomarcador substudies demonstrate modulation of circulating AGEs in association with IMT change but do not establish a component-specific mechanism [31]. Assertions that individual polifenóis suppress SASP secretion require separate primary experimental evidence and are not supported by the ensaio clínico si mesma.
3.2 Pharmacological interventions
The March 2026 ACC/AHA/Multisociety Dislipidemia Guideline replaced the 2018 blood cholesterol guideline. It adopts the Equações PREVENT to guide primary-prevention lipid-lowering decisions, restores LDL-C and non-HDL-C treatment goals with lower targets for higher-risk groups, expands the role of coronary artery calcium scoring for risk reclassificação, recommends measuring lipoproteína(a) at least once, and states that after age 75 years LDL-C-lowering pharmacotherapy can be considered in conjunction with lifestyle interventions to reduce ASCVD risk [32]. Thus, the post-75 population does not lack contemporary guidance; what remains limited is dedicated randomized evidence specifically addressing statin initiation for primary prevention after age 75.
In the Cholesterol Treatment Trialists’ Collaboration meta-analysis of 28 trials, statin therapy produced a significant proportional reduction in major vascular events per 1.0 mmol/L LDL-C reduction in participants older than 75 with pre-existing vascular disease, with no evidence that proportional benefit is abolished by age [7]. Higher baseline event rates can translate preserved relative effects into larger absolute benefits, although realized benefit depends on competing risk, adesão, and treatment horizon [7,34].
Dedicated randomized evidence for primary prevention after age 75 remains limited. STAREE (NCT02099123) randomized 9,971 community-dwelling Australians aged >=70 years (mean 74.7; 40% >=75; 52% women; mean baseline LDL-C 126 mg/dL) without clinical cardiovascular disease, diabetes, or dementia to atorvastatina 40 mg or placebo, with co-primary endpoints of disability-free survival and major cardiovascular events [35]. Recruitment ran from July 2015 through March 2023. As of August 13, 2026, no peer-reviewed primary-outcome report had been published.
PREVENTABLE (NCT04262206) is randomizing 20,000 US adults aged >=75 years without clinically evident cardiovascular disease, disability, or dementia to atorvastatin 40 mg or placebo across approximately 100 sites. Its primary outcome is survival free of new dementia or persisting disability; cardiovascular events are secondary outcomes [36]. No peer-reviewed primary results had been published as of August 13, 2026. The endpoint asymmetry matters: PREVENTABLE’s primary endpoint is a geriatric functional composite rather than conventional MACE. The US Preventive Services Task Force continues to judge evidence insufficient to assess benefits and harms of statin initiation for primary prevention in adults aged 76 years and older [37].
A separate 2026 French pragmatic, open-label non-inferiority trial addressed discontinuation rather than initiation. Among 1,160 adults aged >=75 years who had taken a statin for at least one year for primary prevention and had no ASCVD history, three-year mortalidade por todas as causas was 7.2% after discontinuation versus 7.9% with continuation, meeting the prespecified non-inferiority criterion [55]. This finding does not establish cardiovascular-event equivalence, does not answer the initiation question, and should be interpreted in light of open-label design and lower-than-anticipated mortality.
Age-related pharmacokinetic changes are heterogeneous. Reduced total body water and massa magra, lower functional hepatic volume, and declining renal function can alter distribution and clearance [33,38]. Renal clearance contributes more to several hydrophilic statins, whereas atorvastatin and simvastatin rely predominantly on hepatic metabolism and transporter-mediated handling [38]. Older adults report statin-associated muscle symptoms more frequently in observational settings, but this does not establish greater statin-attributable muscle toxicity because multimorbidity, interacting medications, background musculoskeletal symptoms, and ascertainment differ [38]. The SAMS-CI can support structured assessment [39]. No Sansão n-of-1 crossover trial, most of the excess symptom burden participants attributed to statins was also observed during placebo exposure [40]. Management options include dose reduction, alternate-day dosing, agent switching, and non-statin add-on therapy [38]. No Júpiter, rossuvastatina was associated with a 28% relative increase in incident diabetes among participants with at least one major diabetes fator de risco, with no significant excess among those without such risk factors; vascular events and deaths prevented exceeded incident diabetes cases in that population [41].
CANTOS demonstrated that quarterly canakinumab reduced recurrent cardiovascular events in post-myocardial-infarction patients with hsCRP >=2 mg/L independently of lipid lowering [42]. A secondary analysis associated larger on-treatment hsCRP reductions with greater event reduction, but because it stratified by post-randomization response it does not establish a predictive biomarker strategy [60]. Canakinumab increased fatal infection and is not approved for a cardiovascular indication.
LoDoCo2 showed that colchicina 0.5 mg once daily reduced its primary endpoint composto in chronic coronary disease (HR 0.69, 95% CI 0.57-0.83) [43], with a numerical excess of non-cardiovascular death that remains incompletely explained. By contrast, CLEAR SYNERGY (OASIS 9) found no reduction in cardiovascular death, recurrent myocardial infarction, stroke, or ischemia-driven revascularization after acute MI treated with PCI: 9.1% versus 9.3% with placebo (HR 0.99, 95% CI 0.85-1.16; P=0.93) [56]. O discordância does not support a uniform benefit narrative. Differences in disease phase, dose regimen, background therapy, event rates, and trial conduct have been proposed but not established as explanations.
Colchicine safety is particularly relevant in geriatric polypharmacy. Renal or hepatic impairment and concomitant strong CYP3A4 or P-glycoprotein inhibitors materially affect toxicity and dosing. Interacting drugs include clarithromycin, several azole antifungals, verapamil, diltiazem, and cyclosporine; current product labeling and the 2023 chronic coronary disease guideline should be consulted [44]. The guideline assigns low-dose colchicine a Class 2b recommendation in chronic coronary disease [44]. LoDoCo2 did not select patients by hsCRP or another inflammatory biomarker; it should therefore not be described as biomarker-directed.
3.3 Geroprotective strategies: preclinical status
All approaches in this section are preclinical or early-phase with respect to atherosclerotic endpoints. None is clinically indicated for atherosclerosis.
Dasatinib plus quercetin and the BCL-2-family inhibitor navitoclax can preferentially induce apoptosis in certain senescent-cell populations. “Senolytic” is not a mechanism with a predictable class effect: these agents differ substantially in molecular target and in the senescent-cell populations they deplete. In aged and atherosclerotic mice, chronic senolytic treatment can alleviate vasomotor dysfunction and reduce aortic calcification and intrinsic wall stiffness [45]. No entanto, os efeitos na estabilidade da placa dependem do estágio e do modelo. Em lesões avançadas, o navitoclax reduziu as células da capa fibrosa derivadas do músculo liso, diminuiu a espessura da capa e aumentou a mortalidade, contrastando com relatos anteriores de espessamento da capa [57-59]. A experiência humana limita-se a pequenos estudos abertos e de fase inicial em fibrose pulmonar idiopática [46] e diabética doença renal [47], com desfechos de função física ou carga de células senescentes. Nenhum ensaio clínico em humanos testou um senolítico contra um desfecho clínico aterosclerótico.
A espermidina oral melhorou a velocidade da onda de pulso aórtica e a dilatação endotelial mediada pelo óxido nítrico e reduziu os AGEs aórticos, colágeno I, nitrotirosina e superóxido em camundongos idosos [48]. Em camundongos hiperlipidêmicos idosos, a espermidina atenuou a disfunção mitocondrial e a aterogênese [19]. Em camundongos ApoE-/-, a espermidina reduziu a formação do núcleo necrótico e o acúmulo de lipídios sem alterar o tamanho da placa ou a composição celular, e o efeito exigiu músculo liso intacto autofagia [49].
A metformina tem sido proposta como um agente geroprotetor, e o conceito Targeting Aging with Metformin (TAME) continua a ser uma estrutura para testar se a intervenção na biologia do envelhecimento pode retardar a multimorbidade [51]. O TAME continua a ser uma proposta de desenho em vez de um estudo concluído, e nenhum dado de eficácia do TAME havia sido publicado até 13 de agosto de 2026. Nenhuma evidência clínica demonstra que a metformina melhore os desfechos ateroscleróticos através de um mecanismo geroprotetor distinto. Os inibidores de mTOR atenuam as ROS mitocondriais e modulam o SASP em sistemas de modelo, mas a evidência específica vascular é mais escassa e os rapalogos acarretam efeitos imunossupressores e dislipidêmicos que não são triviais em adultos idosos.
3.4 Mitigação hemodinâmica e de estilo de vida
O estresse psicossocial está associado a desfechos cardiovasculares adversos por meio da interação de vias comportamentais, autonômicas, neuroendócrinas, inflamatórias e hemodinâmicas [62]. A contribuição de mecanismos individuais de envelhecimento vascular em humanos permanece incerta.
O controle da pressão arterial tem suporte randomizado direto em adultos idosos. No HYVET, anti-hipertensivo o tratamento em pacientes com 80 anos ou mais reduziu o AVC, a insuficiência cardíaca e a mortalidade por todas as causas [52]. No SPRINT subgrupo com idade >= 75 anos, o alvo sistólico intensivo reduziu eventos cardiovasculares maiores e a mortalidade por todas as causas, com achados amplamente consistentes entre os estratos de fragilidade [53]. O tratamento intensivo requer monitoramento para hipotensão, síncope, anormalidades eletrolíticas e lesão renal aguda; o SPRINT não demonstrou um excesso de quedas prejudiciais [53]. A inibição do sistema renina-angiotensina-aldosterona reduz adicionalmente a sinalização de Ang-II e pode afetar favoravelmente o remodelamento vascular e a hemodinâmica central [8,10], mas o HYVET e o SPRINT não estabelecem que estes mecanismos de envelhecimento vascular mediam o benefício clínico.
Numa análise prospetiva de cinco anos de 851 participantes do CORDIOPREV, uma elevada adesão ao MEDLIFE (>13 pontos) foi associada a menores probabilidades ajustadas de desenvolver síndrome metabólica (OR 0,37, IC 95% 0,19-0,75) e maiores probabilidades de reverter a síndrome metabólica pré-existente (OR 2,08, IC 95% 1,11-3,91) versus o grupo de baixa adesão (<12 pontos) [30]. Estas são associações observacionais dentro de uma coorte aleatorizada: os participantes não foram aleatorizados para o índice de estilo de vida, a adesão foi autorreportada e confundimento residual é provável. A atividade aeróbica regular está associada a uma melhor preservação da função endotelial em adultos mais velhos [1]. Os mecanismos propostos — incluindo a sinalização de eNOS relacionada com o cisalhamento, citocinas inflamatórias circulantes mais baixas e melhor controlo de qualidade mitocondrial — são apoiados principalmente por estudos fisiológicos e animais, em vez de dados aleatorizados de resultados vasculares.
Tabela 4. Estratégias de mitigação por domínio, mecanismo, resultado e nível de evidência. Os rótulos de nível de evidência descrevem as fontes citadas em cada linha.
| Domínio | Intervenção | Mecanismo-alvo | Resultado principal | Nível de evidência (conforme citado) |
| Nutricional [27-29,31] | Padrão de dieta mediterrânica rico em azeite virgem extra (EVOO) | Efeitos anti-inflamatórios e endoteliais de padrão completo; modulação de AGE | HR ajustado do CORDIOPREV 0,719-0,753 (~25-28% menos risco estimado) para o composto cardiovascular pré-especificado; IMT-CC -0,031 mm aos 7 anos (resultado estrutural ao nível do grupo, não um substituto de evento validado); declínio mais lento da TFGe como resultado secundário | ECA (idade média 59,5 anos; extrapolação para adultos mais velhos) |
| Gestão de lípidos [7,32,35-38,55] | Moderada/estatina de alta intensidade e outra terapia de redução de LDL conforme apropriado | Redutase de HMG-CoA inibição, redução de apoB, estabilização da placa | Benefício de prevenção secundária estabelecido em adultos mais velhos; a diretriz de 2026 permite a consideração de farmacoterapia hipolipemiante de LDL-C após os 75; ensaios de iniciação dedicados pendentes; o ensaio de descontinuação não estabeleceu equivalência cardiovascular nem respondeu à iniciação | ECA/meta-análise + diretriz atual |
| Anti-inflamatório [42-44,56] | Colchicina 0,5 mg por dia; canaquinumabe (não aprovado para uso CV) | Sinalização inflamatória dependente de microtúbulos; vias relacionadas com IL-1beta/NLRP3 | LoDoCo2: HR 0,69 na doença coronária crónica; CLEAR SYNERGY: 9,1% vs 9,3% após enfarte do miocárdio; nenhum dos ensaios com colchicina foi selecionado por biomarcadores | ECA (discordante) + diretriz (Classe 2b) |
| Geroprotetor [15,19,45-51,57-59] | Senolíticos, espermidina, metformina, rapalogos | Eliminação de células senescentes, modulação de autofagia/mitofagia, inibição de mTOR | Os efeitos pré-clínicos incluem redução do núcleo necrótico, calcificação ou disfunção vasomotora; os efeitos na capa dependem do estágio e do modelo e são conflituantes; sem benefício demonstrado nos resultados ateroscleróticos humanos | Pré-clínico; fase inicial em humanos em outras indicações |
| Hemodinâmico [8,10,52,53] | Terapia anti-hipertensiva; inibição da ECA/ARA | Redução da PA; bloqueio da sinalização intramural de Ang-II | Subgrupo HYVET e SPRINT >=75: redução de eventos clínicos e mortalidade | ECA + mecanístico |
| Estilo de vida [1,30] | adesão ao MEDLIFE, exercício aeróbico | Sinalização favorável relacionada com o cisalhamento endotelial, regulação positiva da eNOS, redução de inflammaging | Associações observacionais do MEDLIFE: incidência de síndrome metabólica OR 0,37; reversão OR 2,08 | Observacional dentro de uma coorte aleatorizada |
4. Limitações
Primeiro, esta é uma revisão narrativa. As fontes foram selecionadas pela representatividade em vez de um protocolo de pesquisa e triagem pré-especificado, e não se pode excluir o viés de seleção para literatura mecanística bem citada.
Segundo, a arquitetura mecanística do envelhecimento vascular baseia-se substancialmente em trabalhos com roedores e primatas não humanos. Para várias vias, a evidência humana permanece predominantemente em dados transversais de tecidos, biomarcadores ou associativos, em vez de intervenção longitudinal direta.
Terceiro, a evidência dietética randomizada que ancora a Seção 3.1 provém de um ensaio de centro único com uma coorte predominantemente masculina de meia-idade, e sua generalização para populações geriátricas é inferencial.
Quarto, a literatura sobre CHIP permanece em fluxo. Os dados causais em animais são fortes, as associações de coortes comunitárias e populacionais são robustas, e os dados da população de ensaios tratados são comparativamente nulos. Heterogeneidade de desfechos, composição de clones, terapia de base, poder estatístico, e a seleção em ensaios randomizados diferem entre esses conjuntos de dados; atribuir a discordância a qualquer explicação única seria prematuro.
Quinto, o EIM carotídeo é usado como um parâmetro estrutural, mas não se demonstrou que a progressão do EIM preveja eventos de forma independente em metanálises de participantes individuais [54]; a regressão estrutural não deve ser equiparada à redução de eventos.
5. Conclusões
A incidência de eventos ateroscleróticos clínicos aumenta acentuadamente com o avançar da idade [4]. Mecanismos vasculares relacionados à idade podem contribuir para doença clínica mais precoce e maior carga aterosclerótica do que seria previsto apenas pelos fatores de risco convencionais medidos — dois dos fenótipos operacionais definidos na Seção 1.0. Se a taxa longitudinal do próprio acúmulo de placa humana se acelera com a idade cronológica permanece não demonstrado. O aumento na incidência de eventos entre adultos mais velhos é melhor compreendido como processos vasculares associados à idade sobrepostos à exposição cumulativa à apoB, em vez da substituição da aterogênese mediada por lipoproteínas [2,6].
Na parede vascular em envelhecimento, a degradação da matriz, a reticulação por AGE, a sinalização intramural alterada da angiotensina II, a disfunção mitocondrial, o controle de qualidade mitocondrial prejudicado e a senescência celular constituem vias candidatas ou apoiadas experimentalmente capazes de promover a aterogênese ou contribuir para características associadas à vulnerabilidade da placa [16]. A força da evidência não é uniforme: dados de tecidos humanos e histológicos apoiam as vias de matriz, angiotensina-II e senescência, enquanto as evidências mitocondriais e de mitofagia são primariamente murinas e carecem de uma contrapartida vascular humana longitudinal equivalente.
A mutação somática relacionada à idade em células-tronco hematopoiéticas, manifestando-se como CHIP, pode promover sinalização inflamatória dependente de condutores e é causalmente suficiente para acelerar a aterogênese em modelos experimentais. A imagem humana apoia uma direção predominante da hematopoiese clonal em direção à aterosclerose, sem excluir a contribuição recíproca, enquanto o peso prognóstico independente do CHIP em populações humanas intensamente tratadas permanece contestado [22-26].
A mitigação é multimodal. O CORDIOPREV apoia um padrão de dieta mediterrânea na prevenção secundária, mas não foi um ensaio geriátrico [27,28]. A terapia com estatinas estabeleceu benefício na prevenção secundária em adultos mais velhos, e a diretriz multissociedade de 2026 afirma que a farmacoterapia para redução de LDL-C pode ser considerada após os 75 anos, juntamente com intervenção no estilo de vida; o STAREE e o PREVENTABLE pretendem informar a incerteza remanescente na prevenção primária [32,35,36]. A colchicina em dose baixa reduziu eventos no LoDoCo2 na doença coronária crônica, mas foi neutra no CLEAR SYNERGY após infarto do miocárdio [43,56]. A redução da pressão arterial tem suporte randomizado direto em adultos com 75 anos ou mais [52,53]. Estratégias senoterapêuticas e direcionadas à mitofagia permanecem em investigação, sem benefício demonstrado de desfecho aterosclerótico clínico em humanos [15,19,45-51,57-59].
O manejo atual, portanto, permanece centrado na redução da exposição a lipoproteínas contendo apoB, controle da pressão arterial, prevenção e cessação do tabagismo, manejo do diabetes e risco metabólico relacionado quando aplicável, qualidade da dieta e atividade física. A colchicina em dose baixa pode ser considerada em pacientes adequadamente selecionados com doença coronária crônica de acordo com as diretrizes contemporâneas e contraindicações específicas do paciente.
Declarações
Financiamento. Este trabalho não recebeu nenhuma subvenção específica de qualquer agência de fomento nos setores público, comercial ou sem fins lucrativos.
Conflitos de interesse. O autor declara não haver conflitos de interesses.
Disponibilidade de dados. Não aplicável. Este artigo é uma revisão narrativa e não relata dados originais ao nível dos participantes.
Aprovação ética. Não aplicável. Esta revisão narrativa não envolveu o recrutamento original de participantes humanos ou animais e nenhuma geração de dados identificáveis ao nível dos participantes.
Uso de IA generativa. O autor utilizou um modelo de linguagem de grande escala para auxiliar na redação, edição e formatação de referências. O autor revisou e verificou todo o conteúdo, é responsável por todas as afirmações científicas e citações, e assume total responsabilidade pela integridade e precisão do trabalho submetido.
Referências
- Head T, Daunert S, Goldschmidt-Clermont PJ. The aging risk and atherosclerosis: a fresh look at arterial homeostasis. Front Genet. 2017;8:216.
- Tyrrell DJ, Goldstein DR. Ageing and atherosclerosis: vascular intrinsic and extrinsic factors and potential role of IL-6. Nat Rev Cardiol. 2021;18(1):58-68.
- Virani SS, Alonso A, Aparicio HJ, Benjamin EJ, Bittencourt MS, Callaway CW, et al. Heart disease and stroke statistics-2021 update: a report from the American Heart Association. Circulation. 2021;143(8):e254-e743.
- Palaniappan LP, Allen NB, Almarzooq ZI, Anderson CAM, Arora P, Avery CL, et al. 2026 heart disease and stroke statistics: a report of US and global data from the American Heart Association. Circulation. 2026;153(9):e275-e906.
- Hazzard WR, Ettinger WH Jr. Aging and atherosclerosis: changing considerations in cardiovascular disease prevention as the barrier to immortality is approached in old age. Am J Geriatr Cardiol. 1995;4(4):16-36.
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease: evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2017;38(32):2459-2472.
- Cholesterol Treatment Trialists’ Collaboration. Efficacy and safety of statin therapy in older people: a meta-analysis of individual participant data from 28 randomised controlled trials. Lancet. 2019;393(10170):407-415.
- Fleg JL, Strait J. Age-associated changes in cardiovascular structure and function: a fertile milieu for future disease. Heart Fail Rev. 2012;17(4-5):545-554.
- Chatzizisis YS, Coskun AU, Jonas M, Edelman ER, Feldman CL, Stone PH. Role of endothelial shear stress in the natural history of coronary atherosclerosis and vascular remodeling: molecular, cellular, and vascular behavior. J Am Coll Cardiol. 2007;49(25):2379-2393.
- Lakatta EG, Wang M, Najjar SS. Arterial aging and subclinical arterial disease are fundamentally intertwined at macroscopic and molecular levels. Med Clin North Am. 2009;93(3):583-604.
- Wang M, Takagi G, Asai K, et al. Aging increases aortic MMP-2 activity and angiotensin II in nonhuman primates. Hypertension. 2003;41(6):1308-1316.
- Rosvall M, Persson M, Östling G, et al. Risk factors for the progression of carotid intima-media thickness over a 16-year follow-up period: the Malmö Diet and Cancer Study. Atherosclerosis. 2015;239(2):615-621.
- Ebrahim S, Papacosta O, Whincup P, et al. Carotid plaque, intima-media thickness, cardiovascular risk factors, and prevalent cardiovascular disease in men and women: the British Regional Heart Study. Stroke. 1999;30(4):841-850.
- Minamino T, Miyauchi H, Yoshida T, Ishida Y, Yoshida H, Komuro I. Endothelial cell senescence in human atherosclerosis: role of telomere in endothelial dysfunction. Circulation. 2002;105(13):1541-1544.
- Molnár ÁÁ, Pásztor DT, Tarcza Z, Merkely B. Cells in atherosclerosis: focus on cellular senescence from basic science to clinical practice. Int J Mol Sci. 2023;24(24):17129.
- Chakrabarti A, Goldstein DR, Sutton NR. Age-associated arterial calcification: the current pursuit of aggravating and mitigating factors. Curr Opin Lipidol. 2020;31(5):265-272.
- Foote K, Reinhold J, Yu EPK, Figg NL, Finigan A, Murphy MP, et al. Restoring mitochondrial DNA copy number preserves mitochondrial function and delays vascular aging in mice. Aging Cell. 2018;17(4):e12773.
- Yu EPK, Reinhold J, Yu H, et al. Mitochondrial respiration is reduced in atherosclerosis, promoting necrotic core formation and reducing relative fibrous cap thickness. Arterioscler Thromb Vasc Biol. 2017;37(12):2322-2332.
- Tyrrell DJ, Blin MG, Song J, et al. Age-associated mitochondrial dysfunction accelerates atherogenesis. Circ Res. 2020;126(3):298-314.
- Jaiswal S, Fontanillas P, Flannick J, et al. Age-related clonal hematopoiesis associated with adverse outcomes. N Engl J Med. 2014;371(26):2488-2498.
- Khoury JD, Solary E, Abla O, et al. The 5th edition of the World Health Organization classification of haematolymphoid tumours: myeloid and histiocytic/dendritic neoplasms. Leukemia. 2022;36(7):1703-1719.
- Jaiswal S, Natarajan P, Silver AJ, et al. Clonal hematopoiesis and risk of atherosclerotic cardiovascular disease. N Engl J Med. 2017;377(2):111-121.
- Fuster JJ, MacLauchlan S, Zuriaga MA, et al. Clonal hematopoiesis associated with TET2 deficiency accelerates atherosclerosis development in mice. Science. 2017;355(6327):842-847.
- Svensson EC, Madar A, Campbell CD, et al. TET2-driven clonal hematopoiesis and response to canakinumab: an exploratory analysis of the CANTOS randomized clinical trial. JAMA Cardiol. 2022;7(5):521-528.
- Marston NA, Pirruccello JP, Melloni GEM, et al. Clonal hematopoiesis, cardiovascular events and treatment benefit in 63,700 individuals from five TIMI randomized trials. Nat Med. 2024;30(9):2641-2647.
- Díez-Díez M, Ramos-Neble BL, de la Barrera J, et al. Unidirectional association of clonal hematopoiesis with atherosclerosis development. Nat Med. 2024;30(10):2857-2866.
- Jimenez-Torres J, Alcala-Diaz JF, Torres-Peña JD, et al. Mediterranean diet reduces atherosclerosis progression in coronary heart disease: an analysis of the CORDIOPREV randomized controlled trial. Stroke. 2021;52(11):3440-3449.
- Delgado-Lista J, Alcala-Diaz JF, Torres-Peña JD, et al.; CORDIOPREV Investigators. Long-term secondary prevention of cardiovascular disease with a Mediterranean diet and a low-fat diet (CORDIOPREV): a randomised controlled trial. Lancet. 2022;399(10338):1876-1885.
- Podadera-Herreros A, Alcala-Diaz JF, Gutierrez-Mariscal FM, et al. Long-term consumption of a Mediterranean diet or a low-fat diet on kidney function in coronary heart disease patients: the CORDIOPREV randomized controlled trial. Clin Nutr. 2022;41(2):552-559.
- Romero-Cabrera JL, Garcia-Rios A, Sotos-Prieto M, et al. Adherence to a Mediterranean lifestyle improves metabolic status in coronary heart disease patients: a prospective analysis from the CORDIOPREV study. J Intern Med. 2023;293(5):574-588.
- Gutierrez-Mariscal FM, Lopez-Moreno A, Torres-Peña JD, et al. Modulation of circulating levels of advanced glycation end products and its impact on intima-media thickness of both common carotid arteries: CORDIOPREV randomised controlled trial. Cardiovasc Diabetol. 2024;23(1):361.
- Blumenthal RS, Morris PB, Gaudino M, Johnson HM, Anderson TS, Bittner VA, et al. 2026 ACC/AHA/AACVPR/ABC/ACPM/ADA/AGS/APhA/ASPC/NLA/PCNA guideline on the management of dyslipidemia: a report of the American College of Cardiology/American Heart Association Joint Committee on Clinical Practice Guidelines. J Am Coll Cardiol. 2026;87(19):2624-2757.
- Nguyen TN, Woodward M, Butt JH, McMurray JJV, Lip GYH, Kaski JC. Optimizing cardiovascular pharmacotherapy in older adults with frailty. Nat Rev Cardiol. 2026;23:433-443.
- Baratta F, Moscucci F, Lospinuso I, Cocomello N, Bruno G, Cangemi R, et al. Lipid-lowering therapy and cardiovascular prevention in elderly. Drugs. 2025;85(6):801-812.
- Zoungas S, Curtis A, Tonkin A, et al. Baseline characteristics of participants in STAREE: a randomized trial for primary prevention of cardiovascular disease events and prolongation of disability-free survival in older people. J Am Heart Assoc. 2024;13(23):e036357.
- Joseph J, Pajewski NM, Dolor RJ, et al.; PREVENTABLE Trial Research Group. Pragmatic evaluation of events and benefits of lipid lowering in older adults (PREVENTABLE): trial design and rationale. J Am Geriatr Soc. 2023;71(6):1701-1713.
- US Preventive Services Task Force. Statin use for the primary prevention of cardiovascular disease in adults: US Preventive Services Task Force recommendation statement. JAMA. 2022;328(8):746-753.
- Stone J, Kumar M, Orkaby AR. The role of statin therapy in older adults: best practices and unmet challenges. Expert Rev Cardiovasc Ther. 2024;22(7):301-311.
- Rosenson RS, Miller K, Bayliss M, et al. The Statin-Associated Muscle Symptom Clinical Index (SAMS-CI): revision for clinical use, content validation, and inter-rater reliability. Cardiovasc Drugs Ther. 2017;31(2):179-186.
- Wood FA, Howard JP, Finegold JA, et al. N-of-1 trial of a statin, placebo, or no treatment to assess side effects. N Engl J Med. 2020;383(22):2182-2184.
- Ridker PM, Pradhan A, MacFadyen JG, Libby P, Glynn RJ. Cardiovascular benefits and diabetes risks of statin therapy in primary prevention: an analysis from the JUPITER trial. Lancet. 2012;380(9841):565-571.
- Ridker PM, Everett BM, Thuren T, et al.; CANTOS Trial Group. Antiinflammatory therapy with canakinumab for atherosclerotic disease. N Engl J Med. 2017;377(12):1119-1131.
- Nidorf SM, Fiolet ATL, Mosterd A, et al.; LoDoCo2 Trial Investigators. Colchicine in patients with chronic coronary disease. N Engl J Med. 2020;383(19):1838-1847.
- Virani SS, Newby LK, Arnold SV, et al. 2023 AHA/ACC/ACCP/ASPC/NLA/PCNA guideline for the management of patients with chronic coronary disease. Circulation. 2023;148(9):e9-e119.
- Roos CM, Zhang B, Palmer AK, et al. Chronic senolytic treatment alleviates established vasomotor dysfunction in aged or atherosclerotic mice. Aging Cell. 2016;15(5):973-977.
- Justice JN, Nambiar AM, Tchkonia T, et al. Senolytics in idiopathic pulmonary fibrosis: results from a first-in-human, open-label, pilot study. EBioMedicine. 2019;40:554-563.
- Hickson LJ, Langhi Prata LGP, Bobart SA, et al. Senolytics decrease senescent cells in humans: preliminary report from a clinical trial of dasatinib plus quercetin in individuals with diabetic kidney disease. EBioMedicine. 2019;47:446-456.
- LaRocca TJ, Gioscia-Ryan RA, Hearon CM, Seals DR. The autophagy enhancer spermidine reverses arterial aging. Mech Ageing Dev. 2013;134(7-8):314-320.
- Michiels CF, Kurdi A, Timmermans JP, De Meyer GRY, Martinet W. Spermidine reduces lipid accumulation and necrotic core formation in atherosclerotic plaques via induction of autophagy. Atherosclerosis. 2016;251:319-327.
- Zeng Y, Buonfiglio F, Li J, Pfeiffer N, Gericke A. Mechanisms underlying vascular inflammaging: current insights and potential treatment approaches. Aging Dis. 2025;16(4):1889-1917.
- Barzilai N, Crandall JP, Kritchevsky SB, Espeland MA. Metformin as a tool to target aging. Cell Metab. 2016;23(6):1060-1065.
- Beckett NS, Peters R, Fletcher AE, et al.; HYVET Study Group. Treatment of hypertension in patients 80 years of age or older. N Engl J Med. 2008;358(18):1887-1898.
- Williamson JD, Supiano MA, Applegate WB, et al.; SPRINT Research Group. Intensive vs standard blood pressure control and cardiovascular disease outcomes in adults aged >=75 years: a randomized clinical trial. JAMA. 2016;315(24):2673-2682.
- Lorenz MW, Polak JF, Kavousi M, et al.; PROG-IMT Study Group. Carotid intima-media thickness progression to predict cardiovascular events in the general population (the PROG-IMT collaborative project): a meta-analysis of individual participant data. Lancet. 2012;379(9831):2053-2062.
- Bonnet F, Poulizac P, Rousselot N, Couffinhal T, Galli G, Berdaï D, et al.; SAGA/SITE Study Group. Discontinuation of statins for primary prevention of atherosclerotic cardiovascular disease in adults aged 75 years or older (SAGA/SITE): a multicentre, open-label, pragmatic, non-inferiority randomised trial. Lancet Healthy Longev. 2026;7:100884.
- Jolly SS, d’Entremont MA, Lee SF, et al.; CLEAR Investigators. Colchicine in acute myocardial infarction. N Engl J Med. 2025;392(7):633-642.
- Childs BG, Baker DJ, Wijshake T, Conover CA, Campisi J, van Deursen JM. Senescent intimal foam cells are deleterious at all stages of atherosclerosis. Science. 2016;354(6311):472-477.
- Garrido AM, Kaistha A, Uryga AK, et al. Efficacy and limitations of senolysis in atherosclerosis. Cardiovasc Res. 2022;118(7):1713-1727.
- Karnewar S, Karnewar V, Shankman LS, Owens GK. Treatment of advanced atherosclerotic mice with ABT-263 reduced indices of plaque stability and increased mortality. JCI Insight. 2024;9:e173863.
- Ridker PM, MacFadyen JG, Everett BM, Libby P, Thuren T, Glynn RJ; CANTOS Trial Group. Relationship of C-reactive protein reduction to cardiovascular event reduction following treatment with canakinumab: a secondary analysis from the CANTOS randomised controlled trial. Lancet. 2018;391(10118):319-328.
- Basta G, Lazzerini G, Massaro M, et al. Advanced glycation end products activate endothelium through signal-transduction receptor RAGE: a mechanism for amplification of inflammatory responses. Circulation. 2002;105(7):816-822.
- Levine GN, Cohen BE, Commodore-Mensah Y, et al. Psychological health, well-being, and the mind-heart-body connection: a scientific statement from the American Heart Association. Circulation. 2021;143(10):e763-e783.