Frühzeitige lipidsenkende Therapie über alle Lebensphasen hinweg
Optimierung der Lebensdauer Apolipoprotein B: Maßnahmen zur Vorbeugung von Atherosklerose Herz-Kreislauf-Erkrankung
Zusammenfassung
Atherosklerotische Herz-Kreislauf-Erkrankungen (ASCVD) sind nach wie vor die weltweit häufigste Todesursache und waren im Jahr 2022 für schätzungsweise 19,8 Millionen Todesfälle verantwortlich. 1, 2 Eine Reihe übereinstimmender pathophysiologischer, epidemiologischer, genetischer und aus randomisierten Studien stammender Erkenntnisse deutet darauf hin, dass Apolipoprotein B (ApoB)-haltig Lipoproteine werden im Rahmen des „Response-to-Retention“-Modells und auf der Grundlage aktueller genetischer Erkenntnisse als die notwendigen Auslöser von Atherogenese: Die Erkrankung beginnt, wenn sich diese Partikel in den Arterien festsetzen Intima, was eine chronische, maladaptive Entzündungsreaktion auslöst, die sich über Jahrzehnte hinweg unbemerkt aufbaut. 3, 4, 12 Da eine arterielle Schädigung das kumulative Ergebnis sowohl der Konzentration von atherogene Partikel sowie die Dauer der Exposition – quantifiziert für LDL-Cholesterin als kumulativ “LDL-C-Jahre” und konzeptionell auf die Teilchenzahl ausgeweitet als “ApoB-Jahre”—Der Zeitpunkt der Intervention ist ebenso entscheidend wie ihre Intensität. Studien zur mendelschen Randomisierung legen nahe, dass eine lebenslange, genetisch bedingte Exposition gegenüber niedrigeren LDL-C-Werten mit einem deutlich stärkeren Schutz vor koronaren Herzerkrankungen pro Einheitsunterschied verbunden ist als dies während der kürzeren Nachbeobachtungszeit von Studien beobachtet wurde, in denen die medikamentöse Therapie erst im späteren Lebensalter eingeleitet wurde.“. 13, 14 Dieses Narrativer Review fasst die diesem Argument zugrunde liegende Primärliteratur über den gesamten Lebensverlauf hinweg zusammen; bewertet die quantitativen Belege für eine Senkung des ApoB-Spiegels durch Lebensstilmaßnahmen und medikamentöse Therapie; beschreibt detailliert die vergleichende Pharmakologie von Statin sowie Nicht-Statin-Präparate; und wägt das Nebenwirkungsprofil einer lipidsenkenden Therapie ab. Die vorliegenden Erkenntnisse sprechen dafür, eine anhaltende Senkung des ApoB-Spiegels frühzeitig in Betracht zu ziehen, wobei die Behandlungsintensität individuell angepasst wird entsprechend kumulative Exposition, das absolute ASCVD-Risiko, Begleiterkrankungen, Patientenpräferenzen sowie das Verhältnis zwischen erwartetem Nutzen und erwartetem Schaden.
Dieser Artikel ist ein Narrativer Review der mechanistischen, genetischen, aus randomisierten Studien stammenden und aus Leitlinien abgeleiteten Erkenntnisse zur kumulativen ApoB-Exposition und zum kardiovaskulären Risiko. Es handelt sich nicht um eine systematische Übersichtsarbeit oder Meta-Analyse und enthält keine formale Bewertung des Verzerrungsrisikos; seine Schlussfolgerungen sollten vor dem Hintergrund möglicher Auswahl- und Betonungsverzerrungen interpretiert werden, die dem narrativen Format innewohnen. 53
Schlüsselwörter Apolipoprotein B; LDL Cholesterin; Atherosklerose; Reaktion auf die Retention; kumulative Exposition; Mendelsche Randomisierung; Primärprävention; Statine; PCSK9 Hemmung; Inclisiran; Lipoprotein(a).
Methoden und Umfang
Es handelt sich hierbei um eine narrative Übersicht; die nachstehende Darstellung dient der Transparenz und stellt keinen Anspruch auf die Methodik einer systematischen Übersicht dar. 53, 54 Die jedem Abschnitt zugrunde liegende Literatur wurde durch gezielte Recherchen in PubMed/MEDLINE und der Cochrane Library ermittelt, ergänzt durch die Literaturverzeichnisse wichtiger gesellschaftlicher Leitlinien sowie durch manuelle Recherchen zu wegweisenden Studien, wobei Datensätze bis Anfang 2026 berücksichtigt wurden. Dabei wurde Primärquellen Vorrang eingeräumt—randomisierte kontrollierte Studien, mendelisch Randomisierung Studien, Metaanalysen auf der Ebene einzelner Patientendaten und auf Studieneebene sowie offizielle Leitliniendokumente – gegenüber Übersichtsarbeiten und tertiären Quellen; war eine Primärquelle nicht vollständig zugänglich, wurden begutachtete Abstracts oder der offizielle Studienbericht herangezogen. Die in den Übersichtstabellen angegebenen quantitativen Werte wurden aus den zitierten Primärstudien oder Leitliniendokumenten extrahiert und sind auf der Ebene der einzelnen Schätzwerte mit Fußnoten auf diese Quellen verweist; qualitative Vergleichskategorien (z. B. relative Anfälligkeit für Muskelsymptome) werden ausdrücklich als interpretative Synthesen und nicht als validierte Rangskalen gekennzeichnet. Es wurde kein formales Berichtsprotokoll für systematische Übersichtsarbeiten (z. B., PRISMA 2020, eine Berichterstattungsrichtlinie für systematische Übersichtsarbeiten) oder ein strukturiertes Instrument zur Bewertung von Übersichtsarbeiten (z. B. AMSTAR 2 oder ROBIS, mit denen die Qualität systematischer Übersichtsarbeiten bewertet wird) angewendet wurde und keine formale Bewertung des Verzerrungspotenzials einzelner Primärstudien vorgenommen wurde; die Auswahl der Evidenz spiegelt zwangsläufig eine redaktionelle Beurteilung wider. Dies ist eine anerkannte Einschränkung des narrativen Formats und wird im Abschnitt „Einschränkungen“ noch einmal aufgegriffen. 53, 54
1. Biologische Grundlagen der Kausalität von Apolipoprotein-B-haltigen Lipoproteinen
Atherosklerotische Herz-Kreislauf-Erkrankungen sind weltweit die häufigste Todesursache. 1, 2 Jahrzehntelange pathophysiologische, epidemiologische und genetische Forschungen haben gezeigt, dass Apolipoprotein-B (ApoB)-haltige Lipoproteine im Rahmen des derzeit anerkannten „Response-to-Retention“-Modells als notwendiger Auslöser der Atherogenese gelten: Sie sind die Faktoren, deren subendotheliale Retention löst die Krankheit aus, während gleichzeitig zahlreiche andere biologische Prozesse—Endotheliale Dysfunktion, turbulente Strömung, Bluthochdruck, Überzuckerung, oxidativer Stress, sowie Entzündungssignale – beeinflussen, wie die daraus resultierenden Plaque schreitet fort, sobald die Retention eingetreten ist. 3, 12, 55 Die Entstehung von Atherosklerose wird durch die Response-to-Retention-Hypothese, das zunächst von Williams und Tabas formalisiert und anschließend durch aktuelle Arbeiten zur Retention und Modifikation von Lipoproteinen erweitert wurde. 3, 4 Gemäß diesem Modell ist das zentrale auslösende Ereignis die subendotheliale Retention von ApoB-haltigen Lipoproteinen in der Tunica intima anfälliger Arterienabschnitte. 3, 4 Entscheidend ist, dass die ursprüngliche Formulierung gezeigt hat, dass prädisponierende Reize – hämodynamischer, entzündlicher oder metabolischer Art – ohne eine reichliche Zufuhr atherogener Lipoproteine nicht ausreichen, um die Erkrankung auszulösen. Die Retention ist der unverzichtbare erste Schritt, ohne den die nachfolgenden Prozesse nicht dazu führen, dass Atherom; sie ist jedoch nicht der einzige Faktor, der die nachfolgende Erkrankung bestimmt. 3, 55
Um die subendothelialer Raum, müssen zirkulierende Lipoproteine die Endothelbarriere der Blutgefäße überwinden. Obwohl rezeptorvermittelte Transzytose Während unter physiologischen Bedingungen offenbar der passive parazelluläre Transport überwiegt, wird der relative Beitrag verschiedener Transportwege bei der menschlichen Atherosklerose weiterhin intensiv untersucht, und unter pathologischen Bedingungen spielt wahrscheinlich der passive parazelluläre Eintritt durch Bereiche mit endothelialer Dysfunktion, Strömungsstörungen oder Läsionen eine Rolle. 4, 5, 6 Experimentelle Studien weisen den Scavenger-Rezeptor B1 (SR-B1)- und Activin-Rezeptor-ähnliche Kinase 1 (ALK1)-abhängige Signalwege als wichtige Mechanismen der LDL-Transzytose durch intakte Endothel. 5, 6 Insbesondere ALK1 vermittelt einen LDL-Rezeptor-unabhängigen Eintrittsweg, was erklärt, warum eine Verringerung der Anzahl der zirkulierenden Partikel so wirksam ist, um den Transport in die Intima zu begrenzen: Die Ausscheidungswege können umgangen werden, und es ist zu erwarten, dass höhere Konzentrationen zirkulierender Partikel die Möglichkeiten für den Eintritt in die Arterienwand und die dortige Retention erhöhen. 5, 6 Dieser Prozess ermöglicht es, Lipoproteine über den gesamten Größenbereich von LDL und kleiner Restpartikel um auf die Intima zuzugreifen.
Sobald sie sich im subendothelialen Raum befinden, interagieren diese Lipoproteine mit dem extrazelluläre Matrix. 4 Der ApoB-100 Das Molekül auf der Lipoproteinhülle enthält basische, positiv geladene Aminosäuredomänen. 3 Diese Domänen binden sich ionisch an die negativ geladenen Glykosaminoglykan (GAG)-Seitenketten von arteriellen Proteoglykanen – wie beispielsweise Chondroitinsulfat und Heparansulfat—die von glatten Gefäßmuskelzellen (SMCs) gebildet werden. 3, 4 Diese elektrostatische Bindung verhindert, dass die Lipoproteine wieder in den Blutkreislauf diffundieren, und ist der physikalische Vorgang, durch den eine vorübergehende Exposition in eine dauerhafte, krankheitsauslösende Ablagerung umgewandelt wird. 3
Die zurückgehaltenen Partikel unterliegen chemischen Veränderungen, darunter Oxidation durch lokale freie Radikale und enzymatische Spaltung durch sekretorische Phospholipase A2 (sPLA2) und Sphingomyelinase. 4, 7 Diese Veränderungen begünstigen die Aggregation und Fusion der zurückgebliebenen Lipoproteine, was wiederum eine chronische, maladaptive Entzündungsreaktion auslöst. 4 Das Endothel wird aktiviert und bildet Zelladhäsionsmoleküle aus, die zirkulierende Monozyten in die Intima rekrutieren. Monozyten differenzieren sich zu Makrophagen, die die modifizierten, aggregierten Lipoproteine über Scavenger-Rezeptoren internalisieren. Da diese Rezeptoren – im Gegensatz zu den LDL-Rezeptor—unterliegen nicht Sterol Rückkopplungshemmung, Makrophagen reichern sich an Cholesterinester ohne Einschränkung und verwandeln sich in lipidreiche Schaumzellen. 4 Über Jahrzehnte hinweg treiben die Ansammlung von Schaumzellen, die Migration von SMC sowie die Ablagerung der extrazellulären Matrix das Fortschreiten der Plaque und die Bildung eines nekrotischen Kerns voran. 4 Die Entzündungsreaktion erfolgt daher größtenteils im Anschluss an das zurückgehaltene ApoB-Partikel und ist von diesem abhängig; sie ist der Hauptmechanismus, durch den die Retention zur Erkrankung führt. Diese kausale Abfolge ist der Grund dafür, dass die residuales entzündliches Risiko das auch nach einer intensiven Behandlung lipidsenkend—real, messbar und unabhängig behandelbar—verdrängt das Teilchen nicht aus seiner Position als primäres Auslösungsziel, auch wenn es ein komplementäres Ziel identifiziert (Abschnitt 6.6). 52
1.1 Unterscheidung der gängigen Lipid-Biomarker
Um diese biologische Kaskade zu verstehen, muss man zwischen den üblichen Lipiden unterscheiden Biomarker, die nicht austauschbar sind und sich in klinisch relevanten Aspekten erheblich voneinander unterscheiden können:
- Low-Density-Lipoprotein-Cholesterin (LDL-C). Damit wird die Masse des in LDL-Partikeln enthaltenen Cholesterins pro Volumeneinheit Plasma gemessen. 8 Obwohl LDL-C traditionell als Indikator für das kardiovaskuläre Risiko dient, spiegelt es weder die Partikelkonzentration noch die strukturelle Heterogenität wider und kann atherogene Effekte möglicherweise unterschätzen Feinstaubbelastung wenn die LDL-Partikel relativ cholesterinarme sind. 8
- Apolipoprotein B (ApoB). Jedes atherogene Partikel – LDL, VLDL, IDL, sowie TRL-Reste (die jeweils ein ApoB-100-Molekül tragen) und Lipoprotein(a) – enthält ein einzelnes ApoB-Molekül, sodass die ApoB-Konzentration im Plasma nahezu direkt der stöchiometrischen Anzahl der zirkulierenden atherogenen Partikel entspricht. 8 (aus dem Darm stammend Chylomikrone und ihre Überreste tragen das abgeschnittene ApoB-48 Isoform; bei den üblichen klinischen ApoB-Bestimmungen wird vorwiegend ApoB-100 gemessen, und im nüchternen Zustand ist der Beitrag der Chylomikronen vernachlässigbar.) Etwa 90% des zirkulierenden ApoB befindet sich auf LDL-Partikeln, und ApoB gibt die physikalische Exposition der Arterienwand gegenüber plakkauslösenden Substanzen genauer wieder als eine Messung der Cholesterinmasse. 8
- Nicht-HDL-Cholesterin (Non-HDL-C). Berechnet als Gesamtcholesterin Abzüglich HDL-C quantifiziert dieser Parameter die kumulative Cholesterinmasse in allen atherogenen Lipoproteinen. 8, 51 Es dient als naher Ersatzwert für die Masse atherogener Partikel – und erfasst dabei Remnant-Cholesterin—unterliegt jedoch weiterhin einer Verzerrung aufgrund der Zusammensetzung. 8
- Restcholesterin. Dies entspricht dem Cholesteringehalt von triglyceridreiche Lipoproteine (TRLs), insbesondere VLDL- und IDL-Partikel. 4 Diese Rückstände sind stark atherogen und können direkt ins Subendothel eindringen. 4
- Lipoprotein(a) [Lp(a)]. Eine genetisch bedingte, stark atherogene Variante, bei der ein LDL-ähnliches, ApoB-haltiges Partikel kovalent an Apolipoprotein(a) gebunden ist. 8 Lp(a) trägt sowohl zur Plaqueprogression als auch zu lokalisierten Thrombose, und sie lässt sich durch den Lebensstil im Wesentlichen nicht beeinflussen. 8, 46
1.2 Genetische Belege für einen Zusammenhang zwischen der Anzahl der ApoB-Partikel und dem Koronarrisiko
Studien zur mendelschen Randomisierung (MR) – bei denen die zufällige Zuordnung genetischer Varianten bei der Empfängnis genutzt wird, um ein lebenslanges randomisiertes Experiment zu simulieren – liefern stichhaltige genetische Belege dafür, dass ApoB der wichtigste kausale Lipidfaktor für Atherosklerose ist. 9, 12 Wenn Unstimmigkeit besteht zwischen LDL-C und ApoB – häufig in Insulinresistenz, Adipositas, Typ 2 Diabetes, oder Hypertriglyceridämie – das kardiovaskuläre Risiko hängt eher vom ApoB-Spiegel als vom LDL-C-Spiegel ab. 8 In diesen Zuständen produziert die Leber übermäßig viel triglyceridreiches VLDL, was nicht nur zu einer hohen Anzahl kleiner, dichter LDL-Partikel, sondern auch zu einem Überschuss an atherogenen Restlipoproteinen führt; bei der Standardmessung des LDL-C wird die tatsächliche Konzentration atherogener Partikel daher unterschätzt, während ApoB jedes atherogene Partikel unabhängig von seinem Cholesteringehalt erfasst. 8 Genau betrachtet wird das Risiko eher durch die biologischen Mechanismen der Partikelretention verursacht als durch deren Messung: ApoB sollte nicht als Ursache des Risikos verstanden werden, sondern als der stärkste validierte zirkulierende Biomarker für die kausale Belastung durch atherogene Lipoproteine. 8, 12
Die direktesten Belege stammen aus multivariablen MR-Studien. Wenn LDL-C, Triglyceride, und ApoB gemeinsam analysiert werden, werden die Zusammenhänge zwischen LDL-C und Triglyceriden mit Koronare Herzkrankheit sind null, sobald ApoB berücksichtigt wird, während ApoB einen starken, unabhängigen kausalen Zusammenhang beibehält. In der wegweisenden Analyse von Lipoproteinlipase (LPL) und LDL-Rezeptor (LDLR) Varianten beträgt nach Konditionierung auf ApoB das Odds Ratio für koronare Herzkrankheit betrug 1,01 pro Standardabweichung sowohl für LDL-C als auch für Triglyceride (beides nicht signifikant), während ApoB einen starken unabhängigen Zusammenhang aufwies – eine Odds Ratio von 0,76 pro Standardabweichung niedrigerem ApoB-Wert (d. h. ein um 24% geringeres Risiko für eine koronare Herzerkrankung pro SD-Reduktion des ApoB-Werts; P = 7,5 × 10⁻²⁰). 9 Unabhängige Hochdurchsatz- und multivariable MR-Analysen bestätigen diese Rangfolge und stufen ApoB durchweg als den wichtigsten lipidbezogenen ursächlichen Faktor für koronare Herzerkrankungen ein. Arterie Krankheit. 10, 11 Die klinische Schlussfolgerung lautet: Wenn LDL-C und ApoB voneinander abweichen, hängt das Risiko häufig stärker von der Partikelzahl ab; in solchen Fällen sollte ApoB neben LDL-C, Non-HDL-C, dem Gesamt-ASCVD-Risiko und den Leitlinienvorgaben maßgeblich in die Risikoeinschätzung und Behandlungsentscheidungen einfließen, anstatt als alleiniger, automatischer Entscheidungsfaktor zu dienen. 8, 12, 55 Der zusätzliche Nutzen der ApoB-Bestimmung ist gerade dann am größten, wenn sie nicht mit dem LDL-C übereinstimmt – wenn also der Cholesteringehalt der Partikel deren Anzahl falsch widerspiegelt –, denn genau bei diesen Patienten wird die tatsächliche atherogene Belastung bei einer LDL-C-gesteuerten Beurteilung am häufigsten unterschätzt. 8
2. Die kumulative Belastung über die gesamte Lebensdauer: “ApoB-Jahre”
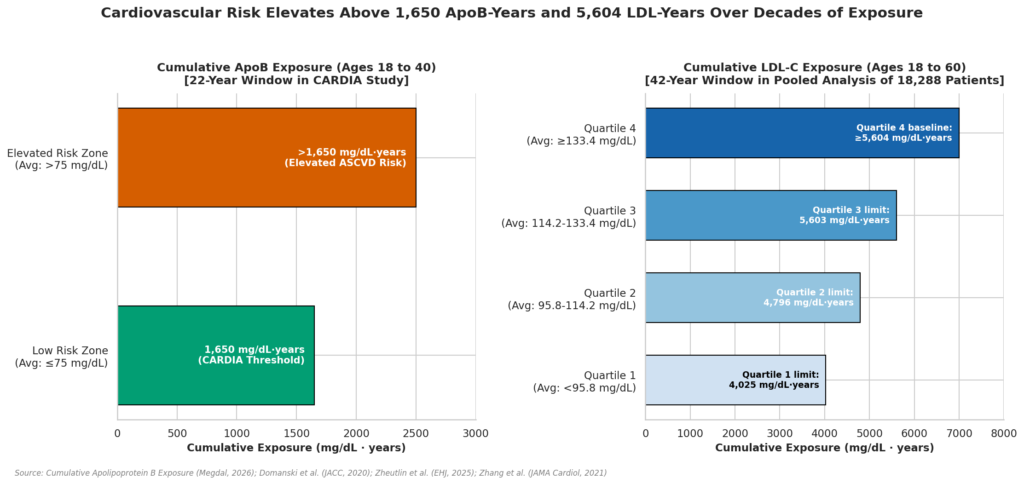
Der klinische Verlauf der ASCVD wird sowohl von der Konzentration der im Blutkreislauf zirkulierenden atherogenen Partikel als auch von der Dauer der Exposition der Arterienwände gegenüber diesen Partikeln bestimmt. 8, 13 Diese lebenslange Belastung wird durch das Konzept der kumulativen Exposition erfasst – am genauesten quantifiziert für LDL-Cholesterin als “LDL-C-Jahre” (das Produkt aus durchschnittlichem LDL-C-Wert und Expositionsjahren) und aus biologischen Gründen auf die Partikelzahl als “ApoB-Jahre” ausgeweitet.” 13, 14 Die im Folgenden genannten spezifischen quantitativen Schwellenwerte leiten sich aus dem Modell zur kumulativen LDL-C-Exposition von Ference, Braunwald und Catapano ab; die ApoB-Jahre-Formel stellt eher eine mechanistisch begründete konzeptionelle Erweiterung dar als einen separat validierten quantitativen Schwellenwert und wurde nicht als klinisches Berechnungsinstrument auf individueller Ebene kalibriert. 13 Atherosklerose schreitet jahrzehntelang unbemerkt voran, und klinische Ereignisse treten in der Regel erst dann auf, wenn eine kritische kumulative Schwelle überschritten wurde. 13
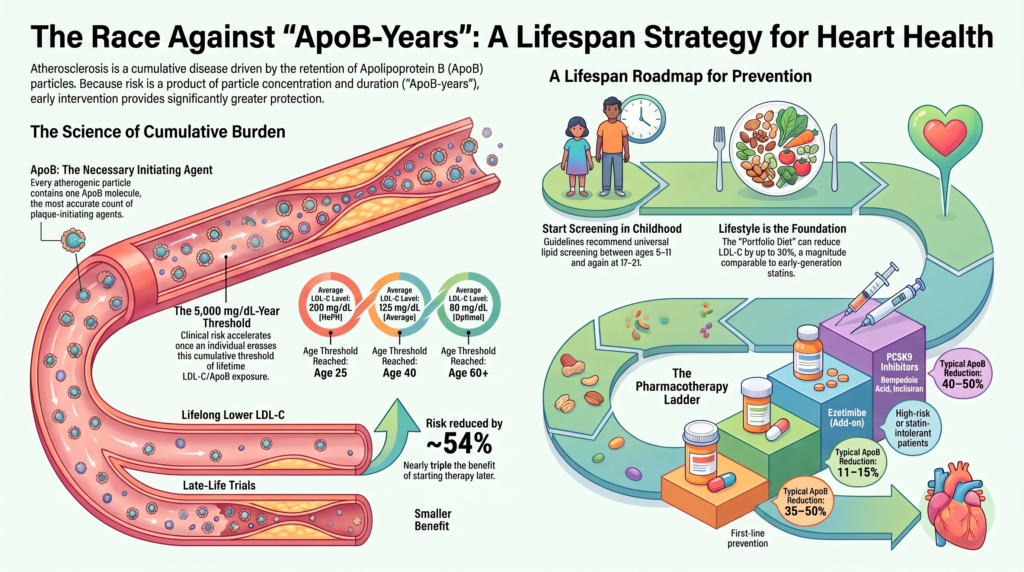
Das von Ference, Braunwald und Catapano formalisierte Modell der kumulativen Exposition geht davon aus, dass die Inzidenz klinischer koronarer Ereignisse ab einer kumulativen LDL-C-Exposition von etwa 5.000 mg/dl-Jahren deutlicher ansteigt. Dieser Wert ist eher eine aus einem Modell abgeleitete, auf der Bevölkerungsebene basierende Heuristik als ein universeller biologischer Schwellenwert: Einzelne Ereignisse können je nach den jeweiligen Umständen bereits bei einer deutlich niedrigeren oder höheren kumulativen Exposition auftreten, abhängig von Rauchen, Blutdruck, Diabetes, Lp(a), Geschlecht, genetische Veranlagung, Entzündungslast und Plaquemorphologie. 13 Die Folgen dieser Berechnungen lassen sich am besten anhand eines Vergleichs der Expositionsverläufe veranschaulichen, die hier als modellbasierte Prognosen auf der Grundlage der Hypothese der kumulativen Exposition und nicht als direkt gemessene Inzidenzdaten dargestellt werden:
- Bei einer Person, deren lebenslanger durchschnittlicher LDL-C-Wert bei etwa 125 mg/dl liegt, wird der Schwellenwert von ~5.000 mg/dl-Jahr im Alter von etwa 40 Jahren erreicht. In dem Modell beträgt die kumulative Inzidenz von Myokardinfarkt Anschließend steigt sie mit jedem weiteren Jahrzehnt anhaltender Exposition zunehmend an und verdoppelt sich in etwa pro Jahrzehnt, während die kumulative Exposition zwischen dem 40. und 80. Lebensjahr von ~5.000 auf ~10.000 mg/dL-Jahre ansteigt. 13
- Eine Person mit heterozygote familiäre Hypercholesterinämie (HeFH) und ein lebenslanger LDL-C-Durchschnittswert von knapp 200 mg/dl überschreitet denselben Schwellenwert etwa zwei Jahrzehnte früher – im Alter von etwa 25 Jahren –, was für die vorzeitige ASCVD verantwortlich ist, die diese Erkrankung ausmacht. 13, 20
- Umgekehrt überschreitet eine Person, deren durchschnittlicher LDL-C-Wert über die gesamte Lebenszeit hinweg bei etwa 80 mg/dL liegt, diesen Schwellenwert erst im siebten Lebensjahrzehnt. 13, 14
Die Richtung und das Ausmaß dieser Prognosen werden durch Kohortendaten bestätigt, die einen Zusammenhang zwischen der Lipidbelastung im frühen Erwachsenenalter und späteren Ereignissen belegen – selbst nach Bereinigung um die Lipidwerte im späteren Leben. 22, 23
2.1 Kurzzeitstudien im Vergleich zu lebenslangen genetischen Befunden
Der biologische Nutzen einer frühzeitigen Lipidsenkung wird durch den Vergleich der Ergebnisse kurzfristiger randomisierter kontrollierter Studien (RCTs) mit dem lebenslangen Schutz belegt, der in Mendelschen Randomisierungsstudien nachgewiesen wurde. 13, 14
- Kurzfristig (5-jährige randomisierte kontrollierte Studien). Metaanalysen der Cholesterol Treatment Trialists’ (CTT) Collaboration zeigen, dass jede Senkung des LDL-C-Wertes um 1,0 mmol/L (38,7 mg/dL) das relatives Risiko von schweren vaskulären Ereignissen um etwa 22% über einen Zeitraum von etwa fünf Jahren, wobei die absolutes Risiko Reduzierung und Number Needed to Treat abhängig vom Ausgangsrisiko des Patienten. 15, 16
- Langfristig (lebenslange MR). In der zentralen Analyse zur langfristigen Exposition ab dem frühen Lebensalter war jeder seit der Geburt anhaltende Rückgang des LDL-C-Werts um 1 mmol/l mit einem um 54,5% (95%-Konfidenzintervall 48,8–59,5%) geringeres Risiko für eine koronare Herzkrankheit – eine etwa dreimal so starke Senkung pro Einheit als bei einer später im Leben begonnenen Statintherapie (P = 8,4 × 10⁻¹⁹). 14, 13
Die Auswirkungen auf die Lebenserwartung stehen im Einklang mit den Ereignisdaten. Genetische Analysen deuten darauf hin, dass jeder Anstieg des LDL-C-Werts um etwa eine Standardabweichung (≈ 38 mg/dl) mit einer um etwa 1,2 Jahre geringeren Lebenserwartung verbunden ist (95%-Konfidenzintervall −1,55 bis −0,87) und mit einer um etwa 28% geringeren Wahrscheinlichkeit, das 90. Perzentil des Alters zu erreichen. 17 Diese Diskrepanz zwischen kurzfristigem und lebenslangem Nutzen ist kein Paradoxon; sie ist das Kennzeichen einer kumulativen Erkrankung. Eine spät eingeleitete Therapie stabilisiert bereits vorhandene Plaques, hinterlässt jedoch eine große Restlast an etablierten, bruchgefährdeten Läsionen. Ein frühzeitigere Intervention könnte die Entstehung von Läsionen verzögern und die kumulative Exposition gegenüber atherogenen Partikeln verringern, wodurch die kumulative LDL-C-Exposition möglicherweise unter dem modellierten Bereich gehalten werden könnte, der mit einem beschleunigten klinischen Risiko in Verbindung gebracht wird. 13, 14 Daraus folgt logischerweise, dass der bestmögliche Schutz über die gesamte Lebensdauer dadurch erreicht wird, dass man den ApoB-Spiegel frühzeitig senkt und auf einem niedrigen Niveau hält – und nicht, indem man ihn erst dann aggressiv senkt, wenn sich das Risiko bereits manifestiert hat.
3. Klinische Schwellenwerte für die Einleitung einer Behandlung und Vorsorgeuntersuchungen über die gesamte Lebensspanne hinweg
Die kardiovaskuläre Risikobewertung hat sich hin zu einem lebenslangen Präventionsansatz verlagert, bei dem je nach Altersgruppe unterschiedliche Strategien zur Senkung der Blutfettwerte zum Einsatz kommen, die auf das absolute Risiko abgestimmt sind. 18
3.1 Kinder und Jugendliche (im Alter von 2 bis 17 Jahren)
Die Leitlinien zur Lipiduntersuchung bei Kindern empfehlen eine flächendeckende Vorsorgeuntersuchung mittels eines Lipidprofils ohne Nüchternanforderung einmal im Alter zwischen 9 und 11 Jahren und ein weiteres Mal im Alter zwischen 17 und 21 Jahren. 19 Das flächendeckende Screening im Alter von 9 bis 11 Jahren ist so terminiert, dass eine HeFH noch vor der Pubertät erkannt wird, da die LDL-C-Werte während der Pubertät vorübergehend um 10–20% sinken können, was die Sensitivität eines in der Mitte der Pubertät durchgeführten Screenings verringert. 19 Bei Kindern mit einer … wird ab dem Alter von 2 Jahren ein gezieltes Screening mittels eines Nüchtern-Blutfettprofils empfohlen. Familiengeschichte vorzeitige ASCVD (vor dem 55. Lebensjahr bei männlichen Verwandten, vor dem 65. Lebensjahr bei weiblichen Verwandten) oder schwere elterliche Hypercholesterinämie. 19
Die Leitlinien für die Behandlung der hereditären familiären Hypercholesterinämie (HeFH) bei Kindern unterscheiden sich je nach klinischer Einrichtung:
- Europäische Gesellschaft für Atherosklerose (EAS). Die medikamentöse Behandlung von Kindern mit bestätigter HeFH wird in der Regel im Alter von 8 bis 10 Jahren begonnen. Bei Kindern im Alter von 8–10 Jahren wird eine Senkung des LDL-C-Werts um ≥ 50% gegenüber dem Wert vor der Behandlung angestrebt; ab dem 10. Lebensjahr liegt das Ziel bei einem LDL-C-Wert < 3,5 mmol/l (130 mg/dl). 20
- Amerikanische Akademie für Kinderheilkunde (AAP) und Nationale Lipid-Gesellschaft (NLA). Die Statintherapie wird in der Regel ab dem 10. Lebensjahr (gelegentlich im Alter von 8–10 Jahren) bei Kindern mit einem LDL-C-Wert von ≥ 190 mg/dl, obwohl bereits 6 bis 12 Monate lang eine Umstellung der Lebensweise versucht wurde, oder bei einem LDL-C-Wert von ≥ 160 mg/dl bei Vorliegen einer familiären Vorgeschichte vorzeitiger kardiovaskulärer Erkrankungen oder weiterer Risikofaktoren. Das Ziel ist eine Senkung des LDL-C-Spiegels um ≥ 50% oder ein absoluter Wert von < 130 mg/dL. 19
Für homozygot familiäre Hypercholesterinämie (HoFH): Im Säuglingsalter sind eine frühzeitige Diagnose und eine intensive Behandlung erforderlich, mit dem Ziel, den LDL-C-Spiegel unter 3,0 mmol/l (115 mg/dl) zu halten, bzw. unter 2,5 mmol/l (100 mg/dl), wenn eine klinisch nachgewiesene ASCVD vorliegt. 21 In allen pädiatrischen Fällen sollten Entscheidungen zur medikamentösen Behandlung grundsätzlich unter Einbeziehung von Ärzten getroffen werden, die über Erfahrung mit Lipidstoffwechselstörungen bei Kindern verfügen, und wie folgt ablaufen: partizipative Entscheidungsfindung mit der Familie des Kindes, wobei die langfristigen Gründe für eine frühzeitige Senkung gegen die praktischen und psychosozialen Aspekte einer lebenslangen Therapie abgewogen werden, die bereits im Kindesalter beginnt. 19, 20
3.2 Junge Erwachsene (im Alter von 18 bis 39 Jahren)
Daten aus der CARDIA Studien zeigen, dass erhöhte ApoB- und LDL-C-Werte im jungen Erwachsenenalter mit einem höheren Risiko für ASCVD-Ereignisse verbunden sind und subklinische Atherosklerose ab dem 40. Lebensjahr, unabhängig von späteren Lipidwerten. 22, 23 Ein einziges Lipidprofil, das im jungen Erwachsenenalter erhoben wird, kann die kumulative Exposition über Jahrzehnte hinweg vorhersagen. 22 Zur Primärprävention bei jungen Erwachsenen mit einem LDL-C-Wert von ≥ 160 mg/dl (≈ 4,1 mmol/l) oder einem ApoB-Wert von ≥ 130 mg/dl in Verbindung mit einer familiären Vorbelastung für vorzeitige ASCVD sollte die Einleitung einer Statintherapie in Betracht gezogen werden, um die frühe Akkumulation von ApoB-Jahren zu verhindern. 18, 22
3.3 Erwachsene (im Alter von 40 bis 75 Jahren)
Die ACC/AHA/Multisociety-Leitlinien 2026 Dyslipidämie Die Leitlinie empfiehlt die Verwendung der PREVENT-Gleichungen zur Abschätzung des 10-Jahres-Risikos für ASCVD. 18 Dieses Tool unterteilt Risiken in abgestufte Kategorien:
- Geringes Risiko (< 3%): Im Mittelpunkt stehen gesunde Lebensgewohnheiten. 18
- Grenzwertiges Risiko (3% bis < 5%): Bei einem grenzwertigen geschätzten Risiko ist der absolute kardiovaskuläre Nutzen einer Statintherapie gering und hängt von der Genauigkeit der Risikoschätzung, dem Ausmaß der LDL-C-Senkung, der Behandlungsdauer und dem Vorliegen risikosteigernder Faktoren ab. 16 Statine führen zudem zu einem leichten Anstieg der Diabetes-Neuerkrankungen, der sich vorwiegend auf Patienten mit einer bereits bestehenden metabolischen Anfälligkeit konzentriert. 37 Da sowohl der Nutzen als auch die Risiken von Person zu Person erheblich variieren – und da ein verhindertem kardiovaskulärem Ereignis und ein neu auftretender Diabetesfall klinisch nicht gleichwertige Ergebnisse darstellen –, sollten Entscheidungen in diesem Bereich auf einer gemeinsamen Entscheidungsfindung basieren, die sich an risikosteigernden Faktoren und den Prioritäten des Patienten orientiert, anstatt auf einer allgemeingültigen Behandlungsregel. 16, 18
- Mittleres Risiko (5% bis 10%): Es wird empfohlen, eine Statintherapie einzuleiten, mit dem Ziel, den LDL-C-Spiegel um ≥ 30–50% zu senken. 18
- Hohes Risiko (> 10%): Die Einleitung einer Statintherapie wird nachdrücklich empfohlen, wobei eine Senkung des LDL-C-Spiegels um ≥ 50% angestrebt werden sollte. 18
Die Leitlinien von 2026 führen die absoluten LDL-C- und Nicht-HDL-C-Behandlungsziele auf der Grundlage des Ausgangsrisikos wieder ein:
- Sekundärprävention (Nachgewiesene ASCVD): Zielwert für LDL-C < 55 mg/dl (und Non-HDL-C < 85 mg/dl) bei Patienten mit sehr hohem Risiko sowie < 70 mg/dl bei anderen Patienten mit nachgewiesener ASCVD. 18
- Primärprävention bei erhöhtem LDL-C-Ausgangswert: Die Zielwerte sind nach dem Ausgangs-LDL-C-Wert gestaffelt, wobei bei familiärer Hypercholesterinämie (HeFH), zusätzlichen Risikofaktoren oder subklinischer Atherosklerose ein niedrigerer Zielwert (z. B. < 100 mg/dl oder noch niedriger) gilt. 18
- Subklinische Atherosklerose (Kalziumablagerungen in den Koronararterien): Die Leitlinie erweitert den CAC für Umklassifizierung—jeder CAC-Wert > 0 spricht für den Beginn einer Therapie, und ein CAC-Wert ≥ 100 Agatston-Einheiten oder ≥ dem 75. Perzentil spricht für eine intensive Senkung, während ein CAC-Wert von 0 ohne Vorliegen von Hochrisikomerkmalen eine Verschiebung mit erneuter Beurteilung zulassen kann. Spezifische absolute LDL-C-Zielwerte, die auf die einzelnen CAC-Bereiche abgestimmt sind, sind den aktuellen Tabellen der Leitlinien zu entnehmen. 18
Die Canadian Cardiovascular Society (CCS) empfiehlt, alle Personen ab 40 Jahren (bzw. bei ethnischen Gruppen mit erhöhtem Risiko bereits früher) zu untersuchen und bei Triglyceridwerten über 1,5 mmol/l (133 mg/dl) Non-HDL-Cholesterin oder ApoB als Lipidmarker zu bevorzugen. 24 Bei Personen mit mittlerem Risiko empfehlen die CCS-Leitlinien, eine Statintherapie einzuleiten, wenn der LDL-C-Wert ≥ 3,5 mmol/l, der Non-HDL-C-Wert ≥ 4,2 mmol/l oder der ApoB-Wert ≥ 1,05 g/l beträgt. 24
3.4 Ältere Erwachsene (über 75 Jahre)
Klinische Studie Die Daten sprechen für eine Fortsetzung der Statintherapie bei älteren Erwachsenen, die die Behandlung gut vertragen. 16 Zur Primärprävention bei Patienten über 75 Jahren wird empfohlen, die Behandlung erst nach einem Gespräch zwischen Arzt und Patient zu beginnen, in dem der erwartete kardiovaskuläre Nutzen gegen mögliche Wechselwirkungen mit anderen Medikamenten, eine Mehrfachmedikation und die Verträglichkeit hinsichtlich der Muskelbelastung abgewogen wird. 16, 18
3.5 Spezielle Auslöser für die Einleitung
- Erhöhtes ApoB bei normalem LDL-C. Dieser uneinheitliche Phänotyp spiegelt im Allgemeinen eine größere Anzahl von Zellen wider, denen Cholesterin fehlt ApoB-haltige Partikel, wobei häufig auch kleines,ndes LDL sowie triglyceridreiche Restpartikel. Bei Patienten mit Typ-2-Diabetes, Metabolisches Syndrom, oder Hypertriglyceridämie: Ein ApoB-Wert ≥ 130 mg/dL ist ein risikosteigernder Faktor, der im geeigneten klinischen Kontext die Erwägung einer Einleitung oder Intensivierung einer lipidsenkenden Therapie rechtfertigen kann – insbesondere wenn der LDL-C-Wert im Gegensatz dazu unauffällig ist, die Triglyceridwerte erhöht sind oder das Gesamtrisiko unklar ist – und dient nicht als automatischer, für sich allein stehender Auslöser. 8, 18
- Erhöhter Lp(a)-Wert. Es wird empfohlen, bei Erwachsenen mindestens einmal eine allgemeine Lp(a)-Untersuchung durchzuführen. 18 Ein Lp(a)-Wert von ≥ 125 nmol/L (≈ 50 mg/dL) erhöht das ASCVD-Risiko um das 1,4-Fache, und ein Lp(a)-Wert von ≥ 250 nmol/L (≈ 100 mg/dL) erhöht das Risiko um das etwa 2-Fache. Ein erhöhter Lp(a)-Wert erfordert ein intensiveres Risikofaktorenmanagement und einen niedrigeren LDL-C-Zielwert. 18, 46
4. Lebensstiltherapie und Primärprävention
Eine Umstellung der Lebensweise ist ein wesentlicher Bestandteil der Behandlung von Dyslipidämie und bildet die Grundlage für Primärprävention, auch wenn die Wirksamkeit im Allgemeinen geringer ist als die einer medikamentösen Therapie. 18 Die im Folgenden zusammengefassten Wirkungen basieren auf randomisierten Studien und metaanalytischen Daten; wird ein Intervall angegeben, setzt die Obergrenze in der Regel hohe Einhaltung und weitgehende Ersetzung von gesättigtes Fett.
- Mediterrane Diät. Hebt „extra vergine“ hervor Olivenöl, Gemüse, Obst, Vollkornprodukte, Hülsenfrüchte und Nüsse, bei mäßigem Fischverzehr und minimalem rotes Fleisch. Metaanalysen randomisierter Studien zeigen, dass eine mediterrane Ernährung den LDL-C-Spiegel im Vergleich zu den Vergleichsdiäten moderat senkt – in der Größenordnung von 5–10 mg/dl – und mehrere kardiometabolische Risikofaktoren verbessert, darunter Endothelfunktion, Insulinsensitivität, sowie Marker für systemische Entzündung; seine positiven Auswirkungen auf das Herz-Kreislauf-System gehen wahrscheinlich über die reine Senkung der Blutfettwerte hinaus. 62, 28
- Vollwertkost Pflanzenbasierte Ernährung. Der Verzicht auf tierische Produkte und der Schwerpunkt auf minimal verarbeiteten pflanzlichen Lebensmitteln senken den Spiegel atherogener Lipoproteine: Eine Metaanalyse von 30 randomisierten Studien ergab, dass vegetarische und vegane Ernährungsweisen im Vergleich zu omnivoren Ernährungsweisen den LDL-C-Spiegel um etwa 10% und den ApoB-Spiegel um etwa 14% senkten, wobei unter kontrollierten Ernährungsbedingungen stärkere Senkungen zu verzeichnen waren. 63, 28
- Ernährung mit geringem Gehalt an gesättigten Fettsäuren. Die Begrenzung gesättigter Fettsäuren auf < 7% der täglichen Energiezufuhr und deren Ersatz durch ungesättigte Fette regt die Expression des LDL-Rezeptors in der Leber an, wodurch die Clearance zirkulierender ApoB-Partikel erhöht und der LDL-Cholesterinspiegel gesenkt wird; in von der American Heart Association zusammengefassten randomisierten Studien zum Ernährungsumstellungsversuch führte der Ersatz von gesättigten Fetten durch mehrfach ungesättigtes Fett reduzierte kardiovaskuläre Ereignisse um etwa 30%, was mit der Wirkung einer Statintherapie vergleichbar ist. 28
- Löslich, viskos Faser. Lösliche Ballaststoffe binden Gallensäuren im Darm Lumen, wodurch deren Ausscheidung über den Stuhl erhöht und der Cholesterinpool in der Leber aufgebraucht wird, was zu einer Hochregulierung der LDL-Rezeptoren in der Leber führt. 26 Dosis-Wirkungs-Beziehung Die Daten zeigen eine Senkung des LDL-C-Spiegels in der Größenordnung von ~1–2 mg/dl pro Gramm löslicher Ballaststoffe pro Tag, sodass eine Zufuhr von ~10 g/Tag zu einer klinisch bedeutsamen Senkung führt und zudem den ApoB-Spiegel senkt. 26
- Pflanzensterine und -stanole. Diese strukturellen Analoga des Cholesterins konkurrieren im Darmlumen um den Einbau in gemischte Mizellen und verringern so die Cholesterinaufnahme. 27 Eine tägliche Einnahme von 2–2,5 g Phytosterole ist mit einer Senkung des zirkulierenden LDL-C um 8–101 TP9T und einer damit einhergehenden signifikanten Senkung des ApoB verbunden. 27
- Der Portfolio-Diät. Enthält Pflanzensterine, viskose Ballaststoffe und Soja Protein, sowie Baumnüsse. Diese Ernährung senkt den LDL-C-Spiegel unter freien Lebensbedingungen um etwa 17% und unter metabolisch kontrollierten Bedingungen um bis zu ~30% – eine Größenordnung, die mit der eines Statins der ersten Generation vergleichbar ist –, während gleichzeitig ApoB, Triglyceride (um etwa 16%) und C-reaktives Protein. 25
- Aerobic und Krafttraining Sie haben zwar nur einen geringen direkten Einfluss auf die LDL-C- und ApoB-Konzentrationen, senken jedoch das kardiovaskuläre Risiko über verschiedene lipidbezogene und nicht-lipidbezogene Mechanismen, darunter eine Verbesserung der kardiorespiratorische Fitness, Insulin Empfindlichkeit, Blutdruck, Endothelfunktion, systemische Entzündung und autonome Regulation – daher sollte ihre nur geringe Wirkung auf die Blutfettwerte nicht mit einer geringen klinischen Bedeutung verwechselt werden. 29 In den Leitlinien wird ein wöchentliches Ziel von ≥ 150 Minuten körperlicher Aktivität mittlerer Intensität oder ≥ 75 Minuten körperlicher Aktivität hoher Intensität empfohlen. Aerobic-Training, ergänzt durch Krafttraining an mindestens 2 Tagen. 29
- Sonstige verhaltensbezogene und metabolische Interventionen. Mehrere allgemeine Lebensstilfaktoren beeinflussen den ApoB-Verlauf indirekt. Gewichtsverlust verringert den Fluss freier Fettsäuren in der Leber, wodurch die VLDL-Synthese und das zirkulierende ApoB gesenkt werden, und Adipositas ist ein zentraler Auslöser für die atherogene Dyslipidämie (hohe Triglyceridwerte, niedriger HDL-C-Spiegel, kleine, dichte LDL-Partikel), die LDL-C produzieren –ApoB-Diskordanz. Hohe Zufuhr von hochverarbeitete Lebensmittel wird mit unerwünschten Wirkungen in Verbindung gebracht Lipidprofile sowie ein erhöhtes kardiovaskuläres Risiko, vermutlich durch den Ersatz von ballaststoff- und ungesättigte Fettsäuren reichen Vollwertnahrungsmitteln durch übermäßig raffinierte Kohlenhydrat und Natrium. Eine schlechte Schlafqualität und eine kurze Schlafdauer stehen im Zusammenhang mit Dyslipidämie, Insulinresistenz und Bluthochdruck sowie einem Überschuss an Alkohol erhöht die Triglyceridwerte und den Blutdruck. Die Raucherentwöhnung verringert die endotheliale Dysfunktion und die Oxidation zirkulierender ApoB-Partikel, und die Blutdruckkontrolle schützt die Gefäßwand zusätzlich. 18, 28 Bei diesen Risikofaktoren handelt es sich nicht in erster Linie um Maßnahmen zur Senkung des ApoB-Spiegels, doch ihre Bekämpfung verbessert das metabolische Milieu, in dem die zurückgehaltenen Partikel Schaden anrichten, und ist ein wesentlicher Bestandteil der Primärprävention. 18
Zwar sind Änderungen des Lebensstils bei der Primärprävention in Bevölkerungsgruppen mit geringem bis mäßigem Risiko wirksam und in allen Fällen unverzichtbar, doch reichen sie bei Patienten mit […] selten aus, um die angestrebten Lipidwerte zu erreichen. familiäre Hypercholesterinämie oder eine nachgewiesene ASCVD. 19 In diesen klinischen Szenarien führt eine unnötige Verzögerung der medikamentösen Therapie zu einer erhöhten kumulativen ApoB-Exposition. 14
5. HMG-CoA-Reduktase-Hemmer: Vergleichende Pharmakokinetik und Verträglichkeit
Statine sind die medikamentöse Therapie der ersten Wahl sowohl für die primäre als auch für die sekundäre kardiovaskuläre Prävention. 15 Sie wirken durch kompetitive Hemmung der 3-Hydroxy-3-methylglutaryl-Coenzym-A (HMG-CoA)-Reduktase, dem geschwindigkeitsbestimmenden Enzym in der Leber Cholesterinsynthese. 30, 31 Diese enzymatische Blockade führt zu einer Verringerung des intrahepatischen Cholesterinpools und bewirkt eine Hochregulierung der Expression von LDL-Rezeptoren auf der Hepatozytenmembran, wodurch die Clearance zirkulierender ApoB-haltiger Lipoproteine erhöht wird. 31 Statine werden anhand ihrer molekularen Substituenten entweder als lipophil oder als hydrophil eingestuft. 30
Lipophile StatineAtorvastatin, Simvastatin, Lovastatin, Fluvastatin und Pitavastatin) weisen unpolare Substituenten auf, wodurch sie sich durch passive Diffusion durch Zellmembranen bewegen können. 30 Sie sind in extrahepatischen Geweben, einschließlich der Skelettmuskulatur, weiter verbreitet, was das Risiko muskulärer Nebenwirkungen erhöhen kann. Pitavastatin ist ein bemerkenswerter Fall: Obwohl es relativ lipophil ist, wird es nur in geringem Maße durch Cytochrom-P450 metabolisiert, was sein Wechselwirkungsprofil positiv auszeichnet. 30 Hydrophile Statine (Rosuvastatin und Pravastatin) enthalten polare Substituenten, die die passive Diffusion einschränken. 30, 31 Ihre Aufnahme erfolgt äußerst selektiv in Hepatozyten und wird durch einen Träger-vermittelten Transport über das organische Anionen-transportierende Polypeptid 1B1 (OATP1B1); diese Hepatoselektivität verringert den passiven Eintritt in periphere Skelettmuskelzellen. 30, 31
5.1 Statin-bedingte Muskelsymptome in Prozent
Die größte Herausforderung für die Therapietreue bei der Einnahme von Statinen ist das Auftreten muskelbezogener Nebenwirkungen, und in diesem Zusammenhang erfordern die vorliegenden Erkenntnisse eher Präzision als Alarmismus. 32 Diese reichen von leichten, subjektiven Symptomen bis hin zu seltenen, schweren Muskelverletzungen:
- Statin-assoziierte Muskelsymptome (SAMS). Ein Sammelbegriff für muskelbezogene Symptome, die zeitlich mit der Einnahme von Statinen zusammenhängen, unabhängig von einer nachgewiesenen pharmakologischen Kausalität. In Beobachtungsregistern werden SAMS von etwa 10–15% (und bis zu ~29%) der Statin-Anwender gemeldet. In doppelblinden, randomisierten, kontrollierten Studien ist der absolute Unterschied bei den Muskelsymptomen zwischen der mit Statinen behandelten und der mit Placebo behandelten Gruppe jedoch gering. 32 Der SAMSON Die Crossover-Studie liefert hier aufschlussreiche Erkenntnisse, auch wenn ihre Ergebnisse am ehesten auf die untersuchte Population zutreffen – nämlich Patienten, die die Einnahme eines Statins aufgrund von Nebenwirkungen bereits abgebrochen hatten. In dieser Gruppe lag die durchschnittliche Symptomintensität in den Monaten ohne Tabletteneinnahme bei 8,0 und bei 15,4 bei Placebo, und 16,3 unter Atorvastatin – statistisch nicht von Placebo unterscheidbar –, was zu einem Nocebo-Verhältnis von 0,90 führte: Etwa 90% der bei diesen zuvor unverträglichen Patienten berichteten Symptombelastung wurde durch Placebo reproduziert. 32, 33 Das bedeutet nicht, dass die Symptome eingebildet sind, und die Zahl 90% sollte auch nicht unkritisch auf alle Statin-Anwender verallgemeinert werden; vielmehr führt sie bei Patienten, die über eine Unverträglichkeit berichten, zu einer Neuausrichtung der Behandlung weg von einem dauerhaften Abbruch hin zu strukturierter Beruhigung und einer erneuten Einnahme. Die Übereinstimmung dieser Crossover-Befunde mit dem geringen absoluten Überschuss, der in verblindeten Studien festgestellt wurde, deutet dennoch darauf hin, dass das Medikament nur für einen geringen Teil der zugeschriebenen Muskelsymptome verantwortlich ist. 32
- Subjektive Muskelschmerzen, Muskelkater oder Steifheit mit symmetrischer Verteilung, die große proximale Muskelgruppen (Oberschenkel, Gesäß, Schultern) betreffen, ohne dass Kreatinkinase (CK) Höhe. 32
- Muskelsymptome, die mit biochemischen Anzeichen einer Muskelschädigung einhergehen; üblicherweise definiert als ein Anstieg der CK-Werte auf mehr als das Zehnfache des oberen Normwerts (ULN), wobei die diagnostischen Schwellenwerte je nach Konsensdefinition variieren. 31
- Eine schwere, potenziell lebensbedrohliche Form der Myonekrose, die durch starke Muskelschmerzen, Muskelschwäche, dunklen Urin, einen deutlichen Anstieg der CK-Werte und ein akutes Nierenversagen infolge einer Myoglobinurie gekennzeichnet ist. Bei einer Monotherapie mit Statinen in Standarddosierungen ist diese Form äußerst selten (in der Größenordnung von ~0,44 Krankenhausaufenthalten pro 10.000 Personenjahre); das Risiko steigt erheblich bei hohen Statindosen, bedeutenden Arzneimittelwechselwirkungen, Nierenfunktionsstörungen und gleichzeitiger Einnahme von Gemfibrozil. 34
- Anti-HMGCR-bedingte immunvermittelte nekrotisierende Myopathie (IMNM). Eine seltene autoimmune Myopathie, die durch fortschreitende proximale Schwäche, deutlich erhöhte CK-Werte und Myofasernekrose mit minimalem entzündlichem Infiltrat bei der Biopsie gekennzeichnet ist und durch Autoantikörper gegen die HMGCR Protein. 35 Sie tritt bei etwa 2–3 von 100.000 Statin-Anwendern pro Jahr auf und klingt im Gegensatz zum gewöhnlichen SAMS nicht nach Absetzen des Statins ab; sie erfordert eine immunsuppressive Therapie, einschließlich intravenös verabreichter Immunglobuline. 35
Der vorgeschlagene biochemische Mechanismus der Myotoxizität von Statinen ist multifaktoriell: Statine blockieren die Mevalonatsynthese und führen so zu einem Mangel an den nachgeschalteten Isoprenoid-Zwischenprodukten (Farnesyl- und Geranylgeranylpyrophosphat), die für die Prenylierung kleiner GTP-bindender Proteine wie Ras, Rho und Rac benötigt werden, und sie verringern die Synthese von Coenzym Q10 (Ubichinon), was die mitochondriale Atmung beeinträchtigen und Reaktive Sauerstoffspezies. 30 Dies sind nach wie vor mechanistische Hypothesen; insbesondere hat die Einnahme von Coenzym Q10 in randomisierten Studien die durch Statine verursachten Muskelschmerzen nicht zuverlässig gelindert, was eine übermäßige mechanistische Interpretation dämpfen sollte. 30
Da die systemische Exposition ein entscheidender Faktor für das myotoxische Risiko ist, sind die Wahl des Statins, die Dosierung und Wechselwirkungen von klinischer Bedeutung. Lipophile Statine, die durch CYP3A4 metabolisiert werden (Simvastatin, Lovastatin, Atorvastatin), neigen zu Wechselwirkungen mit starken CYP3A4-Hemmern wie Amiodaron, Diltiazem, Makrolid-Antibiotika, Azol-Antimykotika und Cyclosporin; Gemfibrozil sollte bei der Einnahme aller Statine vermieden werden, da es die Glucuronidierung der Statine sowie die OATP1B1-vermittelte Aufnahme in die Leber hemmt. 30, 31 Pravastatin, Rosuvastatin und das nur in geringem Maße durch CYP metabolisierte Pitavastatin werden aufgrund ihrer Dosierungsflexibilität und ihrer günstigen Wechselwirkungsprofile häufig bei Patienten mit vorangegangener Unverträglichkeit eingesetzt, obwohl randomisierte Studien keine allgemein niedrigere SAMS-Rate allein aufgrund der Hydrophilie belegen. 30
Gastgeber Genetik auch diese Exposition modulieren. Der Transporter, der Statine in die Hepatozyten transportiert, wird kodiert durch SLCO1B1, und eine häufige funktionell eingeschränkte Variante (rs4149056, c.521T>C) erhöht die systemischen Statinkonzentrationen. In der genomweiten SEARCH-Studie stieg das Risiko einer Myopathie bei Patienten, die täglich 80 mg Simvastatin einnahmen, um eine Odds Ratio von etwa 4,5 pro Kopie des C-Allels (wobei Homozygoten für das C-Allel ein deutlich höheres absolutes Risiko aufwiesen als Heterozygoten). 57 Der Effekt ist bei Simvastatin am stärksten und nimmt bei Statinen ab, die weniger stark von OATP1B1 abhängig sind (wie beispielsweise Rosuvastatin oder Pitavastatin); Die Leitlinie des Clinical Pharmacogenetics Implementation Consortium aus dem Jahr 2022 setzt den Genotyp von SLCO1B1, ABCG2 und CYP2C9 in umsetzbare Verschreibungsempfehlungen um – wobei bei Trägern dieses Genotyps ein alternatives Statin oder eine niedrigere Simvastatin-Dosis bevorzugt wird. 57, 58 Pharmakogenomische Tests sind zunehmend verfügbar und bieten eine Möglichkeit, Patienten mit einem tatsächlich erhöhten pharmakologischen Risiko von der weitaus größeren Gruppe zu unterscheiden, deren berichtete Symptome durch den Nocebo-Effekt bedingt sind. 58
- Wird sowohl über die Leber als auch über die Nieren weitgehend ohne Metabolisierung durch Cytochrom P450 ausgeschieden, wodurch CYP-vermittelte Wechselwirkungen mit anderen Arzneimitteln begrenzt werden. 31
- Trotz seiner hohen Wirksamkeit schränkt sein hydrophiles Profil das passive Eindringen in den Muskel ein, und es wird nur in geringem Maße über CYP2C9 metabolisiert. 30, 31
- Hohe Bioverfügbarkeit (≥ 60%) bei minimalem CYP-Metabolismus (wird hauptsächlich über die Galle ausgeschieden) und einer guten Verträglichkeit in den Muskeln sowie Glucose Profil. 30
Sportliche Menschen und Ausdauersportler weisen höhere SAMS-Raten auf, was vermutlich auf den additiven Effekt durch trainingsbedingte Muskelbelastung zurückzuführen ist. Ein praktischer Interpretationshinweis verdient besondere Beachtung: Erhöhte Kreatinkinase (CK)-Werte nach längerem oder ungewohntem Ausdauertraining überschreiten häufig die Werte, die traditionell zur Definition einer Statin-Myopathie herangezogen werden. Daher sollte ein CK-Befund bei einem Sportler am besten unter Berücksichtigung der jüngsten körperlichen Belastung, einer Wiederholungsmessung nach einer Ruhepause, begleitender Symptome und des gesamten klinischen Kontexts interpretiert werden und nicht anhand eines einzelnen Schwellenwerts. Hier ist die STOMP-Studie ist beruhigend: Eine hochdosierte Atorvastatin-Gabe (80 mg) über sechs Monate bei gesunden, statin-naiven Probanden führte zu einer leichten Zunahme von Muskelbeschwerden und einem Anstieg des durchschnittlichen CK-Werts um 20,8 U/l (P < 0,0001), beeinträchtigte jedoch objektiv weder die Muskelkraft noch Belastbarkeit. 36 Für diese Patienten empfiehlt sich ein niedrig dosiertes hydrophiles Statin (z. B. Rosuvastatin 5 mg) oder Pitavastatin, mit oder ohne Ezetimib, ist eine sinnvolle Strategie, um die Leistungsfähigkeit zu erhalten und gleichzeitig den ApoB-Spiegel zu senken. 36
Statine sind zudem mit einem geringen, dosisabhängigen Anstieg des Risikos für neu auftretenden Typ-2-Diabetes verbunden – in der Größenordnung von ~0,1–0,21 TP9T pro Behandlungsjahr, was in der Sattar-Metaanalyse etwa einem zusätzlichen Fall pro 255 Patienten entspricht, die vier Jahre lang behandelt wurden – wobei sich dieser Anstieg fast ausschließlich auf Patienten mit bereits bestehendem metabolischem Syndrom oder Prädiabetes konzentriert. 37 Pitavastatin weist ein vergleichsweise günstiges glykämisches Profil auf und ist eine sinnvolle Wahl, wenn dieser Aspekt im Vordergrund steht, auch wenn die glykämische Neutralität noch nicht abschließend nachgewiesen wurde. 30
6. Nicht-Statin-basierte medikamentöse Therapie: Zielsetzungen, Wirksamkeit und Studien
Wenn eine Statintherapie allein nicht ausreicht, um die Lipidzielwerte zu erreichen, oder bei einer Statinunverträglichkeit können nicht-statinbasierte Therapien den LDL-C- und ApoB-Spiegel weiter senken. 18 Ihr Nutzen ist, ähnlich wie bei Statinen, proportional zur erzielten absoluten Verringerung der atherogenen Partikel, unabhängig vom Wirkmechanismus. 38
6.1 Ezetimib
Ezetimib bindet an Niemann-Pick C1-Like 1 (NPC1L1) Transporter an der Bürstenrandmembran der Enterozyten, der die Aufnahme von Cholesterin aus der Nahrung und der Gallenflüssigkeit im Darm hemmt. 38 Dies verringert den Cholesterintransport zur Leber, baut die Cholesterinspeicher in der Leber ab und erhöht die Expression von LDL-Rezeptoren. Bei einer oralen Tagesdosis von 10 mg senkt Ezetimib den LDL-C-Spiegel um etwa 15–25% und den ApoB-Spiegel um etwa 11–15%. In der bahnbrechenden IMPROVE-IT Studie, in der bei Patienten nach der Einnahme von Simvastatin zusätzlich Ezetimib verabreicht wurde akutes Koronarsyndrom senkte den primären Endpunkt von 34,71 TP9T auf 32,71 TP9T (Hazard-Ratio 0,936; 95%-Konfidenzintervall 0,89–0,99; P = 0,016) – eine relative Reduktion von 6,4%, was bestätigt, dass der Nutzen proportional zur absoluten Senkung des LDL-C ist. 38 Ezetimib wird gut vertragen und ist nicht mit Muskeltoxizität oder neu auftretendem Diabetes verbunden. 38
6.2 Bempedoinsäure
Bempedoinsäure ist ein orales Prodrug das die ATP-Citrat-Lyase (ACL) hemmt, ein Enzym, das stromaufwärts von HMG-CoA-Reduktase im Cholesterin-Biosyntheseweg. 39 Es erfordert die Aktivierung durch die sehr langkettige Acyl-CoA-Synthetase-1 (ACSVL1), die in der Leber stark exprimiert wird, im Skelettmuskel jedoch nicht vorkommt; diese leberspezifische Aktivierung minimiert muskelbezogene Nebenwirkungen, wodurch Bempedoinsäure zu einer Option für Patienten wird, die Statine nicht vertragen. 39 Als Monotherapie in einer Dosierung von 180 mg senkt es das LDL-C um etwa 17–24% und das ApoB um ~15%; in einer Fixdosiskombination mit Ezetimib führt dies zu einer synergistischen Senkung um etwa 38%. In der CLEAR Outcomes In der Studie, an der 13.970 Patienten mit Statinunverträglichkeit teilnahmen, senkte Bempedoinsäure den aus vier Komponenten bestehenden MACE-Endpunkt um 13% (Hazard Ratio 0,87; 95% KI 0,79–0,96; P = 0,004), wobei die Myokardinfarkte um 23% und koronare Revaskularisation von 19%. 39 Zu den charakteristischen Nebenwirkungen zählen ein Anstieg des Serumharnsäurespiegels um etwa 0,8 mg/dl mit einer geringfügig erhöhten Gichtinzidenz (etwa 3,11 TP9T gegenüber 2,11 TP9T in der CLEAR-Outcomes-Studie) sowie eine mäßig erhöhte Inzidenz von Sehnenrissen (etwa 1,21 TP9T gegenüber 0,91 TP9T in der CLEAR-Outcomes-Studie; in den früheren Studien zur Hypercholesterinämie wurde ein geringerer absoluter Anstieg beobachtet); der Harnsäurespiegel sollte regelmäßig überwacht werden, insbesondere bei Patienten mit Gicht in der Anamnese. 39
6.3 Gallensäurebinder
Diese Wirkstoffe binden Gallensäuren im Darm, verhindern deren Rückresorption und zwingen die Leber dazu, Lebercholesterin in neue Gallensäuren umzuwandeln, was zu einer Hochregulierung der LDL-Rezeptoren führt. Obwohl sie bei der Senkung des LDL-C wirksam sind, ist ihr Einsatz durch die gastrointestinale Verträglichkeit (Verstopfung, Blähungen) und durch die Tendenz zu einem Anstieg der Triglyceride eingeschränkt, sodass sie bei Patienten mit signifikanter Hypertriglyceridämie im Allgemeinen vermieden werden. 51 Wichtig ist, dass sie andere lipidsenkende Medikamente binden und deren Resorption verringern können; daher sollten gleichzeitig verabreichte Ezetimib- oder Bempedoinsäure-Präparate mindestens 2 Stunden vor oder 4 Stunden nach einem Gallensäurebinder eingenommen werden. 39
6.4 PCSK9-Hemmer: Monoklonale Antikörper im Vergleich zu siRNA
PCSK9 ist ein in der Leber gebildetes Serinprotease das an die LDL-Rezeptoren auf der Oberfläche der Hepatozyten bindet und diese in Richtung eines lysosomalen Abbaus statt eines Recyclings lenkt. 40 Die Hemmung von PCSK9 erhöht die LDL-Rezeptordichte und verbessert so den Abbau von LDL-C und ApoB. 40
- Evolocumab und Alirocumab. Vollständig humane monoklonale Antikörper, die an zirkulierendes PCSK9 im Plasma binden und so dessen Wechselwirkung mit LDL-Rezeptoren verhindern. Sie werden alle zwei Wochen oder monatlich subkutan verabreicht und senken den LDL-C-Spiegel um etwa 50–60% sowie den ApoB-Spiegel um etwa 40–50%. Ihr kardiovaskulärer Nutzen wurde in der FOURIER (Evolocumab) und ODYSSEY OUTCOMES-Studien (Alirocumab), die jeweils eine Verringerung um ca. 15% bei schwerwiegende unerwünschte kardiovaskuläre Ereignisse (Hazard Ratio 0,85); in der ODYSSEY OUTCOMES-Studie, Gesamtmortalität war unter Alirocumab nominell geringer (ein vorab festgelegter, aber hierarchisch zweitrangiger Befund). Reaktionen an der Injektionsstelle (leichtes Erythem, Juckreiz oder Schwellung) sind die häufigste Nebenwirkung. 40, 41
- Eine kleine interferierende RNA (siRNA), die die Synthese des PCSK9-Proteins intrazellulär hemmt. Konjugiert an triantennäres N-Acetylgalaktosamin (GalNAc) bindet sie an Asialoglykoprotein-Rezeptoren in der Leber und wird dort selektiv von den Hepatozyten aufgenommen; der Leitstrang wird anschließend in den RNA-induzierten Silencing-Komplex (RISC) eingebaut und steuert dort die katalytische Spaltung der PCSK9-Boten-RNA. 42 Inclisiran wird am Tag 1, am Tag 90 und danach alle 6 Monate subkutan verabreicht – ein zweimal jährlich stattfindendes Erhaltungsschema, das die langfristige Therapietreue erheblich verbessern kann. In den Studien ORION-9, ORION-10 und ORION-11 senkte es das LDL-C um etwa 48–52% und das ApoB um etwa 38–45%, wobei das Sicherheitsprofil bis auf leichte, vorübergehende Reaktionen an der Injektionsstelle dem von Placebo ähnelte. 42, 43 Die ereignisgesteuerte ORION-4-Ergebnisstudie läuft noch, sodass ihr kardiovaskulärer Nutzen erst noch durch harte Endpunkte bestätigt werden muss. 42
6.5 Neue Therapien
- Ein hochselektives orales Cholesterylester-Transferprotein (CETP) -Hemmer. Zuvor CETP-Inhibitoren (Torcetrapib, Dalcetrapib, Evacetrapib) scheiterten in der Entwicklung aufgrund von Off-Target-Toxizität oder unzureichender Wirksamkeit; Obicetrapib wurde speziell entwickelt, um diese Einschränkungen zu vermeiden, und vereint hohe Selektivität mit einem günstigen Verträglichkeitsprofil. Es senkte den LDL-C-Spiegel in der BROADWAY-Studie mit Hochrisikopatienten um etwa 30% und in der BROOKLYN-Studie zu heterozygoter FH um bis zu ~41%, bei ApoB-Senkungen von etwa 20–24% und Lp(a)-Senkungen von etwa 33–46%; die PREVAIL-Studie zu kardiovaskulären Endpunkten läuft noch, sodass seine Wirkung auf „harte“ Ereignisse noch nicht geklärt ist. 44, 45
- Ein ligandkonjugiertes Antisense-Oligonukleotid, das selektiv die Apolipoprotein(a)-Synthese in der Leber hemmt und so das zirkulierende Lp(a) um bis zu ~80% senkt; die Lp(a)HORIZON-Studie zu kardiovaskulären Endpunkten läuft derzeit. 46
- Olpasiran und Lepodisiran. Hepatozyten-spezifische siRNAs, die die LPA-Gen, wodurch die Lp(a)-Produktion in der Leber um bis zu ~94–97% gesenkt wird; beide befinden sich derzeit in der Phase-3-Ergebnisauswertung (OCEAN[a]-Outcomes und ACCLAIM-Lp[a]). 47, 48
6.6 Verbleibendes Entzündungsrisiko: Ein ergänzendes Ziel
Selbst wenn der ApoB-Spiegel auf ein niedriges Niveau gesenkt wird, bleibt ein erheblicher Restrisiko Der Ablauf der Ereignisse hält an, und ein wesentlicher Bestandteil davon ist entzündlicher Natur – was mit den biologischen Zusammenhängen übereinstimmt, bei denen die Entzündungsreaktion weitgehend im Anschluss an die Lipoproteinretention auftritt, mit dieser jedoch nicht identisch ist. 52 Drei wegweisende randomisierte Studien haben gezeigt, dass Entzündungen ein beeinflussbares Ziel darstellen, das unabhängig von der Lipidsenkung ist. In Gesänge, der Interleukin-1β-Antikörper Canakinumab verringerte die Zahl schwerwiegender kardiovaskulärer Ereignisse bei Patienten mit vorangegangenem Myokardinfarkt und einem hochsensitiven C-reaktiven Protein von ≥ 2 mg/l, ohne den LDL-C-Spiegel zu senken – der erste Nachweis dafür, dass bereits die gezielte Bekämpfung der Entzündung allein die Zahl der Ereignisse senkt. 59 Da Canakinumab teuer ist und zu tödlichen Infektionen führte, richtete sich das Augenmerk auf niedrig dosierte Colchicin: COLCOT (nach einem kürzlich erlittenen Myokardinfarkt) und LoDoCo2 (bei chronischer Koronarerkrankung) führten jeweils zu einer Verringerung der Ereignisse um etwa 23–31% zusätzlich zur Statintherapie, woraufhin ein niedrig dosiertes Colchicinpräparat zur Senkung des kardiovaskulären Risikos zugelassen wurde. 60, 61 Diese Wirkstoffe senken den ApoB-Spiegel nicht und sind kein Ersatz dafür; sie bilden eine ergänzende Behandlungsachse für Patienten, die trotz gut eingestellter Lipoproteinwerte weiterhin einem hohen Risiko ausgesetzt sind. Ihre Wirksamkeit steht voll und ganz im Einklang mit dem Modell – auch wenn sie dieses an sich nicht beweist –, wonach verbleibende ApoB-Partikel die Entzündungskaskade auslösen, die durch diese Therapien im weiteren Verlauf unterbrochen wird. 52, 59 Die Aufmerksamkeit richtet sich nun weiter stromaufwärts auf Interleukin-6 (IL-6) Signalweg, ein zentraler Knotenpunkt im verbleibenden Entzündungsweg, der ebenfalls als potenzielles therapeutisches Ziel untersucht wird. 52
7. Spezifische klinische Behandlung von besonderen Patientengruppen
- Familiäre Hypercholesterinämie (FH). HeFH erfordert einen frühzeitigen Beginn der hochdosierte Statine, häufig in Kombination mit Ezetimib und einer PCSK9-gerichteten Therapie, um intensive LDL-C-Zielwerte zu erreichen. 18, 20 Bei der HoFH führt ein extrem erhöhter LDL-C-Spiegel zu einer beschleunigten Atherogenese, und ein LDL-Rezeptor-Mangel mindert die Wirksamkeit der Standardtherapie. 21 Evinacumab, ein Angiopoietin-ähnliches 3 (ANGPTL3) ein Inhibitor, der den LDL-C-Spiegel über einen LDL-Rezeptor-unabhängigen Weg um etwa 47% senkt, den LDL-C-Spiegel in der ELIPSE-HoFH-Studie um diesen Wert gesenkt hat und für immer jüngere Kinder zugelassen ist; Lomitapid, ein Inhibitor des mikrosomalen Triglycerid-Transferproteins (MTP), senkt den LDL-C-Spiegel um etwa 50%. 49, 50
- Statin-Unverträglichkeit. Zwar betrifft eine durch einen erneuten Test bestätigte Statinunverträglichkeit nur etwa 5–10% der Patienten. 32 Bei diesen Patienten ist eine Kombinationstherapie ohne Statine äußerst wirksam: Eine Behandlung mit Ezetimib, Bempedoinsäure und Inclisiran kann den LDL-C-Spiegel um weit über 50% senken und wurde sogar bei Patienten mit einer Vorgeschichte von statinbedingten Rhabdomyolyse. 39, 42
- Ausdauersportler. Bei sehr aktiven Personen können SAMS oder Myalgie auftreten, insbesondere bei hochdosierten lipophilen Statinen. Eine klinisch wichtige Unterscheidung ist hier oft unklar: Anstrengende körperliche Betätigung, insbesondere exzentrische oder ungewohnte Belastungen, führt bei gesunden Sportlern zu einem vorübergehenden Anstieg der Kreatinkinase (CK) in Bereiche, die ein Vielfaches des oberen Normwerts erreichen können, und dieser durch körperliche Betätigung verursachte Anstieg darf nicht mit einer statinbedingten Muskelschädigung verwechselt werden. 31 Eine echte Statin-Myopathie zeichnet sich durch anhaltende proximale Schwäche oder Symptome aus, die in keinem Verhältnis zur Trainingsbelastung stehen, sowie durch einen Anstieg der CK-Werte, der sich auch in Ruhe nicht normalisiert; Ein kurz nach einem intensiven Training entnommener CK-Wert ist hingegen erwartungsgemäß erhöht und normalisiert sich in der Regel innerhalb weniger Tage; daher lässt sich durch eine Wiederholung der CK-Messung nach einer Ruhephase und den Abgleich mit den Symptomen ein unnötiges Absetzen der Statine vermeiden. 31 Eine niedrige Dosis Rosuvastatin (5 mg), Pravastatin oder Pitavastatin wird bevorzugt, um die Leistungsfähigkeit zu erhalten und gleichzeitig den ApoB-Spiegel zu senken. Die STOMP-Studie ergab selbst bei einer hochdosierten Atorvastatin-Behandlung über sechs Monate hinweg keine objektive Abnahme der Muskelkraft oder der körperlichen Leistungsfähigkeit. 36
- Frauen und Schwangerschaft. Marker für Reproduktionsrisiken – frühzeitig Menopause (< 45 Jahre), Präeklampsie, Schwangerschaftsdiabetes, oder Schwangerschaftshypertonie – sollten bei der individuellen Risikoeinschätzung berücksichtigt werden. Statine werden in der Regel vor der Empfängnis sowie während der Schwangerschaft und Stillzeit vermieden; allerdings hat die US-amerikanische Food and Drug Administration (FDA) die pauschale Kontraindikation im Jahr 2021 aufgehoben, und bei ausgewählten Patientinnen mit sehr hohem kardiovaskulärem Risiko – beispielsweise bei Patientinnen mit homozygoter familiärer Hypercholesterinämie oder nachgewiesener ASCVD – kann eine individuelle fachärztliche Betreuung anstelle eines automatischen Abbruchs der Behandlung angebracht sein. 18
- Diabetes und entzündliche Erkrankungen. Patienten mit Typ-2-Diabetes oder chronischen Entzündungserkrankungen (rheumatoide Arthritis, Psoriasis) haben sich beschleunigt vaskuläre Alterung und einem erhöhten Ausgangsrisiko. Angesichts der Atherogenität kleiner, dichter LDL- und VLDL-Partikel sollte ApoB gezielt intensiv behandelt werden, wobei gleichzeitig das verbleibende Entzündungsrisiko berücksichtigt werden muss. 8, 52
- Sehr hoch Koronarkalk-Score. Ein hoher CAC-Wert stuft einen Patienten in eine Kategorie mit sehr hohem Risiko ein, die ein intensives LDL-C-Ziel erforderlich macht, während ein CAC-Wert von 0 ohne weitere Hochrisikomerkmale (Diabetes, Rauchen, schwere Hypercholesterinämie) könnte eine Verschiebung der Therapie mit einer erneuten Beurteilung in einigen Jahren ermöglichen. 18
8. Rahmenkonzept für klinische Entscheidungen und algorithmischer Ablauf
Die nachstehende Abfolge dient lediglich der Veranschaulichung und ist nicht verbindlich. Die Auswahl und Reihenfolge der Therapie sollte das Ausgangsrisiko, das Ausmaß und die Dringlichkeit der erforderlichen Senkung des LDL-C- oder ApoB-Spiegels, eine nachgewiesene ASCVD oder familiäre Hypercholesterinämie, die Statinverträglichkeit, die Kosten, die Verfügbarkeit sowie die Präferenz des Patienten berücksichtigen – beispielsweise bei einem Patienten, der weit vom Zielwert entfernt ist oder ein sehr hohes Risiko aufweist, kann eine frühere Umstellung auf eine PCSK9-gerichtete Therapie anstelle einer strikten schrittweisen Vorgehensweise gerechtfertigt sein. Unter diesem Vorbehalt ordnet das folgende schrittweise Schema die verfügbaren Optionen.
- Optimierung des Lebensstils. Führen Sie eine Ernährung nach mediterranem Vorbild oder eine pflanzliche Ernährung ein, mit einem Anteil an gesättigten Fetten von < 7% der täglichen Energiezufuhr, viskosen Ballaststoffen und Pflanzensterinen (2 g/Tag), ergänzt durch Ausdauertraining (≥ 150 Min./Woche) und Krafttraining. Dies ist allein für die Primärprävention bei geringem Risiko geeignet; bei Patienten mit hohem Ausgangsrisiko, genetisch bedingter Hypercholesterinämie oder nachgewiesener subklinischer Plaquebildung sollte die medikamentöse Therapie jedoch nicht verzögert werden. 18, 28
- Statin der ersten Wahl. Rosuvastatin oder Atorvastatin zur standardmäßigen hochintensiven Senkung (mit dem Ziel einer LDL-C-Senkung um ≥ 50%); Pravastatin oder niedrig dosiertes Rosuvastatin für Sportler und gebrechliche ältere Erwachsene; Pitavastatin, wenn ein vergleichsweise günstiges Blutzuckerprofil im Vordergrund steht. 30, 36
- Sekundäre orale Intensivierung. Wenn der LDL-C- oder ApoB-Wert trotz der maximal verträglichen Statindosis weiterhin über dem Zielwert liegt, sollte Ezetimib 10 mg hinzugefügt werden – wirksam, gut verträglich und kosteneffizient. 38
- Optimierung zur Reduzierung der Statin-Dosis. Bei anhaltendem SAMS oder zur zusätzlichen oralen Senkung des Cholesterinspiegels sollte Bempedoinsäure hinzugefügt werden, da diese keine Aktivierung der Skelettmuskulatur bewirkt; der Harnsäurespiegel sollte überwacht werden, insbesondere bei Patienten mit Gicht in der Anamnese. 39
- Fortgeschrittene biologische Therapie. Bei klinischer ASCVD, HeFH oder extremer Hypercholesterinämie, bei der das Ziel mit oraler Therapie nicht erreicht wird, sollte ein monoklonaler PCSK9-Antikörper (für eine schnelle, maximale Senkung durch Selbstinjektion) oder Inclisiran (für eine zweimal jährlich erfolgende, therapietreue Dosierung) hinzugefügt werden. 40, 42
9. Quantitative Übersichtstabellen
Tabelle 1. Pharmakokinetische und pharmakodynamische Profile der wichtigsten Statine
| Parameter | Atorva | Rosuva | Prava | Pitava | Simva | Lova | Fluva |
| Löslichkeit | lipophil | hydrophil | hydrophil | lipophil | lipophil | lipophil | lipophil |
| Bioverfügbarkeit | ~12% | ~20% | ~18% | ≥60% | <5% | ~5% | ~24% |
| Freiraum | CYP3A4 | CYP2C9 (min.) | Nicht-CYP-vermittelt, renaler Stoffwechsel | Minimaler CYP-Wert | CYP3A4 | CYP3A4 | CYP2C9 |
| Halbwertszeit (h) | 14 | 19 | 1.8 | 11 | 2–5 | 2–5 | 1.2 |
| Wichtigster Interaktionsweg | CYP3A4/OATP1B1 | OATP1B1 (min. CYP) | Keine (Nieren) | OATP1B1 (min. CYP) | CYP3A4/OATP1B1 | CYP3A4/OATP1B1 | CYP2C9/OATP1B1 |
| SLCO1B1-Empfindlichkeit* | Mäßig | Niedrig | Niedrig | Niedrig | Hoch | Mäßig | Niedrig |
| Senkung des LDL-Cholesterinspiegels | 37–57% | 45–63% | 20–35% | 30–45% | 20–45% | 20–40% | 20–35% |
| ApoB-Reduktion | 30–45% | 35–50% | 15–25% | 25–35% | 15–35% | 15–30% | 15–25% |
Quellen und Definitionen. Die Angaben zu Löslichkeit, Bioverfügbarkeit, hepatischem Clearance-Weg und Plasmahalbwertszeit stammen aus der primären pharmakokinetischen Charakterisierung [30] und Standard-Referenzzusammenfassungen [31]. Die angegebenen Reduktionsbereiche für LDL-C und ApoB spiegeln die in Studien und in der Produktinformation beschriebenen dosisabhängigen Wirkungen wider; die ApoB-Senkungen fallen in der Regel um einige Prozentpunkte geringer aus als die entsprechenden LDL-C-Senkungen.
*Die SLCO1B1-Sensitivität bezeichnet das Ausmaß, in dem OATP1B1-Varianten mit eingeschränkter Funktion die systemische Exposition und das Myopathierisiko für den jeweiligen Wirkstoff erhöhen, wie in der CPIC-Leitlinie von 2022 festgelegt; sie ist bei Simvastatin am höchsten. Diese Tabelle gibt eher pharmakokinetische und pharmakogenetische Eigenschaften wieder als eine validierte vergleichende klinische Einstufung des Risikos für Muskelsymptome oder Diabetes, da beide Faktoren stärker von der Dosis, der systemischen Exposition, Wechselwirkungen mit anderen Arzneimitteln und der individuellen Anfälligkeit abhängen als von der Identität des Arzneimittels allein (siehe Abschnitt 5.1). [31], [58]
Tabelle 2. Vergleich der Wirksamkeit und Sicherheit von Nicht-Statin-Therapien
| Parameter | Ezetimib | Bempedoinsäure | Evolocumab / Alirocumab | Inclisiran |
| Mechanismus | NPC1L1-Hemmung | Hemmung der ATP-Citrat-Lyase | Neutralisierung von zirkulierendem PCSK9 | PCSK9-mRNA-Silencing (siRNA) |
| Senkung des LDL-Cholesterinspiegels | 15–25% | 17–24% (~38% + Z. B.) | 50–60% | ~50% |
| ApoB-Reduktion | 11–15% | ~15% (25–30% + Ezet.) | 40–50% | 38–45% |
| Relativer Rückgang ↓ beim primären kardiovaskulären Endpunkt der Studie | 6.4% (IMPROVE-IT) | 13% (CLEAR-Ergebnisse) | ~15% (FOURIER / ODYSSEY) | Laufend (ORION-4) |
| Absolute Risikoreduktion / Nachbeobachtung | ~2,01 TP9T / ~7 Jahre | ~1,61 TP9T / 3,4 Jahre | ~1,51 TP9T / 2,2 Jahre | Noch nicht festgelegt |
| Muskelsymptome | Neutral | Ähnlich wie Placebo / geringer Überschuss | Neutral | Neutral |
| Sonstige nennenswerte Nebenwirkungen | Neutral | Hyperurikämie, Gicht, Cholelithiasis; seltene Warnung vor Sehnenrissen | Reaktionen an der Injektionsstelle | Reaktionen an der Injektionsstelle |
| Blutzucker | Neutral | Neutral | Neutral | Neutral |
| Harnsäure / Gicht | Neutral | ↑ ~0,8 mg/dl; Gicht ~3% gegenüber 2% (CLEAR) | Neutral | Neutral |
| Strecke / Taktfrequenz | Zum Einnehmen; täglich | Zum Einnehmen; täglich | SC; alle 2–4 Wochen | SC; Tag 1, 90, danach alle 6 Monate |
| Kosten | Niedrig (allgemein) | Mäßig | Hoch | Hoch |
SC = subkutan. Die relativen und absoluten Wirkungen wurden aus den zulassungsrelevanten Studien abgeleitet: Ezetimib aus der IMPROVE-IT-Studie (nach akutem Koronarsyndrom; Nachbeobachtungszeit von ca. 7 Jahren; Sekundärprävention) [38]; Bempedoinsäure aus der CLEAR-Outcomes-Studie (Statin-intolerant; mediane Nachbeobachtungszeit 3,4 Jahre; primärer 4-Komponenten-Endpunkt) [39]; Evolocumab/Alirocumab aus den Studien FOURIER und ODYSSEY OUTCOMES (etablierte ASCVD/nach einem akuten Koronarsyndrom; Nachbeobachtungszeit von ca. 2,2–2,8 Jahren) [40], [41]; einschließlich der Auswirkungen auf die Lipidwerte aus den Studien ORION-9/-10/-11, wobei der Endpunkt „kardiovaskuläre Ereignisse“ derzeit in der Studie ORION-4 untersucht wird [42], [43]. Die Warnung vor Sehnenrissen basiert auf den Sicherheitsdaten von CLEAR Outcomes.
Da sich die Studien hinsichtlich der Population, des Ausgangsrisikos, der Nachbeobachtungsdauer und der Hintergrundtherapie unterscheiden, sind die relativen MACE-Reduktionen und die NNT-Schätzungen nicht direkt zwischen den Spalten vergleichbar; sie sollten im Kontext der jeweiligen Studie betrachtet werden und nicht als direkte Entsprechungen zueinander.
Tabelle 3. Vergleich der wichtigsten Leitlinien zur Lipidbehandlung
| Bereich | 2026 ACC/AHA/Mehrere Fachgesellschaften | ESC/EAS 2019 | CCS 2021 | Pädiatrie (NHLBI/EAS) |
| Risiko-Tool | PREVENT-Gleichungen (10- und 30-Jahres-Prognosen) | SCORE2 / SCORE2-OP | Modifiziertes FRS | Familienanamnese + LDL-C-Wert |
| Bevorzugter Marker | LDL-C; ApoB und Lp(a) hervorgehoben | LDL-C primär; ApoB, Nicht-HDL-C | Nicht-HDL-C oder ApoB, wenn TG > 1,5 mmol/L | LDL-C |
| 2. Prävention – LDL-C-Zielwert | < 55 mg/dL (sehr hohes Risiko) | < 55 mg/dl (& ≥ 50% ↓) | ≤ 1,8 mmol/l (~70 mg/dl) oder ≥ 50% ↓ | k. A. |
| Universal Lp(a) | Ja, einmal im Leben | Einmal im Leben | Einmal im Leben | Berücksichtigen Sie die Familienanamnese |
| Beginn der Vorführung | Jugendliche; junge Erwachsene, wenn LDL-C ≥ 160 | Männer ≥ 40, Frauen ≥ 50 / nach der Menopause | Alle Erwachsenen ab 40 Jahren (bei erhöhtem Risiko auch früher) | Universal 9–11 und 17–21 Jahre |
| FH-Statin-Einleitung | Jugendliche mit FH (früh) | Im Alter von 8 bis 10 Jahren | Bei der Diagnose | Alter 8–10 Jahre (≥50% ↓); Zielwert < 3,5 mmol/L ab dem 10. Lebensjahr |
| Besonderheit | Stellt absolute Ziele wieder her; Lebensdauer/früher Schwerpunkt | Je niedriger, desto besser; risikobasierte Stufen | Gesundheitsverhalten + Erkrankungen, bei denen die Einnahme von Statinen angezeigt ist | Zeitpunkt der Pubertät; unter fachärztlicher Leitung |
FRS = Framingham-Risikoskore; FH = familiäre Hypercholesterinämie; TG = Triglyceride; ↓ = Senkung. Die Einträge fassen die Kernaussagen zusammen und ersetzen nicht den vollständigen Leitfaden-Text. Quellen: 2026 ACC/AHA/Multisociety [18]; ESC/EAS 2019 [51]; CCS 2021 [24]; pädiatrisches NHLBI [19] und EAS [20]. Einige Zahlen der ESC/EAS und der CCS entsprechen den zuletzt veröffentlichten Fassungen und können durch spätere gezielte Aktualisierungen angepasst werden.
10. Schlussfolgerungen: Ein fundiertes Plädoyer für eine frühere, niedrigere und längere Behandlung
Die hier zusammengetragenen Erkenntnisse stützen eine schlüssige These, die hier unter ausdrücklicher Nennung ihrer Schlussfolgerungsgrenzen dargelegt wird. Da ApoB-haltige Lipoproteine im Rahmen des „Response-to-Retention“-Modells die notwendigen Auslöser der Atherosklerose sind, da ihre Retention in der Arterienwand die Entzündungskaskade auslöst, die zur Plaquebildung führt, und da die daraus resultierende Erkrankung weltweit nach wie vor die häufigste Todesursache ist, deutet die Gesamtheit der aktuellen Erkenntnisse darauf hin, dass viele Patienten von einer früheren, stärkeren und länger anhaltenden Senkung des ApoB-Spiegels profitieren könnten, als dies in der heutigen Praxis üblicherweise erreicht wird. 1, 3, 12 Das Konzept der kumulativen Exposition formuliert die klinische Fragestellung neu: statt “Gehört diese Person heute zur Risikogruppe?” lautet sie nun “Wie viele ApoB-Jahre wird diese Person im Laufe ihres Lebens ansammeln?” – und die genetischen Erkenntnisse deuten darauf hin, dass die Antwort auf die zweite Frage, wenn sie frühzeitig gestellt wird, mit einem Schutz verbunden ist, den eine späte Intervention nachweislich nicht erreichen kann. 13, 14, 17 Man muss offen zugeben, dass sich diese These im Wesentlichen auf mechanistische, genetische und beobachtende Belege sowie auf Extrapolationen aus kurzfristigen Studien stützt; sie wird nicht durch jahrzehntelange randomisierte Studien zur Frühbehandlung bei jungen Erwachsenen mit geringem Risiko untermauert, da es solche Studien nicht gibt.
Dies ist kein Aufruf zur wahllosen Verabreichung von Medikamenten, und das Argument ist gerade deshalb stichhaltig, weil es einer ehrlichen Abwägung der Risiken standhält. Bei Patienten, die über Unverträglichkeiten berichten, lassen sich die Muskelsymptome, die am meisten von einer Behandlung abhalten, weitgehend durch Placebo reproduzieren; objektiv definierte Myopathien sind selten; eine Rhabdomyolyse tritt nur wenige Male pro 100.000 Personenjahre auf; und das Anzeichen für neu auftretenden Diabetes ist gering und konzentriert sich auf diejenigen, die bereits an einer Blutzuckerstörung leiden. 32, 34, 37 Diesen geringen und weitgehend beherrschbaren Schäden stehen absolute Risikoreduzierungen gegenüber, die mit dem Ausgangsrisiko und der Dauer der Exposition skalieren. Daraus ergibt sich eine Regel, die eher auf eine abgestufte Intensität als auf einheitliche Aggressivität abzielt: Bei geringem geschätztem Risiko liegen Nutzen und Schaden nahe beieinander, und die Entscheidung ist tatsächlich präferenzabhängig und obliegt dem informierten Patienten; mit steigendem Risiko, zunehmender genetischer Belastung oder nachweisbarer subklinischer Plaquebildung – und insbesondere, wenn die Exposition bereits in jungen Jahren beginnt – übersteigt der erwartete Nutzen zunehmend den erwarteten Schaden. 16, 18, 37 Bei Personen mit familiärer Hypercholesterinämie, einer ausgeprägten familiären Vorbelastung, erhöhten Lp(a)-Werten oder in bildgebenden Verfahren festgestellten Plaques liefern die wissenschaftlichen Erkenntnisse eine stichhaltige Begründung dafür, die Behandlung nicht aufzuschieben – unter Berücksichtigung einer gemeinsamen Entscheidungsfindung.
Moderne Therapeutika ermöglichen dies bei einem akzeptablen Sicherheitsprofil. Die Wahl eines alternativen Statins, eine niedrigere oder intermittierende Dosierung sowie eine Kombinationstherapie können bei Patienten mit vorangegangenen Muskelsymptomen häufig eine klinisch bedeutsame Senkung der Blutfettwerte ermöglichen; Ezetimib und Bempedoinsäure bewirken eine erhebliche Senkung des ApoB-Spiegels ohne nennenswertes Muskelrisiko; und die zweimal jährlich verabreichte Inclisiran-Gabe bietet eine dauerhafte Kontrolle für Patienten, die Schwierigkeiten mit der Therapietreue haben. 30, 38, 39, 42 In einigen klinischen Bereichen besteht jedoch weiterer Forschungsbedarf: die Bestätigung der langfristigen kardiovaskulären Ergebnisse von siRNA-basierten und Lp(a)-gerichteten Therapien in ereignisgesteuerten Studien (zum Beispiel ORION-4 und die laufenden Lp(a)-Outcome-Studien); die Bewertung des Nettonutzens, der Sicherheit, der Kosteneffizienz und der Akzeptanz einer frühzeitigen Therapieeinleitung bei Kohorten mit geringerem Risiko und bei Kindern; sowie die weltweite Standardisierung der direkten ApoB- und Lp(a)-Messung, damit diejenigen Patienten identifiziert werden können, die am meisten von einer frühzeitigen Intervention profitieren würden, bevor ihre Arterien den Ausschlag geben. 13, 46
11. Einschränkungen
Die Interpretation dieser Übersichtsarbeit und der daraus abgeleiteten Empfehlungen sollte unter Berücksichtigung mehrerer Einschränkungen erfolgen.
- Beweis-Hierarchie und Schlussfolgerung. Ein Großteil der Argumente für ein früheres Eingreifen über den gesamten Lebensverlauf stützt sich auf mechanistische Belege, mendelische Randomisierung, Beobachtungskohorten und Extrapolationen aus kurzfristigen randomisierten Studien und nicht auf randomisierte Studien, bei denen die Therapie bei jungen Erwachsenen mit geringem Risiko begonnen und diese über Jahrzehnte hinweg beobachtet werden. Die Mendelsche Randomisierung schätzt die Wirkung einer lebenslangen, genetisch approximierten Exposition, die numerisch nicht mit der Wirkung eines im mittleren Lebensalter begonnenen Medikaments gleichzusetzen ist; würden beide als gleichwertig behandelt, würde der erzielbare Nutzen überbewertet. 14, 17
- Verallgemeinerbarkeit und Schwellenwerte. Behandlungsschwellenwerte und das Nutzen-Risiko-Verhältnis sind bevölkerungs- und kontextabhängig. Das Modell der kumulativen Exposition und die zur Veranschaulichung dienenden “ApoB-Jahre”-Verläufe sind Heuristiken, die die Evidenz strukturieren; sie sind nicht auf individueller Ebene validiert. Risikorechner, und die konkreten Altersprognosen basieren auf Modellrechnungen und sind nicht direkt gemessen. 13
- Kosten, Zugang, Therapietreue und Chancengleichheit. Der praktische Nutzen einer frühzeitigen und längerfristigen Lipidsenkung hängt nicht nur von der biologischen Wirksamkeit ab, sondern auch von der Erschwinglichkeit, dem Zugang, der lebenslangen Therapietreue und den potenziellen Belastungen durch die Medikalisierung – Faktoren, die in den verschiedenen Bevölkerungsgruppen unterschiedlich ausgeprägt sind und in dieser Übersicht nicht quantifiziert werden. Die zunehmende Verfügbarkeit von Generika der Statine und von Ezetimib hat die Erschwinglichkeit deutlich verbessert, während PCSK9-Hemmer, Inclisiran und neue, auf Lp(a) ausgerichtete Therapien sind nach wie vor deutlich teurer und können durch den Versicherungsschutz oder die Ressourcen des Gesundheitssystems eingeschränkt sein; die Kosteneffizienz hängt daher stark vom kardiovaskulären Ausgangsrisiko ab, und die kostenbedingte Nichtbefolgung der Therapie bleibt ein messbares Hindernis für einen anhaltenden Nutzen. 56
- Unvollständige Daten zu den Behandlungsergebnissen bei neueren Wirkstoffen. Für mehrere der besprochenen Therapien – Inclisiran, Obicetrapib sowie die gegen Lp(a) gerichteten siRNA- und Antisense-Wirkstoffe – liegen fundierte Daten zur Lipidsenkung und zu Biomarkern vor, doch laufen derzeit noch bestätigende Studien mit harten Endpunkten; ihr kardiovaskulärer Nutzen sollte daher eher als zu erwarten denn als erwiesen angesehen werden. 42, 44, 46
- Besondere Bevölkerungsgruppen. Die Evidenz in Bezug auf Schwangerschaft, Stillzeit, sehr junge pädiatrische Kohorten und gebrechliche ältere Menschen ist nach wie vor vergleichsweise begrenzt, und Empfehlungen für diese Gruppen stützen sich stärker auf Expertenkonsens und individuelle fachärztliche Beurteilung als auf große randomisierte Studien. 19, 21
- Methodischer Rahmen. Da es sich bei diesem Artikel um eine narrative Übersichtsarbeit handelt, wurde weder ein formales Suchprotokoll noch eine Bewertung des Verzerrungspotenzials angewendet; die Auswahl und Gewichtung der Evidenz spiegeln zwangsläufig redaktionelle Ermessensentscheidungen wider. Leser sollten die Schlussfolgerungen entsprechend interpretieren und für individuelle klinische Entscheidungen die jeweiligen Leitlinien heranziehen. 53, 54
Referenzen
- Mensah GA, Fuster V, Murray CJL, Roth GA; Global Burden of Cardiovascular Diseases and Risks Collaborators. Global Burden of Cardiovascular Diseases and Risks, 1990-2022. J Am Coll Cardiol. 2023;82(25):2350-2473. doi:10.1016/j.jacc.2023.11.007
- World Health Organization, “Cardiovascular diseases (CVDs),” WHO Fact Sheet, updated Jul. 31, 2025. [Online]. Available: https://www.who.int/news-room/fact-sheets/detail/cardiovascular-diseases-(cvds) (accessed Jul. 12, 2026).
- Williams KJ, Tabas I. The response-to-retention hypothesis of early atherogenesis. Arterioscler Thromb Vasc Biol. 1995;15(5):551-561. doi:10.1161/01.atv.15.5.551
- Tabas I, Williams KJ, Borén J. Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications. Circulation. 2007;116(16):1832-1844. doi:10.1161/CIRCULATIONAHA.106.676890
- Kraehling JR, Chidlow JH, Rajagopal C, et al. Genome-wide RNAi screen reveals ALK1 mediates LDL uptake and transcytosis in endothelial cells. Nat Commun. 2016;7:13516. Published 2016 Nov 21. doi:10.1038/ncomms13516
- Huang L, Chambliss KL, Gao X, et al. SR-B1 drives endothelial cell LDL transcytosis via DOCK4 to promote atherosclerosis. Nature. 2019;569(7757):565-569. doi:10.1038/s41586-019-1140-4
- Tabas I, Li Y, Brocia RW, Xu SW, Swenson TL, Williams KJ. Lipoprotein lipase and sphingomyelinase synergistically enhance the association of atherogenic lipoproteins with smooth muscle cells and extracellular matrix. A possible mechanism for low density lipoprotein and lipoprotein(a) retention and macrophage foam cell formation. J Biol Chem. 1993;268(27):20419-20432.
- Sniderman AD, Thanassoulis G, Glavinovic T, et al. Apolipoprotein B Particles and Cardiovascular Disease: A Narrative Review. JAMA Cardiol. 2019;4(12):1287-1295. doi:10.1001/jamacardio.2019.3780
- Ference BA, Kastelein JJP, Ray KK, et al. Association of Triglyceride-Lowering LPL Variants and LDL-C-Lowering LDLR Variants With Risk of Coronary Heart Disease. JAMA. 2019;321(4):364-373. doi:10.1001/jama.2018.20045
- Richardson TG, Sanderson E, Palmer TM, et al. Evaluating the relationship between circulating lipoprotein lipids and apolipoproteins with risk of coronary heart disease: A multivariable Mendelian randomisation analysis. PLoS Med. 2020;17(3):e1003062. Published 2020 Mar 23. doi:10.1371/journal.pmed.1003062
- Zuber V, Gill D, Ala-Korpela M, et al. High-throughput multivariable Mendelian randomization analysis prioritizes apolipoprotein B as key lipid risk factor for coronary artery disease. Int J Epidemiol. 2021;50(3):893-901. doi:10.1093/ije/dyaa216
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2017;38(32):2459-2472. doi:10.1093/eurheartj/ehx144
- Ference BA, Braunwald E, Catapano AL. The LDL cumulative exposure hypothesis: evidence and practical applications. Nat Rev Cardiol. 2024;21(10):701-716. doi:10.1038/s41569-024-01039-5
- Ference BA, Yoo W, Alesh I, et al. Effect of long-term exposure to lower low-density lipoprotein cholesterol beginning early in life on the risk of coronary heart disease: a Mendelian randomization analysis. J Am Coll Cardiol. 2012;60(25):2631-2639. doi:10.1016/j.jacc.2012.09.017
- Cholesterol Treatment Trialists’ (CTT) Collaboration, Baigent C, Blackwell L, et al. Efficacy and safety of more intensive lowering of LDL cholesterol: a meta-analysis of data from 170,000 participants in 26 randomised trials. Lancet. 2010;376(9753):1670-1681. doi:10.1016/S0140-6736(10)61350-5
- Cholesterol Treatment Trialists’ (CTT) Collaborators, Mihaylova B, Emberson J, et al. The effects of lowering LDL cholesterol with statin therapy in people at low risk of vascular disease: meta-analysis of individual data from 27 randomised trials. Lancet. 2012;380(9841):581-590. doi:10.1016/S0140-6736(12)60367-5
- Daghlas I, Gill D. Low-density lipoprotein cholesterol and lifespan: A Mendelian randomization study. Br J Clin Pharmacol. 2021;87(10):3916-3924. doi:10.1111/bcp.14811
- Writing Committee Members, Blumenthal RS, Morris PB, et al. 2026 ACC/AHA/AACVPR/ABC/ACPM/ADA/AGS/APhA/ASPC/NLA/PCNA Guideline on the Management of Dyslipidemia: A Report of the American College of Cardiology/American Heart Association Joint Committee on Clinical Practice Guidelines. Circulation. 2026;153(17):e1154-e1276. doi:10.1161/CIR.0000000000001423
- Expert Panel on Integrated Guidelines for Cardiovascular Health and Risk Reduction in Children and Adolescents; National Heart, Lung, and Blood Institute. Expert panel on integrated guidelines for cardiovascular health and risk reduction in children and adolescents: summary report. Pediatrics. 2011;128 Suppl 5(Suppl 5):S213-S256. doi:10.1542/peds.2009-2107C
- Wiegman A, Gidding SS, Watts GF, et al. Familial hypercholesterolaemia in children and adolescents: gaining decades of life by optimizing detection and treatment. Eur Heart J. 2015;36(36):2425-2437. doi:10.1093/eurheartj/ehv157
- Cuchel M, Bruckert E, Ginsberg HN, et al. Homozygous familial hypercholesterolaemia: new insights and guidance for clinicians to improve detection and clinical management. A position paper from the Consensus Panel on Familial Hypercholesterolaemia of the European Atherosclerosis Society. Eur Heart J. 2014;35(32):2146-2157. doi:10.1093/eurheartj/ehu274
- Pletcher MJ, Bibbins-Domingo K, Liu K, et al. Nonoptimal lipids commonly present in young adults and coronary calcium later in life: the CARDIA (Coronary Artery Risk Development in Young Adults) study. Ann Intern Med. 2010;153(3):137-146. doi:10.7326/0003-4819-153-3-201008030-00004
- Zheutlin AR, Handoo F, Luebbe S, et al. Cumulative exposure to atherogenic lipoprotein particles in young adults and subsequent incident atherosclerotic cardiovascular disease. Eur Heart J. 2025;46(41):4302-4312. doi:10.1093/eurheartj/ehaf472
- Pearson GJ, Thanassoulis G, Anderson TJ, et al. 2021 Canadian Cardiovascular Society Guidelines for the Management of Dyslipidemia for the Prevention of Cardiovascular Disease in Adults. Can J Cardiol. 2021;37(8):1129-1150. doi:10.1016/j.cjca.2021.03.016
- Chiavaroli L, Nishi SK, Khan TA, et al. Portfolio Dietary Pattern and Cardiovascular Disease: A Systematic Review and Meta-analysis of Controlled Trials. Prog Cardiovasc Dis. 2018;61(1):43-53. doi:10.1016/j.pcad.2018.05.004
- Brown L, Rosner B, Willett WW, Sacks FM. Cholesterol-lowering effects of dietary fiber: a meta-analysis. Am J Clin Nutr. 1999;69(1):30-42. doi:10.1093/ajcn/69.1.30
- Ras RT, Geleijnse JM, Trautwein EA. LDL-cholesterol-lowering effect of plant sterols and stanols across different dose ranges: a meta-analysis of randomised controlled studies. Br J Nutr. 2014;112(2):214-219. doi:10.1017/S0007114514000750
- Sacks FM, Lichtenstein AH, Wu JHY, et al. Dietary Fats and Cardiovascular Disease: A Presidential Advisory From the American Heart Association. Circulation. 2017;136(3):e1-e23. doi:10.1161/CIR.0000000000000510
- Bull FC, Al-Ansari SS, Biddle S, et al. World Health Organization 2020 guidelines on physical activity and sedentary behaviour. Br J Sports Med. 2020;54(24):1451-1462. doi:10.1136/bjsports-2020-102955
- Schachter M. Chemical, pharmacokinetic and pharmacodynamic properties of statins: an update. Fundam Clin Pharmacol. 2005;19(1):117-125. doi:10.1111/j.1472-8206.2004.00299.x
- Thompson PD, Panza G, Zaleski A, Taylor B. Statin-Associated Side Effects. J Am Coll Cardiol. 2016;67(20):2395-2410. doi:10.1016/j.jacc.2016.02.071
- Howard JP, Wood FA, Finegold JA, et al. Side Effect Patterns in a Crossover Trial of Statin, Placebo, and No Treatment. J Am Coll Cardiol. 2021;78(12):1210-1222. doi:10.1016/j.jacc.2021.07.022
- Wood FA, Howard JP, Finegold JA, et al. N-of-1 Trial of a Statin, Placebo, or No Treatment to Assess Side Effects. N Engl J Med. 2020;383(22):2182-2184. doi:10.1056/NEJMc2031173
- Graham DJ, Staffa JA, Shatin D, et al. Incidence of hospitalized rhabdomyolysis in patients treated with lipid-lowering drugs. JAMA. 2004;292(21):2585-2590. doi:10.1001/jama.292.21.2585
- Khoo T, Tan E, Limaye V, et al. The incidence of anti-HMGCR immune-mediated necrotizing myopathy: an Australian and UK retrospective multi-site cohort study. Rheumatology (Oxford). 2025;64(9):4995-5003. doi:10.1093/rheumatology/keaf238
- Parker BA, Capizzi JA, Grimaldi AS, et al. Effect of statins on skeletal muscle function. Circulation. 2013;127(1):96-103. doi:10.1161/CIRCULATIONAHA.112.136101
- Sattar N, Preiss D, Murray HM, et al. Statins and risk of incident diabetes: a collaborative meta-analysis of randomised statin trials. Lancet. 2010;375(9716):735-742. doi:10.1016/S0140-6736(09)61965-6
- Cannon CP, Blazing MA, Giugliano RP, et al. Ezetimibe Added to Statin Therapy after Acute Coronary Syndromes. N Engl J Med. 2015;372(25):2387-2397. doi:10.1056/NEJMoa1410489
- Nissen SE, Lincoff AM, Brennan D, et al. Bempedoic Acid and Cardiovascular Outcomes in Statin-Intolerant Patients. N Engl J Med. 2023;388(15):1353-1364. doi:10.1056/NEJMoa2215024
- Sabatine MS, Giugliano RP, Keech AC, et al. Evolocumab and Clinical Outcomes in Patients with Cardiovascular Disease. N Engl J Med. 2017;376(18):1713-1722. doi:10.1056/NEJMoa1615664
- Schwartz GG, Steg PG, Szarek M, et al. Alirocumab and Cardiovascular Outcomes after Acute Coronary Syndrome. N Engl J Med. 2018;379(22):2097-2107. doi:10.1056/NEJMoa1801174
- Ray KK, Wright RS, Kallend D, et al. Two Phase 3 Trials of Inclisiran in Patients with Elevated LDL Cholesterol. N Engl J Med. 2020;382(16):1507-1519. doi:10.1056/NEJMoa1912387
- Raal FJ, Kallend D, Ray KK, et al. Inclisiran for the Treatment of Heterozygous Familial Hypercholesterolemia. N Engl J Med. 2020;382(16):1520-1530. doi:10.1056/NEJMoa1913805
- Nicholls SJ, Nelson AJ, Ditmarsch M, et al. Safety and Efficacy of Obicetrapib in Patients at High Cardiovascular Risk. N Engl J Med. 2025;393(1):51-61. doi:10.1056/NEJMoa2415820
- Nicholls SJ, Nelson AJ, Ditmarsch M, et al. Obicetrapib in patients with heterozygous familial hypercholesterolemia: the BROOKLYN randomized clinical trial. Nat Med. 2026;32(3):1052-1060. doi:10.1038/s41591-025-04179-4
- Tsimikas S, Karwatowska-Prokopczuk E, Gouni-Berthold I, et al. Lipoprotein(a) Reduction in Persons with Cardiovascular Disease. N Engl J Med. 2020;382(3):244-255. doi:10.1056/NEJMoa1905239
- O’Donoghue ML, Rosenson RS, Gencer B, et al. Small Interfering RNA to Reduce Lipoprotein(a) in Cardiovascular Disease. N Engl J Med. 2022;387(20):1855-1864. doi:10.1056/NEJMoa2211023
- Nissen SE, Ni W, Shen X, et al. Lepodisiran – A Long-Duration Small Interfering RNA Targeting Lipoprotein(a). N Engl J Med. 2025;392(17):1673-1683. doi:10.1056/NEJMoa2415818
- Raal FJ, Rosenson RS, Reeskamp LF, et al. Evinacumab for Homozygous Familial Hypercholesterolemia. N Engl J Med. 2020;383(8):711-720. doi:10.1056/NEJMoa2004215
- Cuchel M, Meagher EA, du Toit Theron H, et al. Efficacy and safety of a microsomal triglyceride transfer protein inhibitor in patients with homozygous familial hypercholesterolaemia: a single-arm, open-label, phase 3 study. Lancet. 2013;381(9860):40-46. doi:10.1016/S0140-6736(12)61731-0
- Mach F, Baigent C, Catapano AL, et al. 2019 ESC/EAS Guidelines for the management of dyslipidaemias: lipid modification to reduce cardiovascular risk. Eur Heart J. 2020;41(1):111-188. doi:10.1093/eurheartj/ehz455
- Ridker PM, Bhatt DL, Pradhan AD, et al. Inflammation and cholesterol as predictors of cardiovascular events among patients receiving statin therapy: a collaborative analysis of three randomised trials. Lancet. 2023;401(10384):1293-1301. doi:10.1016/S0140-6736(23)00215-5
- Page MJ, McKenzie JE, Bossuyt PM, et al. The PRISMA 2020 statement: an updated guideline for reporting systematic reviews. BMJ. 2021;372:n71. Published 2021 Mar 29. doi:10.1136/bmj.n71
- Shea BJ, Reeves BC, Wells G, et al. AMSTAR 2: a critical appraisal tool for systematic reviews that include randomised or non-randomised studies of healthcare interventions, or both. BMJ. 2017;358:j4008. Published 2017 Sep 21. doi:10.1136/bmj.j4008
- Borén J, Chapman MJ, Krauss RM, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease: pathophysiological, genetic, and therapeutic insights: a consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2020;41(24):2313-2330. doi:10.1093/eurheartj/ehz962
- Khera R, Valero-Elizondo J, Das SR, et al. Cost-Related Medication Nonadherence in Adults With Atherosclerotic Cardiovascular Disease in the United States, 2013 to 2017. Circulation. 2019;140(25):2067-2075. doi:10.1161/CIRCULATIONAHA.119.041974
- SEARCH Collaborative Group, Link E, Parish S, et al. SLCO1B1 variants and statin-induced myopathy–a genomewide study. N Engl J Med. 2008;359(8):789-799. doi:10.1056/NEJMoa0801936
- Cooper-DeHoff RM, Niemi M, Ramsey LB, et al. The Clinical Pharmacogenetics Implementation Consortium Guideline for SLCO1B1, ABCG2, and CYP2C9 genotypes and Statin-Associated Musculoskeletal Symptoms. Clin Pharmacol Ther. 2022;111(5):1007-1021. doi:10.1002/cpt.2557
- Ridker PM, Everett BM, Thuren T, et al. Antiinflammatory Therapy with Canakinumab for Atherosclerotic Disease. N Engl J Med. 2017;377(12):1119-1131. doi:10.1056/NEJMoa1707914
- Tardif JC, Kouz S, Waters DD, et al. Efficacy and Safety of Low-Dose Colchicine after Myocardial Infarction. N Engl J Med. 2019;381(26):2497-2505. doi:10.1056/NEJMoa1912388
- Nidorf SM, Fiolet ATL, Mosterd A, et al. Colchicine in Patients with Chronic Coronary Disease. N Engl J Med. 2020;383(19):1838-1847. doi:10.1056/NEJMoa2021372
- Nordmann AJ, Suter-Zimmermann K, Bucher HC, et al. Meta-analysis comparing Mediterranean to low-fat diets for modification of cardiovascular risk factors. Am J Med. 2011;124(9):841-51.e2. doi:10.1016/j.amjmed.2011.04.024
- Koch CA, Kjeldsen EW, Frikke-Schmidt R. Vegetarian or vegan diets and blood lipids: a meta-analysis of randomized trials. Eur Heart J. 2023;44(28):2609-2622. doi:10.1093/eurheartj/ehad211

