La plaque que personne n'a soignée
Imaginez un patient quelques jours après une crise cardiaque. Le bloqué artère a été ouvert, un stent le maintient en place, et la douleur thoracique a disparu. Il est naturel de penser que le problème est résolu. Ce n’est pas le cas. Le stent a traité un seul point dans une seule artère. D’autres lésions sont disséminées dans le reste de l’arbre coronaire : plaques, la plupart étant trop petits pour paraître inquiétants sur un angiographie, et c'est de là que proviendront bon nombre des prochaines crises cardiaques.
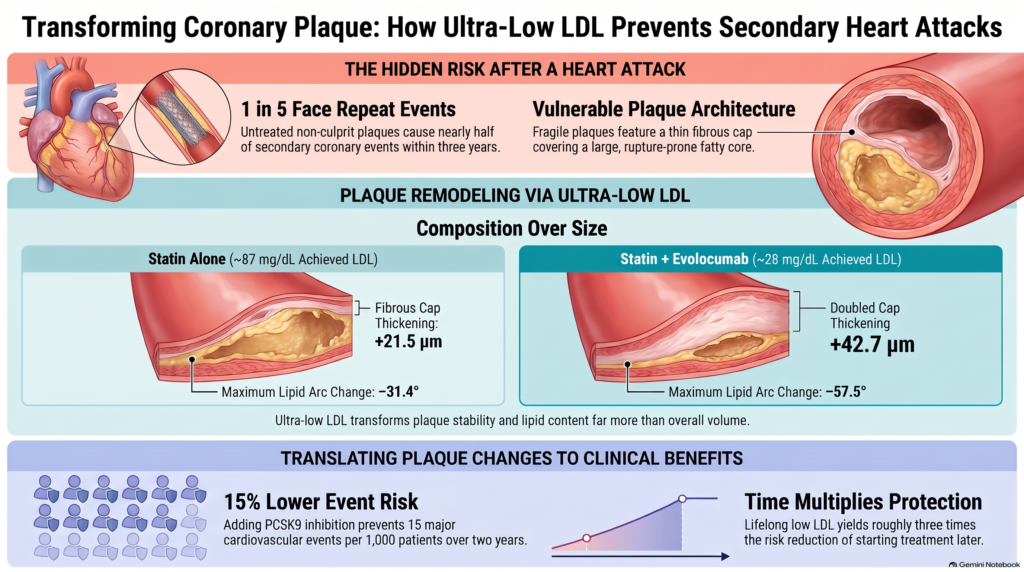
Ce n'est pas une hypothèse. Le Étude PROSPECT a suivi 697 patients pendant trois ans après une syndrome coronarien aigu. Sur trois ans, le taux cumulé de l'indicateur composite de l'étude, qui regroupe événements cardiovasculaires indésirables majeurs était de 20,41 TP9T, soit environ un cas sur cinq ; ce chiffre regroupait les décès d'origine cardiaque, arrêt cardiaque, crise cardiaque ou réhospitalisation pour une situation instable ou évolutive angine, et pas seulement des crises cardiaques. Des événements attribués aux lésions d’origine sont survenus chez 12,9% des patients, et ceux liés à des plaques non traitées auparavant chez 11,6% ; certains patients présentaient les deux cas de figure, ce qui explique que la somme des deux ne corresponde pas au total, et tous les événements n’étaient pas dus à une plaque non traitée auparavant. La plupart des plaques non traitées qui ont ensuite posé problème ne présentaient qu’un rétrécissement léger sur l’angiographie initiale [8].
Ainsi, la véritable question qui se pose après un infarctus n’est pas seulement “ Le stent fonctionne-t-il ? ”, mais “ Peut-on agir sur les autres facteurs de la maladie avant qu’ils ne provoquent un nouvel événement ? ”. Cet article explore cette question à la lumière des données scientifiques : que se passe-t-il à l’intérieur de la plaque lorsque cholestérol LDL est maintenu à un niveau très bas ; cela se traduit-il par une diminution du nombre de crises cardiaques ? À partir de quel niveau peut-on considérer que c'est suffisamment bas ? Et pourquoi le risque n'atteint-il jamais zéro ?.
La réponse en bref. Dans des études d'imagerie randomisées menées après des événements coronariens aigus, une réduction intensive du taux de LDL-C a entraîné des améliorations substantielles de certains marqueurs de la vulnérabilité des plaques, notamment l'épaisseur de la couche superficielle et la teneur en lipides, avec des réductions moyennes relativement modestes de volume de la plaque dentaire. Des essais cliniques randomisés distincts portant sur les résultats montrent une diminution des événements cardiovasculaires grâce à la réduction du taux de LDL-C, mais ne démontrent pas que les modifications observées au niveau des plaques, mises en évidence par imagerie, soient à l'origine de ce bénéfice. La maladie coronarienne ne disparaît pas.
Voir la figure 1 de la première partie.
Les données en bref
| Question | Ce que montrent les preuves | En quoi sommes-nous sûrs ? |
| Un taux de LDL-C très bas modifie-t-il la plaque ? | Oui. Les couches externes s'épaississent, les signaux lipidiques diminuent et le volume de la plaque baisse légèrement. | Efficacité démontrée dans le cadre d'essais cliniques randomisés portant sur des paramètres d'imagerie spécifiques ; ne constitue pas un substitut validé des événements cliniques |
| La réduction du taux de LDL-C permet-elle de prévenir les crises cardiaques et cajoleries? | Oui. De vastes études cliniques montrent une diminution du nombre de crises cardiaques, AVC ischémiques, et les procédures. | Efficacité démontrée dans le cadre de vastes essais randomisés |
| Cela permet-il de réduire le nombre de décès ? | Oui pour statines dans les essais groupés ; pour les traitements d'appoint, uniquement dans les analyses nominales ou en ouvert. | Efficacité prouvée pour les statines ; efficacité suggérée pour les traitements d'appoint |
| Est-ce qu'un taux inférieur à 20, voire à 10 mg/dL, est encore meilleur ? | Des niveaux plus faibles étaient associés à un risque moindre, ce qui concorde avec l'hypothèse d'un effet bénéfique, mais sous réserve de facteur de confusion et d'imprécision ; aucun signal de sécurité majeur et cohérent n'a été détecté dans les populations et les suivis étudiés. | Ce qui semble indiquer (sans qu'il y ait eu de répartition aléatoire selon ces niveaux) |
| Le temps a-t-il de l'importance ? | Oui. Les bienfaits s'amplifient au fil des années, et les personnes dont le taux de LDL-C reste bas tout au long de leur vie présentent un risque nettement moindre de maladie coronarienne. | Fortement soutenu |
| Le risque peut-il être nul ? | Non. Des événements surviennent même lorsque le taux de LDL-C est extrêmement bas. | Cohérence entre toutes les données |
| Les modifications de la plaque sont-elles à l'origine de la baisse du nombre d'événements ? | C'est plausible, mais cela n'a pas été prouvé. | Inférence |
Au cœur d'une crise cardiaque
Pour comprendre ce que Huygens Cela dit, il est utile de savoir à quoi ressemble une plaque dentaire dangereuse.
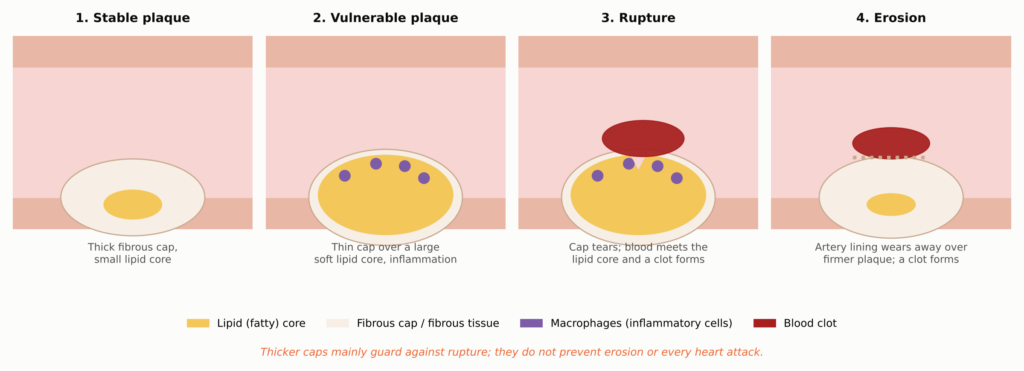
Voir la figure 2 de la première partie.
Une plaque est une accumulation à l'intérieur de la paroi artérielle, et non un dépôt collé à la paroi d'un tuyau. Elle se compose de plusieurs éléments :
- Riches en lipides ou cœur nécrotique: un vivier de cholestérol, cristaux de cholestérol, ainsi que des débris de cellules mortes. Ce tissu est mou, peu résistant mécaniquement et favorise fortement la formation de caillots si du sang y parvient.
- Capuchon fibreux: une couche de collagène, constituée de cellules musculaires lisses, qui isole le myocarde de la circulation sanguine. Dans les études d'autopsie portant sur des cas de mort subite d'origine coronarienne, les capsules rompues présentaient généralement une épaisseur inférieure à environ 65 micromètres (μm), soit à peu près la largeur d'un cheveu humain fin [25].
- Macrophages: les cellules immunitaires qui absorbent le cholestérol et deviennent “cellules spumeuses.”. Elles libèrent des enzymes capables de digérer le collagène présent dans la calotte.
- Calcium : dépôts minéraux. De petites dépôts de calcium dispersés dans une plaque active peuvent concentrer les contraintes, tandis que de larges couches denses indiquent souvent une lésion plus ancienne et plus fibreuse. Une calcification étendue reste un marqueur de charge athéromateuse et le risque.
La plupart des crises cardiaques surviennent lorsqu'une fine couche se déchire (rupture) et que le sang entre en contact avec le noyau propice à la formation de caillots. Une proportion plus faible commence par érosion, dans lequel la paroi interne de l'artère s'use pour laisser place à une plaque plus ferme et moins graisseuse [26]. Cette différence aura son importance par la suite, car l'épaississement d'une calotte sert principalement à la protéger contre la rupture.
Comment le cholestérol s'accumule dans la paroi artérielle
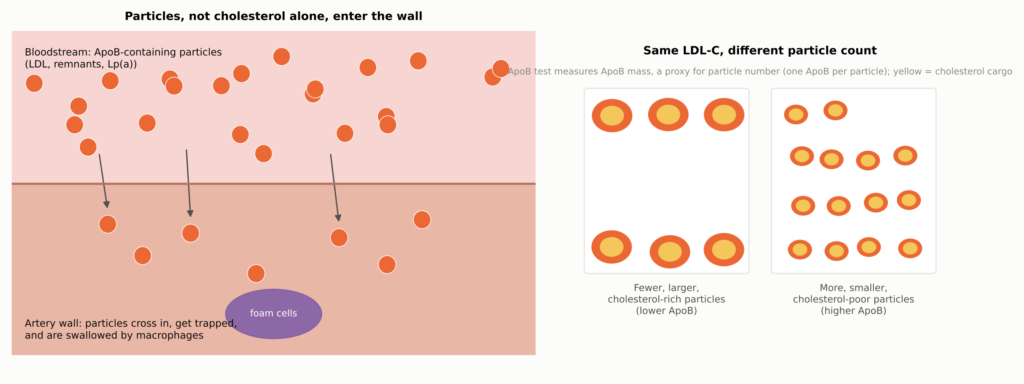
LDL Le cholestérol ne pénètre pas dans la paroi artérielle sous forme de graisse libre. Il circule à l'intérieur de particules, et ce sont ces particules qui traversent la paroi artérielle, s'y retrouvent piégées et sont phagocytées par les macrophages. Chacune de ces particules, qu'il s'agisse d'un LDL, d'un résidu riche en triglycérides ou d'une Lp(a), transporte une molécule de protéine appelé apolipoprotéine BApoB): ApoB-100 sur les particules produites par le foie, et plus courte ApoB-48 sur chylomicron résidus provenant de l'intestin.
Voir la figure 3 de la première partie.
En termes simples : l'ApoB correspond au nombre de véhicules circulant ; le LDL-C, à la cargaison de cholestérol. Le paramètre de laboratoire standard, le LDL-C, mesure la quantité de cholestérol transportée par les particules de LDL. Le dosage de l'ApoB mesure la concentration massique d'ApoB, qui sert d'indicateur du nombre de particules, car chaque principale particule athérogène contient une molécule d'ApoB-100 ; il ne compte pas littéralement les particules. En général, les deux se déplacent ensemble. Lorsqu'ils ne sont pas en phase, comme cela peut arriver en cas de forte triglycérides, diabète, obésité, ou petites particules de LDL, l'ApoB pourrait mieux refléter le nombre de particules susceptibles de pénétrer dans la paroi artérielle.
Pour les lecteurs qui utilisent les unités internationales, voici les conversions approximatives correspondant aux taux de LDL-C évoqués dans cet article (chiffres arrondis ; par exemple, 40 mg/dL correspondent à environ 1,03 mmol/L, les valeurs arrondies ne correspondent donc pas exactement aux seuils) :
| LDL-C (mg/dl) | 70 | 55 | 40 | 30 | 20 | 10 |
| LDL-C (mmol/L) | 1.8 | 1.4 | 1.0 | 0.78 | 0.52 | 0.26 |
Coup d’œil à l’intérieur d’une artère vivante
Pendant la majeure partie de l'histoire de la cardiologie, personne ne pouvait observer de capuchon fibreux chez un sujet vivant. Les angiographies ne montrent que la silhouette du canal ouvert. Cela a changé grâce aux cathéters qui permettent de visualiser l'artère de l'intérieur.
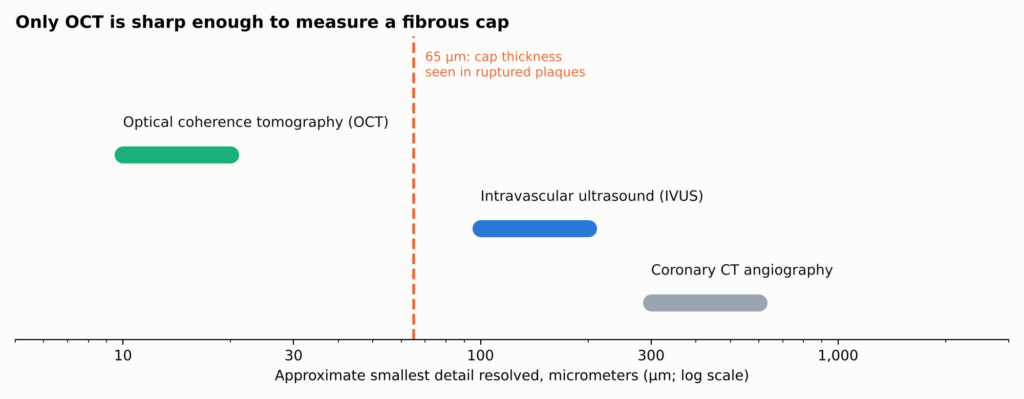
Figure 10. Résolution approximative de imagerie coronaire méthodes (plages typiques ; varient selon le système). Seule l’OCT permet de distinguer des détails plus fins qu’une calotte fibreuse vulnérable ; ainsi, les résultats relatifs à l’épaisseur de la calotte proviennent de l’OCT, tandis que le volume de la plaque est déterminé par l’IVUS, qui permet de visualiser à travers toute l’épaisseur de la paroi. La spectroscopie dans le proche infrarouge (NIRS, non représentée) détecte la signature chimique des lipides plutôt que leur structure. Aucune de ces techniques n’est un microscope : les étiquettes tissulaires sont des déductions.
| Outil d'imagerie | Ses points forts | Ce qu'il ne sait pas bien faire |
| OCT (lumière) | Mesure l'épaisseur du bouchon, arc lipidique, signaux de type macrophage, calcium, caillot | Impossible de déterminer le volume total de la plaque derrière la couche lipidique |
| IVUS (échographie) | Permet de mesurer le volume de la plaque et d'évaluer le remodelage de l'artère | Trop grossier pour mesurer un bouchon |
| NIRS (spectroscopie) | Détecte la signature chimique des lipides | Ne permet pas de mesurer seul les bouchons ou le volume |
| TDM coronarienne | Permet de visualiser la plaque sur l'ensemble du cœur sans recourir à un cathéter | Je ne distingue pas les majuscules ni les détails fins |
Aucun de ces appareils n'est un microscope. Les marqueurs tissulaires qu'ils fournissent sont des déductions tirées du comportement de la lumière ou du son. Une augmentation de l'épaisseur de la capillaire observée par OCT, une diminution des lipides observée par NIRS et une diminution du volume de la plaque observée par IVUS constituent des résultats complémentaires, et non interchangeables.
L'expérience HUYGENS
HUYGENS (Évaluation haute résolution des plaques coronariennes dans une étude mondiale Évolocumab Cette étude randomisée a été conçue pour répondre à une question : si le taux de cholestérol LDL est ramené à un niveau très bas immédiatement après un infarctus, les plaques d'aspect dangereux présentes ailleurs dans le cœur évoluent-elles ? Il s'agissait d'un essai d'imagerie de phase III, multicentrique, randomisé, en double aveugle et contrôlé par placebo [9, 1]. Amgen, le fabricant de l'évolocumab, a financé cette étude, et plusieurs chercheurs ont déclaré avoir des liens financiers avec cette société [9].
Qui y a participé ?
Les chercheurs ont délibérément sélectionné des personnes dont les plaques résiduelles semblaient déjà fragiles. Les patients avaient subi un infarctus du myocarde sans élévation du segment ST (NSTEMI) traité par angiographie et une intervention sur l’artère responsable. Ils devaient présenter un taux de LDL-C supérieur à un seuil qui dépendait de leur traitement par statines (au moins 130 mg/dL en l'absence de statines, 80 mg/dL sous statines à faible ou moyenne intensité, ou 60 mg/dL sous statine à haute intensité), ainsi qu’un segment artériel distinct, non traité, d’au moins 40 mm de long présentant plaque riche en lipides sur l'OCT : une couche d'une épaisseur maximale de 120 μm et un arc lipidique supérieur à 90 degrés [9].
Tous les participants prenaient une statine à la dose maximale tolérée. La moitié d'entre eux ont également été randomisés pour évolocumab 420 mg, un produit injecté Inhibiteur de PCSK9, et la moitié à un placebo injection mensuelle jusqu'à la 48e semaine, suivie d'une nouvelle OCT et d'une nouvelle IVUS vers la 50e à la 52e semaine [9]. HUYGENS a inclus 161 patients randomisés et traités (80 sous évolocumab, 81 sous placebo). Parmi les patients traités, 135 présentaient des images évaluables lors du suivi, et un sous-groupe plus restreint disposait de paires de mesures IVUS, Les résultats du registre présentent les critères d’évaluation OCT pour l’ensemble complet d’analyse comprenant les 161 patients traités, parmi lesquels 119 disposaient de mesures OCT appariées pour le critère d’évaluation principal ; l’analyse n’a donc pas directement réévalué les 161 patients ; les résultats IVUS proviennent d’un sous-groupe plus restreint [1]. L'âge moyen des participants était de 60,5 ans, et 28,61 TP9T d'entre eux étaient des femmes.
À quel niveau le LDL est-il descendu ?
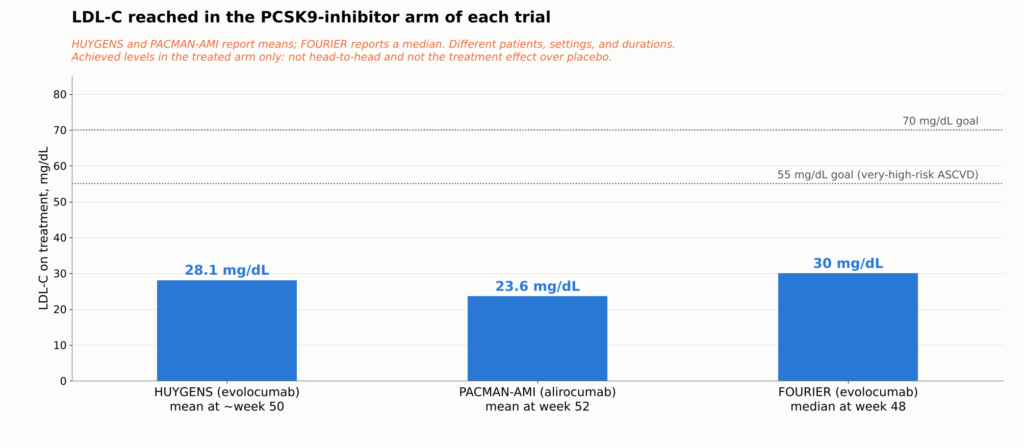
Le taux moyen de LDL-C à l'inclusion était de 141,3 mg/dL. Lors du suivi, on a constaté que 28,1 mg/dL avec l'évolocumab contre 87,2 mg/dL avec le placebo [1]. Le groupe placebo n'était pas dépourvu de traitement : de nombreux patients ne prenaient pas de statine ou en prenaient à faible dose au début de l'étude ; leur baisse, d'environ 141 à 87 mg/dL, reflète donc en grande partie la mise en place ou l'augmentation de la posologie d'une statine. Chaque comparaison HUYGENS est statine seule ou statine associée à l'évolocumab.
Qu'est-il arrivé à la plaque ?
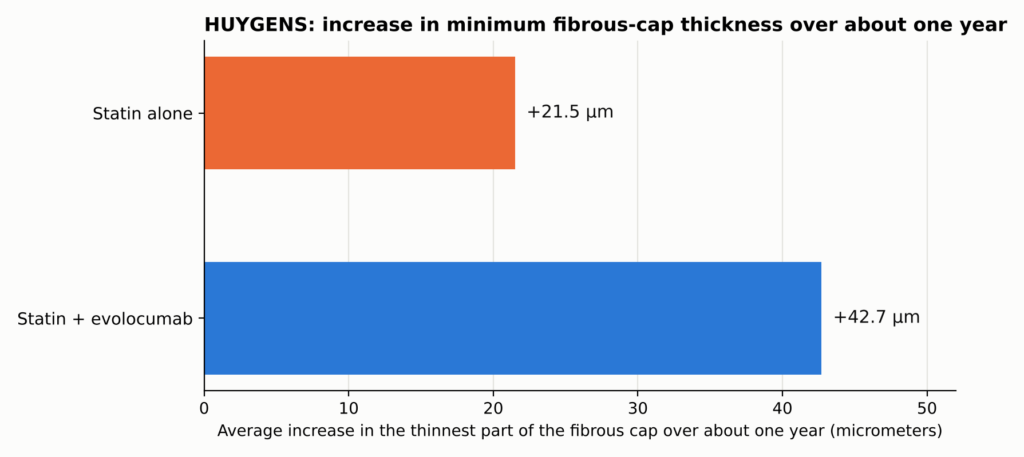
Voir la figure 4 de la première partie.
L'épaisseur de la couche protectrice a augmenté en moyenne de +42,7 μm avec l'évolocumab contre +21,5 μm avec le placebo, moyennes des moindres carrés d'après l'analyse de covariance de l'essai portant sur l'ensemble des 161 patients traités (l'ensemble d'analyse complet, conformément aux résultats du registre de l'essai) ; une différence de 21,2 μm (IC 95 % : 4,7–37,7 ; P = 0,015) [1]. L'arc lipidique s'est davantage rétréci (−57,5 contre −31,4 degrés), et le signal des macrophages a davantage diminué. Le volume de la plaque, mesuré par IVUS dans un sous-groupe exploratoire, n'a que peu évolué : volume d'athérome en pourcentage variation de −2,29 contre −0,61 point de pourcentage, soit une différence arithmétique de −1,68 point (il ne s'agit pas d'une comparaison corrigée, et ces chiffres ne sont pas directement comparables avec PACMAN-AMI’s (estimation basée sur un modèle).
En termes simples. L'augmentation moyenne de l'épaisseur de la couche a été environ deux fois plus importante avec l'évolocumab. Cette comparaison porte sur l'ampleur des augmentations, et non sur les couches elles-mêmes, et cela ne signifie pas que le risque de crise cardiaque a été divisé par deux. Le grand changement concernait le matériau de la plaque, et non sa taille. Ces résultats portent sur les segments non responsables sélectionnés qui ont fait l'objet d'un examen d'imagerie, et non sur l'ensemble des plaques présentes dans l'arbre coronaire.
Une analyse secondaire réalisée par les investigateurs de l'essai a également révélé qu'un nombre plus faible de patients traités par l'évolocumab présentaient des capsules très fines (inférieures à 65 μm) après le traitement [27]. Le tableau complet des résultats de HUYGENS figure dans l'annexe technique.
Deux analyses ultérieures de l'étude HUYGENS ont cherché à identifier les patients présentant des réponses différentes. Chez les patients présentant un taux élevé de Lp(a), la différence d'épaississement de la capillaire entre l'évolocumab et le placebo était plus marquée [28], et les patients dont les taux d'ApoB avaient baissé présentaient des résultats plus favorables au niveau des plaques que ceux chez qui ce n'était pas le cas [29]. Il s'agit dans les deux cas de petites analyses de sous-groupes a posteriori : elles n'ont pas fait l'objet d'une randomisation à ces niveaux, elles doivent être reproduites et elles n'établissent pas de cible thérapeutique ni de mécanisme d'action indépendants. Les détails figurent dans l'annexe technique.
Ce que HUYGENS ne peut pas nous dire
HUYGENS apporte des données issues d'une étude randomisée montrant que l'ajout de l'évolocumab à un traitement par statines après un NSTEMI améliore plusieurs paramètres dérivés de l'OCT associés à la vulnérabilité de la plaque dans certaines artères coronaires non responsables de l'infarctus. lésions. Cela ne permet pas de conclure que ces modifications observées à l'imagerie aient directement empêché la survenue d'événements cardiovasculaires ultérieurs.
Huygens n'a pas été conçu pour réduire le nombre de crises cardiaques, d'accidents vasculaires cérébraux ou de décès. Il faudrait pour cela des dizaines de milliers de patients, et non pas 161. L'étude n'a réalisé des examens d'imagerie qu'au début et au bout d'un an ; elle ne permet donc pas de déterminer à quelle vitesse les couches externes évoluent. Elle a porté sur des personnes sélectionnées parce que leurs plaques semblaient déjà fragiles. Et elle ne permet pas de démontrer que des couches externes plus épaisses ont entraîné une diminution ultérieure des événements. Pour cela, d'autres types d'essais cliniques sont nécessaires.
Ce n'est pas un cas isolé : d'autres essais ont abouti aux mêmes résultats
Une seule étude portant sur 161 patients serait facile à écarter. L'étude HUYGENS est convaincante car d'autres essais, utilisant des médicaments et des techniques d'imagerie différents, ont mis en évidence la même tendance.
PACMAN-AMI aléatoire 300 patients victimes d'une crise cardiaque à alirocumab, un autre PCSK9 anticorps ou placebo, tous deux en plus de rosuvastatine, à partir de dans les 24 heures suivant une ICP d'urgence pour l'infarctus du myocarde, et a évalué les plaques non responsables de l'infarctus à l'aide de méthodes d'imagerie complémentaires. Parmi les 300 participants randomisés, des données IVUS appariées étaient disponibles pour 265 d’entre eux ; l’analyse lipidique par NIRS a porté sur 263 patients, et l’analyse de l’épaisseur de la couche de capillaires par OCT sur 221 patients (105 sous alirocumab, 116 sous placebo) qui présentaient une fibroathérome aux deux moments de mesure. Ces trois mesures provenaient toutes du même essai randomisé. Le taux de LDL-C a baissé pour atteindre 23,6 mg/dL contre 74,4 mg/dL. Trois techniques d'imagerie complémentaires, évaluées chez des patients communs à plusieurs groupes au sein d'un même essai, ont montré des évolutions favorables concordantes : pourcentage athérome le volume a diminué davantage (différence de −1,21 point de pourcentage), le signal lipidique mesuré par NIRS a diminué davantage (différence de −41,24) et l'épaisseur de la couche a augmenté davantage (+62,67 contre +33,19 μm ; différence de +29,65 μm) [7]. Ces différences correspondent aux estimations issues du modèle utilisé pour l'essai. Lorsque les données lumineuses, sonores et chimiques concordent au cours d'un même essai, le résultat est plus convaincant que n'importe quelle mesure prise isolément, même s'il ne s'agit toujours que d'un seul essai.
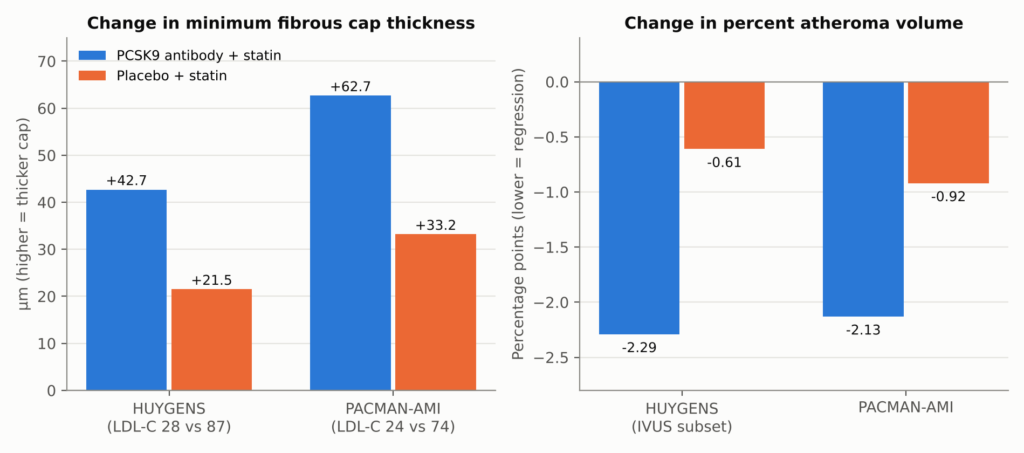
Figure 11. HUYGENS et PACMAN-AMI : évolution sur environ un an dans chaque groupe de traitement. Les deux essais ont ajouté un anticorps anti-PCSK9 (l’évolocumab dans HUYGENS, l’alirocumab dans PACMAN-AMI) au traitement par statines après infarctus du myocarde. Les barres représentent les variations moyennes au sein de chaque bras, telles qu’elles ont été rapportées ; les différences entre les groupes étaient de +21,2 μm (P = 0,015) et de +29,65 μm (11,75–47,55) pour l’épaisseur de la cape, et de −1,68 (arithmétique) et −1,21 (de −1,78 à −0,65) points de pourcentage pour le pourcentage de volume d’athérome. Pour l’étude PACMAN-AMI, la simple soustraction des moyennes des deux groupes donne 29,48 μm, ce qui diffère légèrement des 29,65 μm ajustés selon le modèle de l’étude, car le modèle à effets mixtes de l’étude tient compte des mesures répétées et des multiples artères imagées chez chaque patient ; le texte utilise la valeur ajustée. Les deux tableaux utilisent des unités différentes et ne doivent pas être comparés entre eux. Le pourcentage de volume d’athérome HUYGENS constituait un critère d’évaluation exploratoire dans un sous-groupe IVUS. Les populations d’analyse diffèrent selon la mesure : les résultats HUYGENS relatifs à la couche externe sont des estimations du modèle issues de l’ensemble d’analyse complet comprenant 161 patients traités (119 avec OCT appariée ; 135 présentant une imagerie de suivi évaluable) et son PAV provient d’un sous-ensemble IVUS plus restreint ; le PAV de PACMAN-AMI provient de 265 patients présentant une IVUS appariée et l’épaisseur de la calotte de 221 patients présentant un fibroathérome aux deux moments d’évaluation. Sources : [1, 7].
GLAGOV aléatoire 968 patients (846 patients présentant un suivi par IVUS exploitable) atteints d'une maladie coronarienne stable, traités par évlocumab ou par placebo pendant 76 semaines, l'examen IVUS principal ayant été réalisé à la 78e semaine. Le taux moyen de LDL-C était de 36,6 contre 93,0 mg/dL. Le pourcentage de variation du volume de l'athérome était de −0,95 point de pourcentage avec l'évolocumab contre +0,05 avec le placebo (différence entre les groupes de −1,0 point de pourcentage ; IC à 95 % : −1,8 à −0,64, reproduit mot pour mot à partir de l'essai publié), et 64% par rapport à 47% des patients ont présenté une régression mesurable [30]. Il s’agit ici des variations au sein de chaque bras ainsi que de la différence entre les groupes rapportée dans l’essai, et non de pourcentages de réduction de la masse de la plaque. Dans un sous-groupe exploratoire ayant atteint environ 24 mg/dL, le 81% a entraîné une régression. L’étude GLAGOV met également en évidence les limites du traitement : environ un tiers des patients traités n’ont pas présenté de régression, et une sous-étude d’analyse tissulaire n’a révélé aucune différence significative dans la composition des plaques [31].
Un traitement précoce par statines et ézétimibe Les essais ont confirmé cette tendance chez les patients présentant des taux de LDL-C plus élevés : un taux de LDL-C plus bas s'accompagnait d'une croissance moindre de la plaque ou d'une régression modérée [32, 33, 34, 35], ainsi que des couches plus épaisses à l'OCT [36]. L'étude YELLOW III a mis en évidence des évolutions favorables au niveau des mesures d'imagerie de la plaque dentaire chez chaque participant sur une période de 26 semaines ; comme il s'agissait d'une étude non contrôlée, elle ne permet pas de déterminer dans quelle mesure ces évolutions étaient dues à l'évolocumab [37]. Une étude monobranche de 2025 portant sur l'évolocumab et combinant tomodensitométrie et TEP a fait état d'une diminution de plaque non calcifiée et inférieur microcalcification activité, tandis que plaque calcifiée le volume a augmenté ; ses critères d'évaluation par imagerie mesurent des éléments différents et doivent être interprétés séparément [38]. Tous les essais n'ont pas donné de résultats positifs : ODYSSEY L'étude J-IVUS n'a révélé aucune différence significative concernant son critère d'évaluation de la plaque sur une période de 36 semaines [39].
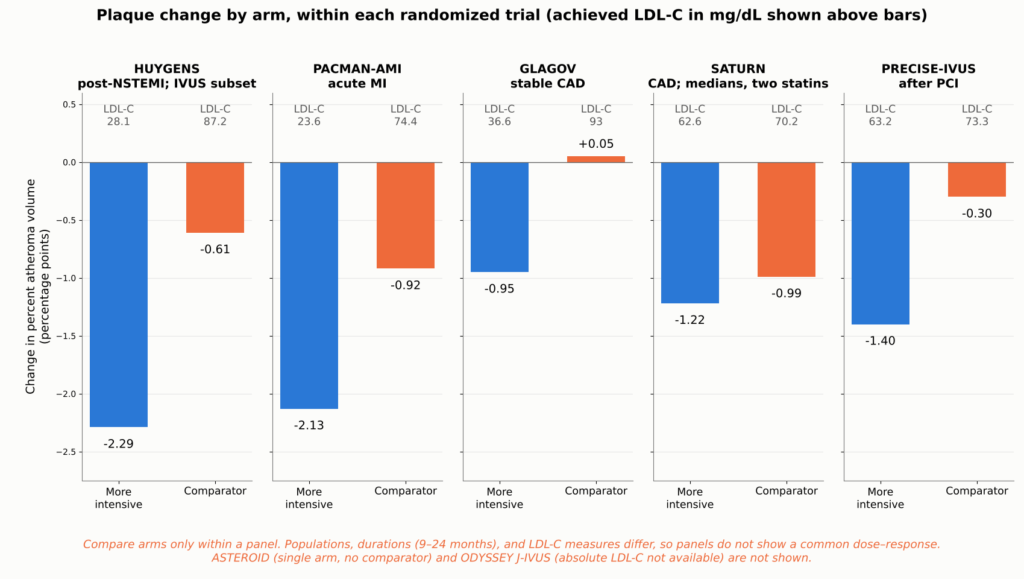
Figure 12. Évolution du pourcentage de volume d’athérome mesuré par IVUS dans chaque groupe de cinq essais d’imagerie randomisés, un panel par essai, en fonction du taux de LDL-C atteint dans chaque groupe. Comparer les groupes uniquement au sein d’un même panel : les populations, les durées (de 9 à 24 mois) et les mesures du LDL-C (GLAGOV est pondéré dans le temps) diffèrent ; les panels ne constituent donc pas une preuve d’une relation dose-réponse commune. Les valeurs HUYGENS proviennent d’un sous-ensemble exploratoire d’IVUS. SATURNE ont rapporté les variations médianes et le taux de LDL-C pondéré en fonction du temps, tandis que les autres essais ont rapporté des moyennes. ASTÉROÏDE a été omis car il ne comportait pas de groupe témoin, et ODYSSEY J-IVUS car les valeurs absolues de LDL-C atteintes n'étaient pas disponibles dans les sources examinées. Sources : [34, 35, 30, 1, 7].
Que signifie une diminution d'un point du volume de la plaque dentaire ? Le pourcentage de volume d'athérome (PAV) correspond à la part de la surface du vaisseau occupée par la plaque. Une variation de 40% à 39% correspond à une baisse d’un point de pourcentage. Cela ne signifie pas que 1% de la plaque totale a disparu, ni que le rétrécissement s’est résorbé dans la même proportion.
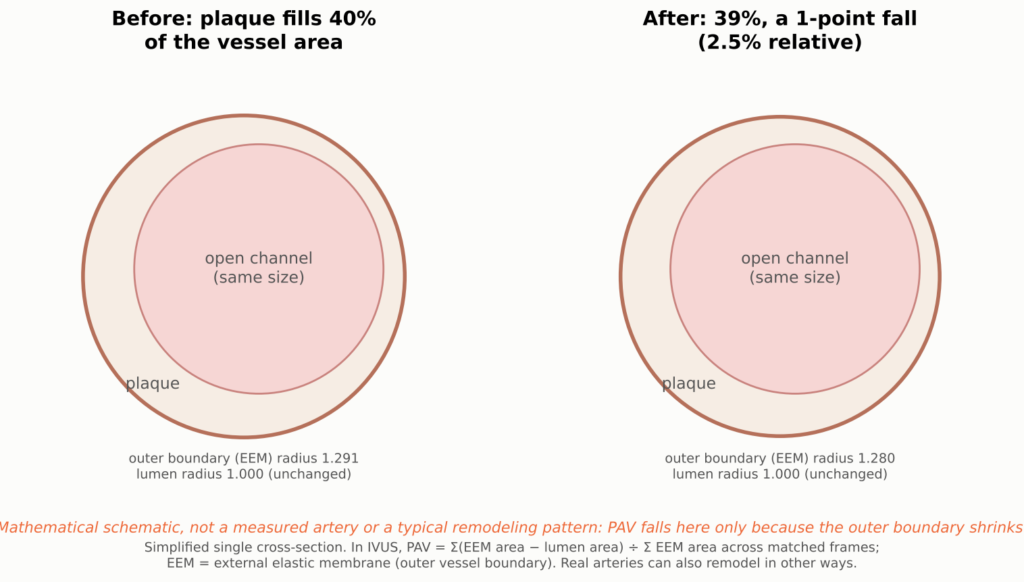
Figure 13. Illustration conceptuelle de l'ampleur d'une variation d'un point de pourcentage du volume d'athérome en pourcentage (PAV) ; le canal ouvert (lumens) est représentée à la même échelle dans les deux images, et le contour externe du vaisseau se rétrécit légèrement. Le PAV correspond à la proportion de la surface du vaisseau occupée par la plaque, calculée en moyenne sur un segment. Une baisse de 40% à 39% correspond à l’ampleur du changement observé dans les essais IVUS. Cela ne signifie pas que 1% de la plaque a disparu, ni que la lumière artérielle s’est élargie d’une valeur équivalente, car les artères subissent également un remodelage.
Un tableau comparatif de tous les essais d'imagerie figure dans l'annexe technique.
Différent, mais pas beaucoup plus petit
Si le volume de la plaque ne varie pratiquement pas, comment celle-ci pourrait-elle devenir moins susceptible de se rompre ? La mécanique apporte une réponse plausible. La rupture se produit lorsque la contrainte se concentre dans une fine couche recouvrant un noyau mou. Une teneur en lipides plus faible et une couche externe plus épaisse devraient réduire cette contrainte, même si la plaque a pratiquement la même taille. Cela offre une explication plausible au fait que les essais cliniques portant sur les résultats puissent montrer des réductions significatives des événements, tandis que les essais d’imagerie ne révèlent que de faibles variations de volume, bien qu’il s’agisse là d’une interprétation et non d’une cause démontrée.
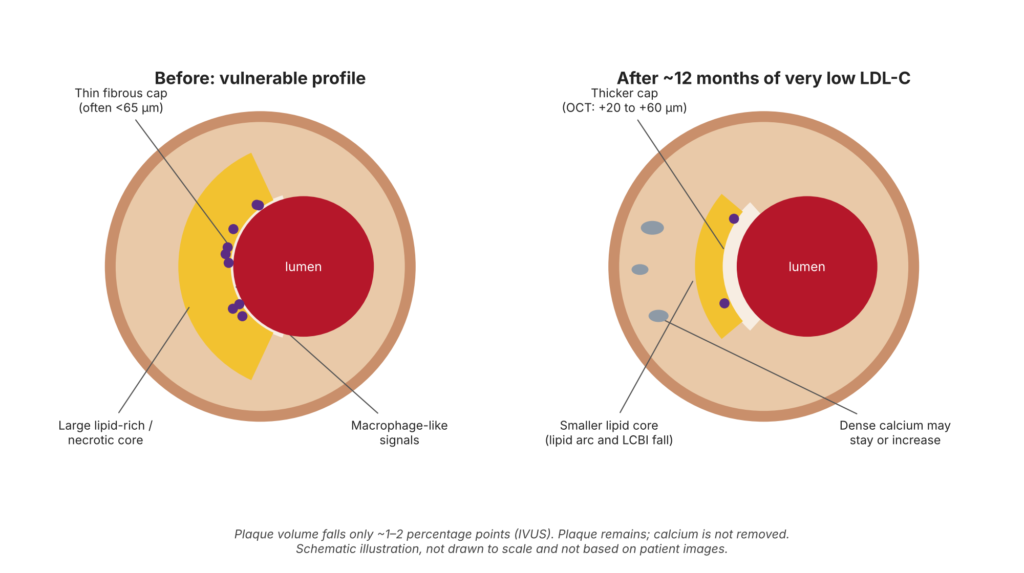
Figure 14. Schéma illustratif — ne correspond pas à un patient réel ni à une réponse garantie au traitement. Schéma conceptuel de stabilisation de plaque: non représenté à l'échelle et ne provient pas d'images de patients. Des essais randomisés d’imagerie montrent un épaississement de la cape, une diminution des lipides, une réduction des signaux de type macrophage et une légère diminution du volume de la plaque. Les variations calciques et l’anatomie de la lésion sont illustratives et ne correspondent pas à des transitions mesurées au sein d’une seule plaque. Les essais randomisés ne montrent pas d’élimination de la plaque, de suppression du calcium ni d’élargissement systématique de la lumière.
Le raisonnement qui relie un taux de LDL-C plus bas à une diminution du nombre de crises cardiaques comporte plusieurs maillons. Certains sont mesurés directement ; d'autres sont déduits.
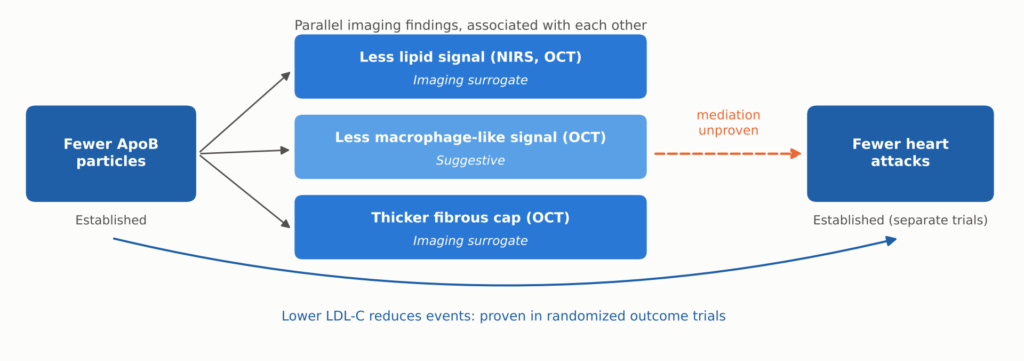
Figure 15. Quel est le lien entre la baisse du LDL-C, l'imagerie des plaques et les événements cliniques ? Il est établi qu'une diminution du nombre de particules d'ApoB s'accompagne d'une diminution du nombre d'événements, ce dernier point ayant été démontré dans le cadre de vastes essais cliniques portant sur les résultats. Les résultats relatifs aux lipides, aux cellules de type macrophages et aux capillaires constituent des marqueurs d'imagerie parallèles mesurés conjointement, et non une séquence dont l'efficacité a été prouvée. Il n'a pas encore été établi si ces modifications observées à l'imagerie jouent un rôle dans la réduction du nombre d'événements.
Les données d'imagerie issues d'études observationnelles corroborent l'idée selon laquelle ces caractéristiques jouent un rôle important. Dans l'étude CLIMA, les plaques non traitées présentant à la fois quatre caractéristiques OCT à haut risque étaient associées à un risque d'événements à un an plusieurs fois plus élevé [40]. Cependant, établir un lien entre une caractéristique et un risque ne revient pas à prouver que la modification de cette caractéristique réduit le risque.
Trois mises en garde permettent de relativiser les choses :
- Une coiffe plus épaisse n'est pas une garantie. La valeur seuil de 65 μm provient d'études menées dans le cadre d'autopsies [25]. Même les capuchons plus épais peuvent se rompre ; les mesures OCT de ces structures fines présentent des variations, et l'épaisseur du capuchon varie sur toute sa longueur.
- L'érosion, c'est autre chose. Les crises cardiaques dues à l'érosion sont davantage liées à une lésion de la paroi artérielle et inflammation plutôt que par l'éclaircissage des cimes [26]. L'épaississement de la cape vise principalement à prévenir la rupture, ce qui explique en partie pourquoi des événements surviennent encore à des taux de LDL-C très bas.
- Le taux de calcium pourrait augmenter, et non diminuer. Les statines à forte dose ont entraîné une augmentation des mesures de calcium par IVUS tout en réduisant le volume de la plaque [41], et chez les utilisateurs de statines de la cohorte PARADIGM CT, on a observé une croissance plus lente de la plaque non calcifiée, mais une croissance plus rapide de la plaque calcifiée [42]. Une hausse score calcique Le fait que le traitement ne donne pas de résultats ne signifie pas, en soi, que celui-ci a échoué, et les mesures successives du score calcique ne constituent pas une méthode validée pour évaluer l'efficacité du traitement. Les affirmations selon lesquelles la réduction du LDL “ dissout le calcium ” ne sont pas étayées.
La régression ne entraîne pas non plus nécessairement la réouverture de l'artère. Une diminution du pourcentage de volume d'athérome ne se traduit pas nécessairement par une augmentation comparable du diamètre de la lumière. Artères coronaires peut se transformer vers l'extérieur ou vers l'intérieur, et régression de la plaque peut survenir sans modification cliniquement significative de la sténose observée à l'angiographie. Les essais d'imagerie évoqués ici ne permettent pas d'établir la possibilité d'une résolution systématique d'une sténose coronarienne fixée.
D’une plaque dentaire plus saine à une diminution du nombre de crises cardiaques
Les essais d'imagerie montrent ce qu'il advient de la plaque. Les essais cliniques, qui recrutent des milliers de patients et recensent les cas réels d'infarctus, d'AVC et de décès, permettent de déterminer si cela a une importance. Il s'agit là de l'argument le plus solide de cette étude.
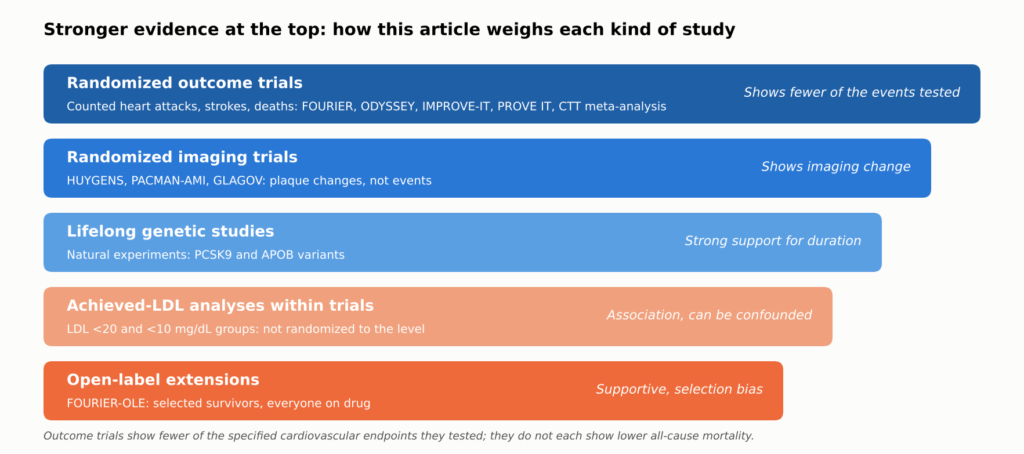
Figure 16. Comment les données présentées dans cet article sont évaluées. Les essais cliniques randomisés portant sur les résultats établissent que la réduction du LDL-C prévient les événements étudiés ; les essais d'imagerie randomisés montrent qu'elle modifie les mesures d'imagerie des plaques ; les autres niveaux d'evidence appuient, sans toutefois pouvoir les prouver à eux seuls, les affirmations concernant les objectifs très bas, les effets à long terme et les bénéfices à vie. Chaque affirmation du texte est accompagnée d'une mention indiquant le type de preuve sur laquelle elle repose.
Les chiffres qui comptent pour les patients
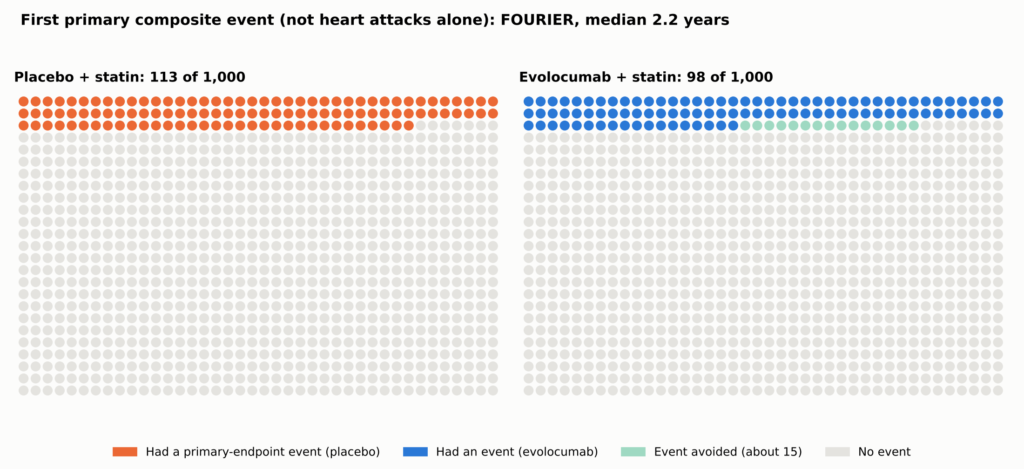
Les réductions relatives semblent importantes ; les réductions absolues montrent ce que chacun y gagne. Dans FOURIER, le critère d'évaluation composite principal (décès d'origine cardiovasculaire, infarctus du myocarde, accident vasculaire cérébral, hospitalisation pour angine instable, ou coronarienne revascularisation) a été observé chez 9,81 TP9T de patients sous évolocumab contre 11,31 TP9T sous placebo sur une durée médiane de 2,2 ans : soit une réduction du risque relatif de 151 TP9T et une différence absolue d'environ 1,5 point de pourcentage, soit environ 15 personnes de moins pour 1 000 [2]. Ce critère composite ne correspond pas au risque de crise cardiaque seul, et l’étude initiale essai FOURIER n'a pas permis de mettre en évidence une diminution du nombre de décès.
Voir la figure 5 de la première partie.
| Version d'essai | Ce qui a été testé | Suivi | Taux d'événements : groupe de traitement vs groupe témoin | Différence pour 1 000 (personnes ; FOURIER-OLE: nombre d'événements pour 1 000 personnes-années) |
| MIRACL [43] | Statine à forte dose par rapport à un placebo, mise en place à l'hôpital | 16 semaines | 14,81 TP9T contre 17,41 TP9T | Environ 26 |
| PROVE IT – TIMI 22 [10] | Traitement intensif ou modéré aux statines | 2 ans | 22,41 TP9T contre 26,31 TP9T | Environ 39 |
| IMPROVE-IT [4] | Ajout de l'ézétimibe à une statine | 7 ans | 32,71 TP9T contre 34,71 TP9T | Environ 20 |
| RÉSULTATS DE L'ÉTUDE ODYSSEY [3] | Ajout de l'alirocumab après un SCA | Médiane : 2,8 ans | 9,51 TP9T contre 11,11 TP9T | Environ 16 |
| FOURIER [2] | Ajout de l'évolocumab, maladie stable | Médiane : 2,2 ans | 9,81 TP9T contre 11,31 TP9T | Environ 15 |
| FOURIER-OLE [14] (phase d'extension en ouvert ; ne constitue pas un critère d'évaluation de l'essai randomisé) | Evolocumab administré tôt ou tard (étude en ouvert) | Médiane : encore 5 ans | Décès d'origine cardiovasculaire, infarctus du myocarde ou AVC : 2,05 contre 2,58 pour 100 personnes-années | Environ 5,3 cas de moins pour 1 000 personnes-années (différence de taux, et non de nombre de personnes) |
Chaque essai a pris en compte sa propre combinaison d'événements au sein de sa propre population et sur sa propre période de suivi ; les lignes ne constituent donc pas un classement. L'étude FOURIER-OLE compare l'affectation aléatoire initiale chez des survivants sélectionnés, tous sous traitement ouvert par évolocumab. Une version détaillée de ce tableau, comprenant les effets relatifs, les taux de LDL-C et la mortalité, figure dans l'annexe technique.
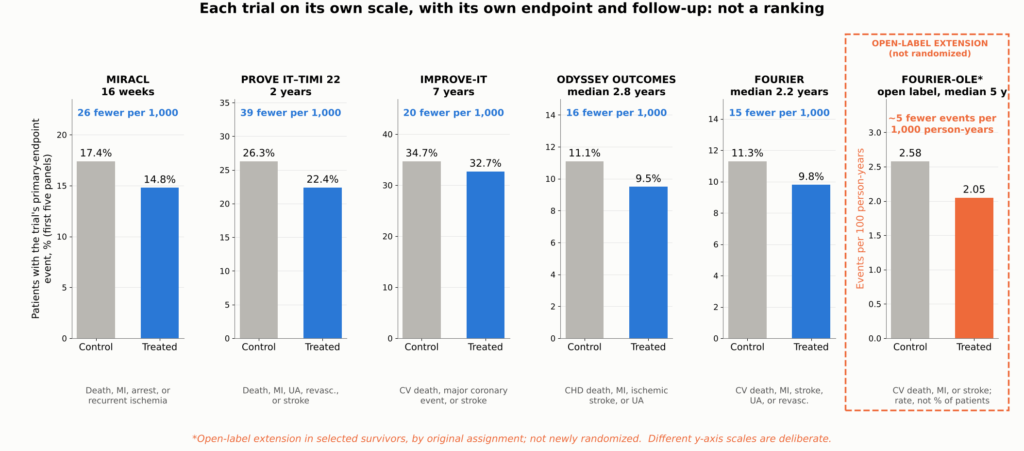
Figure 17. Bénéfice absolu dans les essais portant sur les critères de jugement principaux, représenté sous forme de graphiques multiples : chaque panneau présente, sur son propre axe des y, les taux d’événements liés au critère de jugement principal dans le groupe témoin et dans le groupe traité d’un essai donné, la différence étant exprimée pour 1 000 patients traités. Chaque essai a utilisé une méthode différente point de terminaison composite, la population, le traitement de référence et la durée de suivi ; ces graphiques ne peuvent donc pas être comparés entre eux ni interprétés comme un classement ; ils illustrent l’ampleur du bénéfice observé dans chaque essai. *FOURIER-OLE présente les décès d’origine cardiovasculaire, les IM ou les AVC survenus au cours de la phase d’extension en ouvert, en comparant les patients initialement assignés à l’évolocumab à ceux initialement assignés au placebo (2,58 contre 2,05 événements pour 100 personnes-années) ; comme il s’agit d’un taux et non d’un pourcentage de patients, ce graphique dispose de sa propre légende sur l’axe des y ; il s’agit d’une comparaison exploratoire chez des survivants sélectionnés, et non d’un nouvel essai randomisé. Sources : [43, 10, 4, 3, 2, 14].
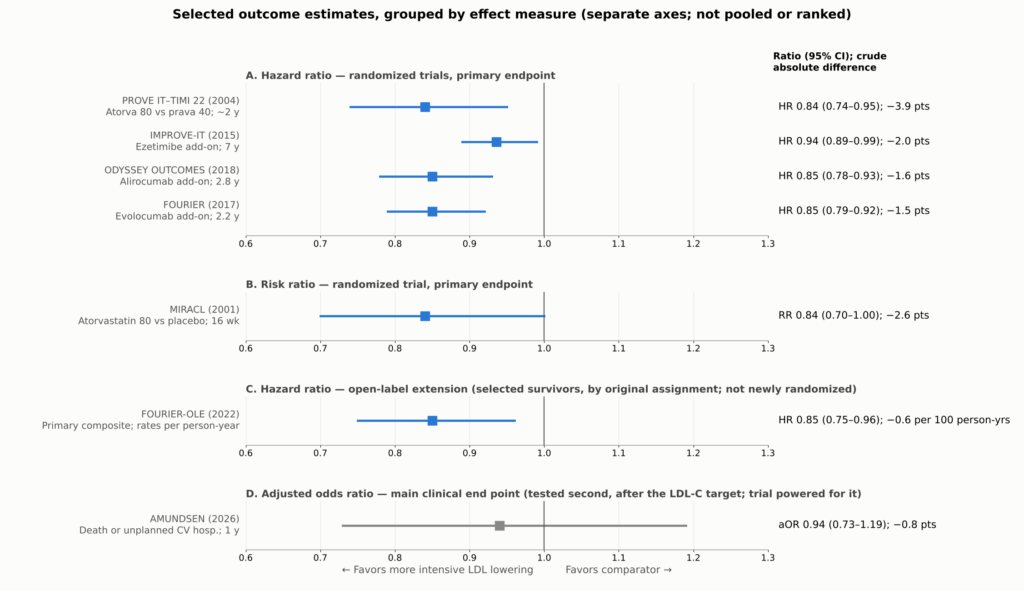
Figure 18. Estimations sélectionnées des résultats issus des essais évoqués : critères d'évaluation principaux des essais randomisés, comparaison dans le cadre de l'extension en ouvert de l'essai FOURIER-OLE et critère d'évaluation clinique principal de l'essai AMUNDSEN. Chaque essai a utilisé un critère d'évaluation composite, une population et une durée de suivi différents, et a rapporté une mesure d'effet différente (rapport de risque, rapport des cotes, ou rapport de cotes ajusté), de sorte que chaque mesure d’effet est présentée dans son propre encadré avec son propre axe, à titre indicatif, sans être regroupée ni classée. Les différences absolues correspondent aux différences brutes entre les taux d’événements rapportés dans chaque essai sur la durée de leur propre suivi (pour FOURIER-OLE, pour 100 personnes-années). FOURIER-OLE n’est pas une nouvelle comparaison randomisée des résultats : il compare des participants survivants sélectionnés en fonction de leur affectation initiale au cours d’une extension en ouvert dans laquelle tous ont reçu de l’évolocumab. L’essai AMUNDSEN (en gris) est présenté pour son critère d’évaluation clinique principal, qui a été testé en deuxième position dans la hiérarchie prédéfinie de l’essai, après le critère d’évaluation cible du LDL-C ; l’essai avait été conçu pour évaluer ce critère. L’intervalle de PROVE IT–TIMI 22 est dérivé de la réduction relative rapportée de 16% (5%–26%). Celui de MIRACL risque relatif est présenté tel qu'il a été rapporté dans l'essai, sur la base d'une estimation issue d'un modèle de risques proportionnels de Cox. Sources : [43, 10, 4, 3, 2, 14, 24].
Moins de crises cardiaques et d'AVC ; la mort est plus difficile à surmonter
Le bénéfice concerne principalement les événements non mortels. Dans l'étude FOURIER, les crises cardiaques sont passées de 4,61 TP9T à 3,41 TP9T, les AVC de 1,91 TP9T à 1,51 TP9T et les interventions coronariennes de 7,01 TP9T à 5,51 TP9T [2]. Les études ODYSSEY OUTCOMES et IMPROVE-IT ont mis en évidence des réductions similaires du nombre de crises cardiaques et d’accidents vasculaires cérébraux ischémiques [3, 4]. Il s'agit d'analyses secondaires qui viennent étayer les principales conclusions.
Parmi les essais complémentaires (IMPROVE-IT, ODYSSEY OUTCOMES et FOURIER), aucun n’a montré de réduction statistiquement significative de la mortalité selon ses critères prédéfinis. La baisse du taux de mortalité toutes causes confondues observée dans l’essai ODYSSEY OUTCOMES n’était que nominale. Cela ne prouve pas qu’il n’y ait aucun bénéfice en termes de mortalité ; cela signifie simplement qu’il ne faut pas affirmer que ce bénéfice est prouvé pour chacun de ces médicaments pris individuellement.
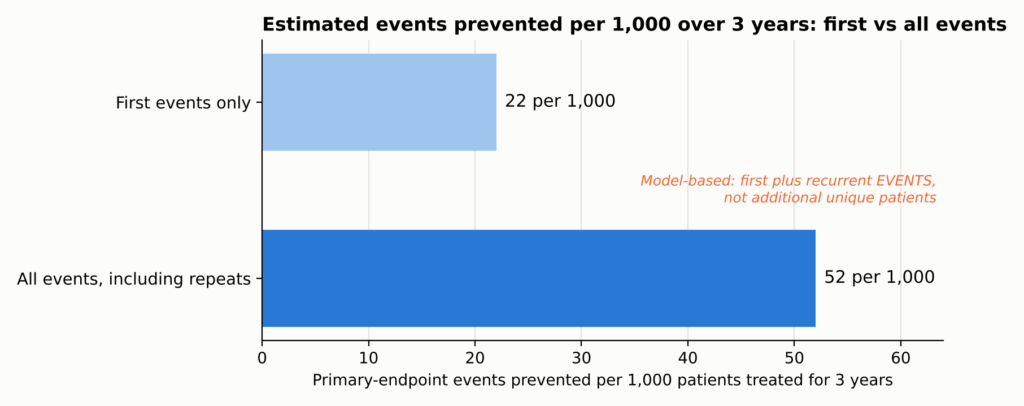
Recenser chaque événement
Les essais ne prennent généralement en compte que le premier événement survenu chez chaque patient. Or, un patient qui a subi un infarctus est souvent victime d’un autre infarctus, d’un AVC ou d’une pose de stent. Lorsque l’étude FOURIER a pris en compte tous les événements, le nombre estimé d’événements évités a plus que doublé, même si la réduction du risque relatif n’a pas suivi la même tendance : environ 22 premiers événements, mais 52 événements évités au total pour 1 000 patients traités pendant trois ans, le fait de prendre en compte les premiers événements et les événements récurrents plutôt que le nombre de personnes supplémentaires s'est avéré utile (nombre total d'événements : rapport de taux de 0,82, IC à 95 % : 0,75–0,90 ; premiers événements : rapport de risque de 0,85) [11].
Voir la figure 6 de la première partie.
Vue d'ensemble
Le groupe « Cholesterol Treatment Trialists » a regroupé les données individuelles issues de 26 essais cliniques sur les statines et portant sur environ 170 000 personnes. Chacun Une réduction de 38,7 mg/dL (1 mmol/L) du cholestérol LDL a permis de réduire les événements vasculaires majeurs d'environ 22%, et la mortalité toutes causes confondues a diminué d’environ 10% par mmol/L, sans augmentation des décès par cancer ou d’autres causes non cardiovasculaires [12]. Une méta-régression portant sur des essais randomisés a mis en évidence des réductions proportionnelles du risque globalement similaires par unité de baisse du LDL-C pour les statines, l’ézétimibe et les inhibiteurs de la PCSK9, qui agissent par le biais des voies de signalisation des récepteurs LDL [13]. Cela tend à confirmer l'existence d'un mécanisme commun impliquant le LDL, même si cela ne signifie pas pour autant que tous les médicaments aient des effets cliniques ou des profils de sécurité identiques.
En termes simples. La réduction absolue du taux de LDL-C et sa durée constituent des facteurs déterminants majeurs du bénéfice thérapeutique, mais les traitements diffèrent en termes de données cliniques, de calendrier d'administration, d'effets hors cible et de tolérance.
Ces modifications de la plaque expliquent-elles ce bénéfice ? C'est plausible, en partie. Les mêmes médicaments, à des taux de LDL-C similaires, améliorent l'état de la plaque dans les essais d'imagerie et réduisent les événements dans les essais cliniques. Cependant, les essais d'imagerie et les essais cliniques ont recruté des participants différents, et aucun essai n'a démontré que les modifications observées à l'imagerie expliquaient la réduction des événements. Les résultats obtenus au niveau de la plaque dentaire rendent ce bénéfice biologiquement cohérent ; les essais cliniques évaluant les résultats confirment ce bénéfice pour les critères d'évaluation qu'ils ont testés.
Le temps, c'est l'ingrédient secret
La leçon la plus importante à tirer de ces nouvelles données est peut-être que les bienfaits s'accumulent au fil du temps.
L'effet de latence
Dans l'étude FOURIER, la réduction relative des décès d'origine cardiovasculaire, des crises cardiaques ou des AVC était d'environ 16% au cours de la première année et d'environ 25% après la première année [2]. Les essais antérieurs sur les statines ont montré la même tendance : plus le traitement se prolonge, plus les bénéfices sont importants. Cela va dans le sens d’une stabilisation progressive de la plaque, même si cela ne la prouve pas.
L'effet d'héritage
L'étude FOURIER n'a pas démontré de bénéfice significatif en termes de mortalité cardiovasculaire au cours de sa phase randomisée d'une durée médiane de 2,2 ans. Par la suite, 6 635 participants survivants ayant choisi de poursuivre le traitement ont intégré une extension en ouvert, FOURIER-OLE, dans laquelle tous ont reçu de l'évolocumab ; la durée médiane du suivi dans le cadre de cette extension était de 5,0 ans, et l’exposition maximale à l’évolocumab, sur l’ensemble de l’essai principal et de l’extension, a atteint environ 8,4 ans ; le taux médian de LDL-C pendant l’extension était d’environ 30 mg/dL [14].
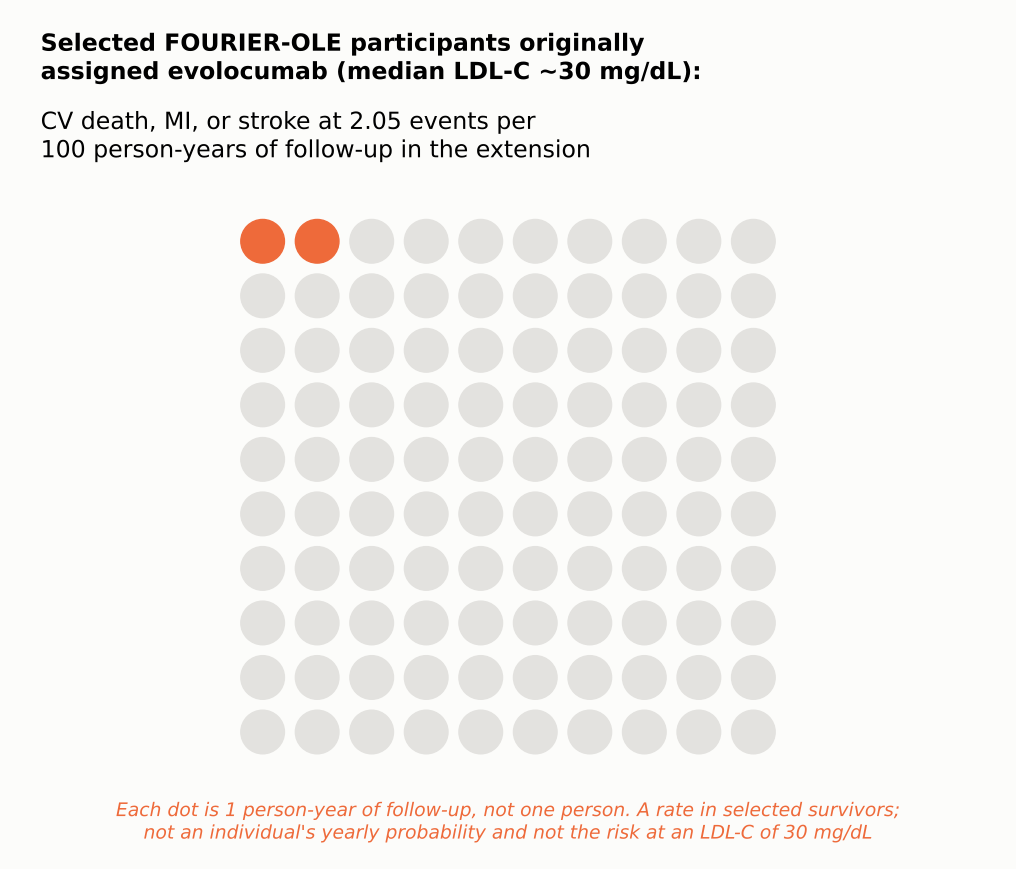
Même si les deux groupes prenaient désormais le même médicament et présentaient des taux de LDL-C similaires, ceux qui avaient initialement reçu de l’évolocumab, environ deux ans plus tôt, ont connu moins d’événements par la suite. Les décès d’origine cardiovasculaire, les crises cardiaques ou les AVC sont survenus à 2,05 contre 2,58 événements pour 100 années-personnes (HR 0,80 ; IC 95 % 0,68–0,93), et la mortalité cardiovasculaire à 0,68 contre 0,90 pour 100 années-personnes (HR de 0,77 ; IC à 95 % : 0,60–0,99), comme indiqué dans le tableau des résultats de la publication principale de l'étude FOURIER-OLE, où les événements ont été comptabilisés au cours du suivi de l'extension en fonction de l'affectation aléatoire initiale [14]. Il s’agit d’une comparaison exploratoire menée auprès d’un groupe de survivants sélectionnés dans le cadre d’un suivi en ouvert, et non d’un nouvel essai randomisé en aveugle ; elle ne permet donc pas, à elle seule, d’établir un bénéfice en termes de mortalité. Ces résultats sont compatibles avec un effet résiduel résultant d’une réduction antérieure et prolongée du LDL, mais la sélection des participants à l’étude de prolongation et le caractère ouvert du traitement ne permettent pas de démontrer que le traitement précoce soit à l’origine de cette différence, ni ce qui l’a perpétuée.
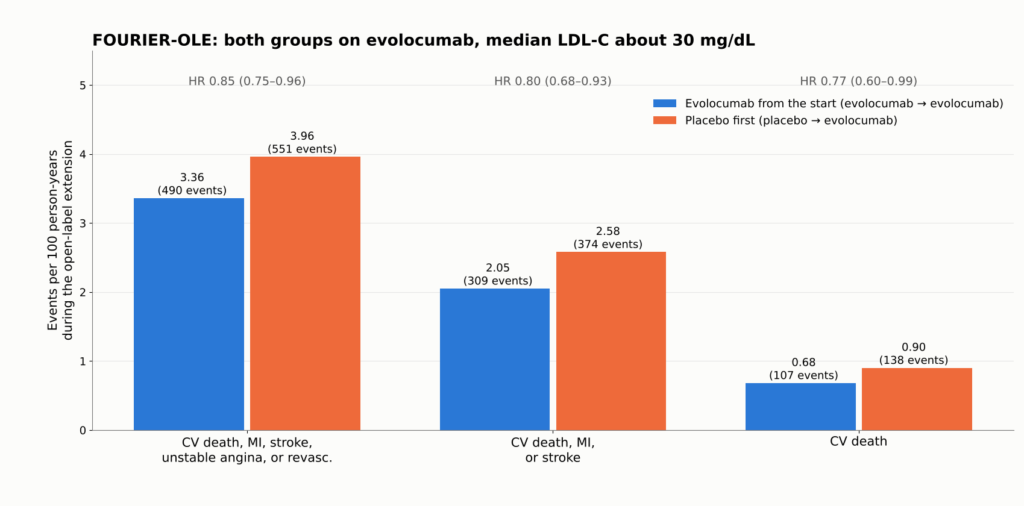
Figure 19. FOURIER-OLE : taux d’événements pour 100 personnes-années au cours de l’extension en ouvert, durant laquelle les 6 635 participants ont tous reçu de l’évolocumab et où le taux médian de LDL-C était d’environ 30 mg/dl. Les patients initialement randomisés sous évolocumab ont bénéficié de 2,2 années supplémentaires d’exposition à un faible taux de LDL-C. Même dans ce groupe, les décès d’origine cardiovasculaire, les infarctus du myocarde ou les AVC sont survenus à un taux d’environ 2 pour 100 personnes-années. Les participants à l’extension étaient des survivants sélectionnés et le traitement était en ouvert. Source : [14]. Il s'agit des taux d'événements observés dans le cadre d'une étude de prolongation ouverte, menée auprès d'une cohorte de survivants sélectionnés ; ils ne permettent pas de démontrer un bénéfice en termes de mortalité dans le cadre d'une étude randomisée.
Comme les choses changent vite !
- LDL-C diminue en quelques jours avec un anticorps anti-PCSK9 et en deux à quatre semaines avec une statine. Dans l'étude AMUNDSEN, le taux médian de LDL-C était de 16 mg/dL six semaines après le début du traitement par l'évolocumab, avant la pose d'une endoprothèse, contre 56 mg/dL avec le traitement standard [24].
- Plaque Les variations observées dans le cadre des essais d'imagerie randomisés ont été mesurées après environ 9 à 24 mois. L'étude YELLOW III a permis de documenter les variations intra-individuelles à 26 semaines, mais comme il s'agissait d'une étude non contrôlée, elle ne permet pas de déterminer l'ampleur de l'effet du médicament ni à quel moment celui-ci a commencé [37]. Une étude qui n'a réalisé des examens d'imagerie qu'au début et au bout d'un an ne peut pas démontrer que les capsules ont commencé à s'épaissir en l'espace de quelques jours.
- Événements cliniques : L'étude MIRACL a montré une diminution du nombre d'événements ischémiques récurrents au cours des 16 semaines [43]; les courbes de FOURIER se sont écartées en l’espace d’environ six mois [2]; la différence observée par l’étude FOURIER-OLE en matière de mortalité cardiovasculaire n’est apparue qu’au cours de la phase d’extension en ouvert [14].
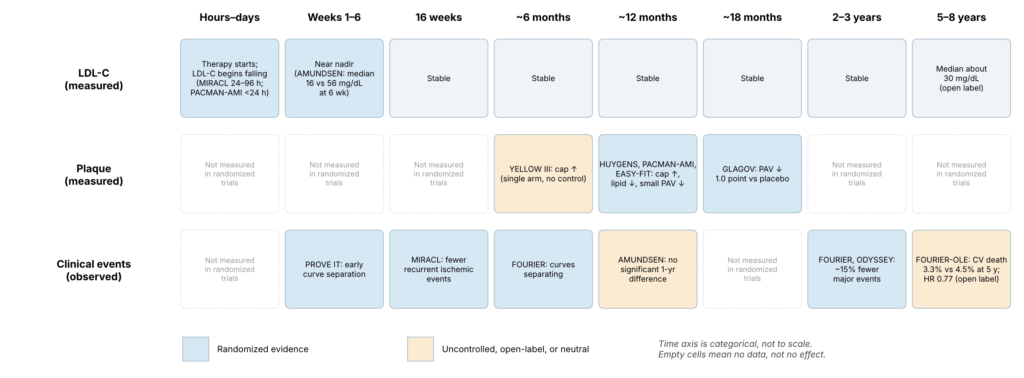
Figure 20. Chronologie mettant en relation les variations mesurées du LDL-C, les modifications mesurées des plaques et le bénéfice clinique observé. Chaque case indique le moment où une étude a effectué une mesure, et non le moment où un effet biologique a commencé ; le graphique ne permet pas de montrer quand la stabilisation a commencé, et aucun moment non mesuré n’est extrapolé. Le moment où une mesure a été effectuée dans le cadre d’une étude ne correspond pas nécessairement au moment où un bénéfice biologique a commencé ; le bénéfice clinique peut débuter avant que l’imagerie ne soit répétée, et aucun décalage biologique fixe n’est sous-entendu. Une cellule vide signifie « non mesuré », et non « absence d’effet ».
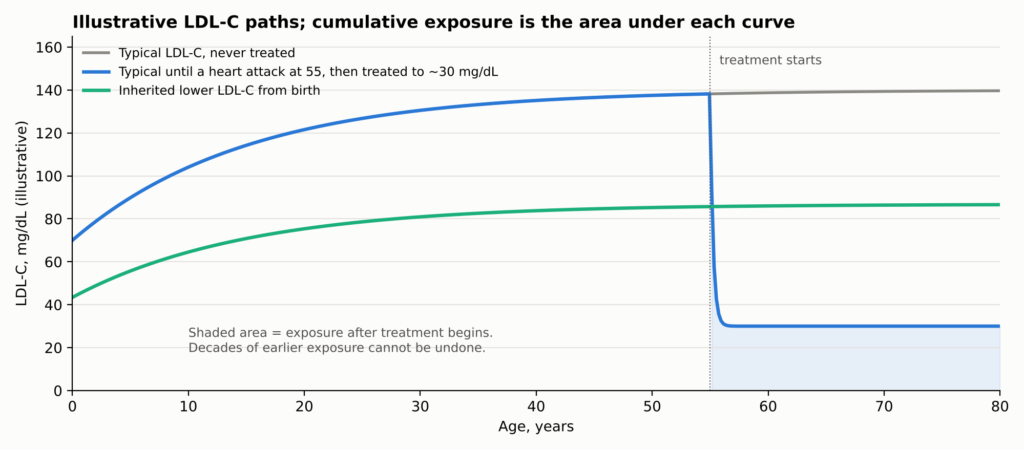
Exposition tout au long de la vie
Pourquoi le temps serait-il si important ? Parce que athérosclérose reflète l'exposition totale et cumulée de la paroi artérielle aux particules d'ApoB tout au long de la vie. Des études génétiques indiquent que exposition cumulative augmente le risque [44]. Une personne traitée à la suite d'un infarctus réduit son exposition future, mais reste marquée par des décennies d'exposition passée et par la plaque qui s'est formée.
Voir la figure 7 de la première partie.
Les bénéfices pour le patient dépendent de trois facteurs combinés : le risque initial, l'ampleur de la baisse du taux de LDL-C et la durée pendant laquelle ce taux reste bas. The same LDL reduction prevents far more events in a high-risk patient, and larger sustained reductions prevent more.
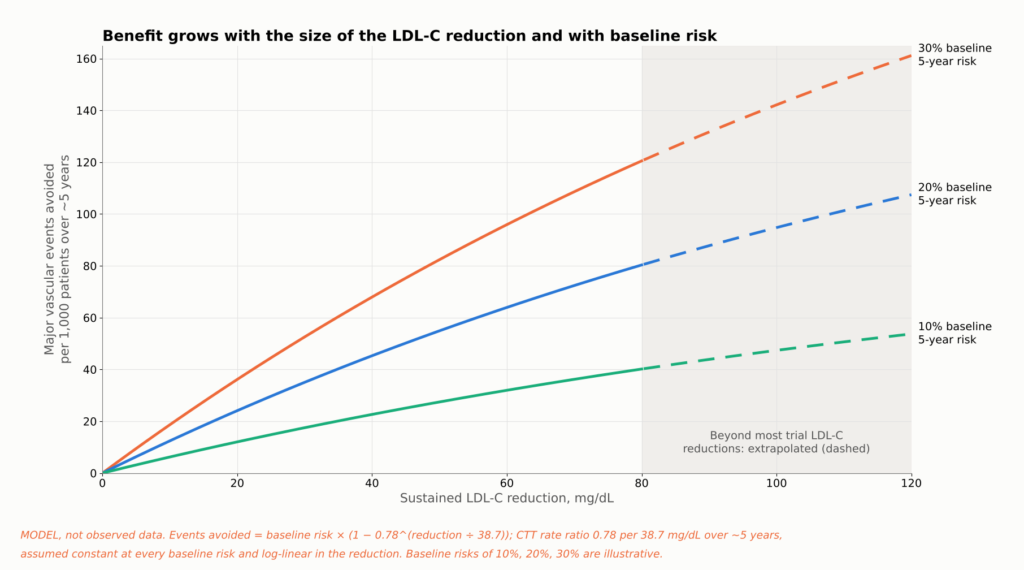
Figure 21. Evidence summary, not a patient-specific prediction. Lines apply the Cholesterol Treatment Trialists’ estimate of a 22% lower risk of major vascular events per 38.7 mg/dL (1 mmol/L) of LDL-C lowering over about five years [12] to three illustrative baseline five-year risks. The same LDL-C reduction prevents more events in higher-risk patients, and larger sustained reductions prevent more. Longer duration adds further benefit beyond what a five-year estimate shows (see the lifetime-exposure figure). Reductions above about 80 mg/dL extend beyond much of the trial data. Assumptions: the CTT rate ratio (a relative risk from a méta-analyse, not a trial hazard ratio) is applied uniformly at every baseline risk and scales log-linearly with LDL-C reduction. This is not a patient calculateur de risque.
À quel niveau le taux de LDL doit-il descendre ?
Patients often ask whether 40 is good enough, or whether 20 or 10 is better. The honest answer depends on what kind of evidence you accept, because the lower one goes, the more the evidence shifts from randomized comparisons to observational ones.
| LDL-C level | What the evidence looks like | En fin de compte |
| Inférieur à 70 mg/dL | Randomized trials (PROVE IT, statin imaging trials) | Established for drug regimens that reached these levels (not randomized to the threshold) |
| Inférieur à 55 mg/dL | Randomized trials (IMPROVE-IT, ODYSSEY, FOURIER) | Established for drug regimens that reached these levels (not randomized to the threshold) |
| Below 40 mg/dL | Randomized trial arms reached it (FOURIER about 30; GLAGOV 36.6) | Fortement soutenu |
| Below 30 mg/dL | Imaging trials (HUYGENS 28, PACMAN-AMI 24); achieved-level analyses | Supported for plaque; outcomes observational |
| Inférieur à 20 mg/dL | Thousands of patients in FOURIER and FOURIER-OLE reached it, but were not randomized to it | Lower risk, no clear safety signal; observational |
| Inférieur à 10 mg/dL | Small subsets of FOURIER, FOURIER-OLE, and ODYSSEY | Consistent but statistically fragile |
No trial cited here randomized post-heart-attack patients between specific LDL-C targets below 55 mg/dL. People in the drug trials were randomized to drugs, not to “20 versus 40.” That is the most important caveat in this area.
Within those limits, the data point one way. In FOURIER, 2,669 participants reached LDL-C below 20 mg/dL (0.5 mmol/L) by week 4; lower achieved LDL-C was associated with steadily lower cardiovascular risk across the range studied, and serious adverse events were not related to achieved LDL-C over the randomized period [17]. In FOURIER-OLE, about 1,604 participants maintained LDL-C below 20 mg/dL; lower levels remained associated with lower risk and no detected increase in serious adverse events over the extension’s follow-up [18]. In ODYSSEY OUTCOMES, patients who transiently reached below 15 mg/dL had fewer subsequent events in an adjusted post hoc comparison (HR 0.72; 95% CI 0.51–0.997), which does not establish that aiming below 15 mg/dL is better [45].
En termes simples. Lower achieved LDL-C has generally been linked to lower event rates across the ranges examined, including very low levels. The studies reviewed have not identified a clear lower threshold; evidence becomes sparse at extreme LDL-C, and achieved-level analyses cannot identify the best target. No randomized trial has shown that aiming for 10 or 20 mg/dL beats aiming for 30 or 40 mg/dL.
How Low Can Risk Go?
There is a different question hiding inside “how low should LDL go.” Suppose LDL-C is pushed nearly to zero. How low can the rate of heart attack, stroke, and cardiovascular death fall? The answer differs sharply between people who already have coronary disease and people who have had low LDL-C since birth.
In People Who Already Have Atherosclerosis
This is not a randomized comparison of LDL-C targets: patients sorted themselves into achieved-LDL groups, so selection and confounding can only partly be adjusted for, and the analysis does not prove there is no biological floor. Within that limit, the peer-reviewed FOURIER-OLE achieved-LDL analysis found risk falling steadily down to the lowest levels studied, below 20 mg/dL [18].
Two points follow. Risk was lowest at the lowest achieved levels studied, an observational association. And the floor is well above zero: among selected participants entering FOURIER-OLE, cardiovascular death, heart attack, or stroke occurred at 2.05 events per 100 person-years of follow-up in those originally assigned evolocumab, the group treated longest; this is a rate by original randomized assignment, not the risk at an LDL-C of 30 mg/dL [14].
These are observational comparisons within trials; patients who reach the lowest levels may differ in ways that statistical adjustment cannot fully remove.
Why the Floor Exists
- Plaque already built. These patients carried decades of accumulated plaque, and IVUS shows plaque burden falling by only a few percentage points.
- Short exposure. Two to eight years of very low LDL-C cannot erase forty or more years of higher exposure.
- Other pathways. Lp(a), triglyceride-rich remnants, and residual inflammation persist. In Chants, COLCOT, and LoDoCo2, anti-inflammatory therapy reduced events in patients already on lipid-lowering drugs [19, 20, 46].
- Other causes. Some strokes come from the heart or tiny vessels, and some heart attacks from erosion, artery tears, or clots carried from elsewhere. Tabagisme, tension artérielle, diabetes, and maladie rénale also continue to drive risk.
Nature’s Experiment: People Born With Low LDL
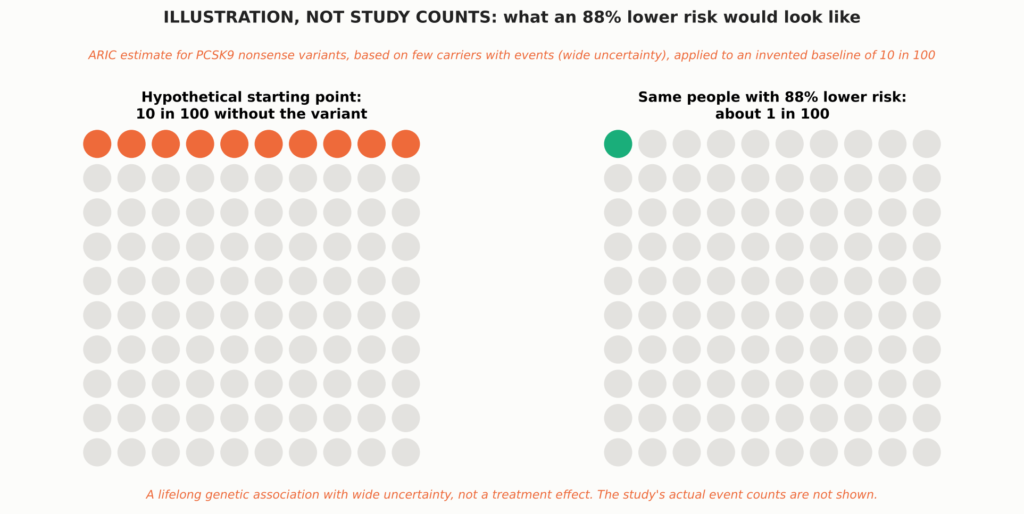
Some people inherit variantes génétiques that lower LDL-C from birth. Because those variants are assigned at conception, largely independent of lifestyle, they act like natural randomized experiments. Their results are dramatic.
See Figure 8 in Part 1.
- PCSK9 nonsense variants. Dans ARIC study, Black participants carrying inactivating PCSK9 variants had about 28% lower LDL-C and an 88% lower risk of maladie coronarienne over 15 years. White participants with a milder variant had about 15% lower LDL-C and 47% lower risk [5]. Few carriers had events, so the estimate is imprecise (hazard ratio 0.11; 95% CI 0.02–0.81).
- APOB truncating variants. Carriers had 43 mg/dL lower LDL-C and 72% lower odds of early coronary disease [47].
- PCSK9 R46L in large studies. This common variant lowers LDL-C only modestly, yet it was associated with less coronary or maladie cardiaque ischémique [48, 15] and lower cardiovascular mortality [16].
- Across nine variants in six genes (312,321 people), each 38.7 mg/dL of lifelong lower LDL-C was associated with 5% lower coronary risk, about three times the effect per unit of statins started later in life; this is an illustrative comparison across different study designs, not causal equivalence [6].
The genetic data also mark limits. The same R46L variant that lowered coronary risk was not associated with lower ischemic stroke [15], and lifelong lower LDL-C from PCSK9 variants was associated with lower cardiovascular but not mortalité toutes causes confondues [16]. Across these datasets, reductions in ischemic stroke or all-cause mortality were not consistently demonstrated; estimates differ by variant, population, endpoint, and statistical precision. These are observational genetic associations with population-specific uncertainty. Effect sizes differ across variants, populations, and endpoints, and because they reflect lifelong exposure, their scale cannot be equated with a drug treatment effect started in adulthood; quantitative comparisons with trials are illustrative.
People who inherit two inactivating PCSK9 variants are extremely rare. The best-documented case is a 32-year-old woman with no detectable PCSK9 and LDL-C of 14 mg/dL who was healthy, fertile, and working as an aerobics instructor [49]. She was described at a single point in time; nobody knows her long-term cardiovascular outcome.
Putting the Two Together
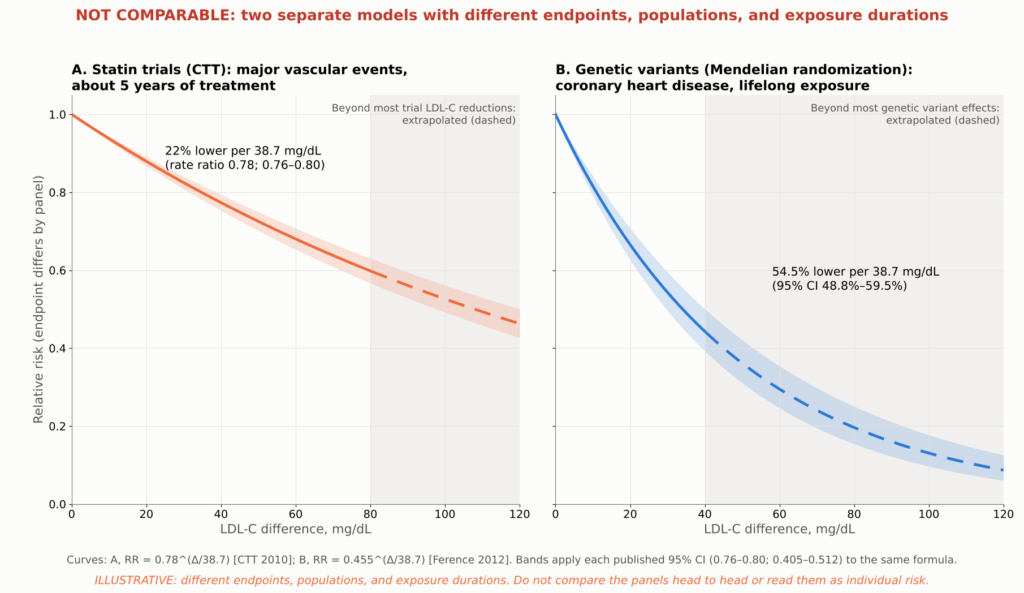
Figure 22. Illustrative model, not trial data or a patient risk calculator. Lines show two published log-linear associations with different endpoints, populations, and exposure durations: the Cholesterol Treatment Trialists’ rate ratio of 0.78 (95% CI 0.76–0.80) for major vascular events per 38.7 mg/dL over about five years of statin treatment [12], and the Randomisation mendélienne estimate of 54.5% (95% CI 48.8%–59.5%) lower coronary heart disease risk per 38.7 mg/dL of lifelong exposure, from 312,321 participants and 9 variants in 6 genes [6]. Each curve is ratio^(LDL-C difference/38.7); shaded bands carry each published 95% intervalle de confiance through the same formula and are not observed trial confidence bands. Extrapolated segments are dashed: in panel B beyond about 40 mg/dL, past the range of most genetic variants, and in panel A beyond about 80 mg/dL, past most trial LDL-C reductions, and the model assumes the relation log-linéaire holds at extreme exposures, which has not been shown. The two estimates are shown in separate panels, without individual study or trial points, because their endpoints and populations differ; they must not be read as a head-to-head comparison of statin therapy with lifelong genetic LDL reduction or as a prediction of individual lifetime risk.
The figure compares two published estimates. Applied to a difference of about 75 mg/dL, the statin-trial estimate predicts roughly 38% fewer major vascular events over about five years, while the genetic estimate predicts roughly 78% fewer coronary events over a lifetime. Both are extrapolations, especially the genetic one. They illustrate why duration matters, not what any individual should expect.
The defensible conclusion. Early, sustained, very low exposure to ApoB particles probably drives atherosclerotic coronary events toward a low floor. But no human data show near-zero cardiovascular events, the genetic data suggest stroke and total mortality would remain above zero, and in people who already have coronary disease, events still occur even at extremely low LDL-C.
Un taux de LDL très bas est-il sans danger ?
A natural worry is that the body needs cholesterol. It does, but cells make their own, and the evidence so far is reassuring, with honest limits.
- Memory and thinking. In EBBINGHAUS, 1,204 FOURIER patients underwent formal cognitive testing over a median 19 months, with no difference between evolocumab and placebo and no link to achieved LDL-C [21]. Longer follow-up found no excess of reported cognitive events [18], though that relies on adverse-event reports.
- Bleeding strokes. À forte dose atorvastatine after stroke modestly increased accident vasculaire cérébral hémorragique in SPARCL [50]. FOURIER, ODYSSEY OUTCOMES, and the very-low-LDL analyses showed no significant excess [2, 17, 18], though such strokes are uncommon.
- Statins modestly raise the risk of new diabetes, about 9% in relative terms, mostly in people already near the threshold [22]. PCSK9 inhibitors and very low LDL-C have not shown a comparable increase [2, 17].
- The adrenal glands and gonads can make their own cholesterol and also take it up from circulating lipoprotéines, and large PCSK9 programs have not shown a clinically important hormonal signal.
Achieved-LDL analyses are observational within trials and subject to selection and facteurs de confusion résiduels; any isolated nominal findings are hypothesis-generating, and very long-term safety at extreme levels remains incompletely characterized.
Drug side effects are a separate matter: PCSK9 antibodies cause slightly more injection-site reactions (2.1% vs 1.6% in FOURIER) [2], and statins can cause muscle symptoms, though true muscle injury is rare. Randomized safety data for PCSK9 antibodies cover about two to three years; open-label exposure reached about 8.4 years [14]. In selected FOURIER extension participants, very low achieved LDL-C was not associated with a detected increase in several prespecified safety outcomes over the parent trial and its open-label extension [18]. That is reassuring but limited by participant selection, observational comparisons, and the inability to exclude rare or lifelong effects. Unlimited lifelong safety at extremely low levels has not been, and cannot yet be, established.
What Guidelines Recommend
Guidelines turn many trials into practical goals. The 2026 U.S. multisociety dyslipidémie guideline reintroduced explicit LDL-C goals and divides people with atherosclerotic maladie cardiovasculaire (ASCVD) into two groups [23]. Very-high-risk ASCVD means multiple major ASCVD events, or one major event plus multiple high-risk conditions; a recent heart attack alone does not automatically qualify.
| Who | What the 2026 U.S. guideline recommends |
| ASCVD, not very high risk | High-intensity statin; LDL-C below 70 mg/dL and non-HDL-C below 100 mg/dL (recommended) |
| ASCVD, not very high risk | Add ezetimibe, a PCSK9 antibody, or acide bempédoïque if needed to reach below 70 mg/dL |
| ASCVD, not very high risk | Going further, to below 55 mg/dL (non-HDL-C below 85) (reasonable) |
| Very-high-risk ASCVD | High-intensity statin; LDL-C below 55 mg/dL and non-HDL-C below 85 mg/dL (recommended) |
| Very-high-risk ASCVD | Add ezetimibe and/or a PCSK9 antibody if needed to reach those goals |
| Very-high-risk ASCVD | Bempedoic acid is a further add-on option |
“Recommended” and “reasonable” are shown only for the LDL-C and non-HDL-C goals, where they follow the guideline’s own wording for stronger and moderate recommendations. For add-on drugs, the guideline’s recommendation tables give the formal classes, evidence levels, and eligibility criteria, and separate recommendations apply in special situations such as hypercholestérolémie sévère [23].
The 2025 U.S. acute coronary syndrome guideline recommends high-intensity statin therapy and timely addition of nonstatin therapy for those above recommended levels [51]. European guidance after a heart attack recommends at least a 50% reduction and LDL-C below 55 mg/dL [52], and allows a goal below 40 mg/dL after a second vascular event within two years [53]. None of these specific targets was directly tested against another in a randomized target trial; they are expert judgments built on the evidence above.
Should a Second Drug Start in the Hospital?
AMUNDSEN randomized 2,161 heart attack patients and demonstrated that a strategy of giving the first evolocumab injection before PCI substantially improved attainment of the combined LDL-C target at 12 months (82% versus 40%). However, the difference in the trial’s main clinical end point (tested second in the prespecified order, after the LDL-C target), death or unplanned cardiovascular hospitalization, was not statistically significant at one year (14.6% versus 15.4%; adjusted OR 0.94, 95% CI 0.73–1.19). The trial therefore supports faster, more reliable target attainment, but does not demonstrate an additional short-term clinical-event benefit from this initiation strategy [24]. Standard care permitted a PCSK9 inhibitor when indicated, but only 3.8% of the standard-care group received one. The trial was powered (80%) to detect an odds ratio of 0.68 for this end point, so it argues against a large early clinical effect of starting a PCSK9 inhibitor in the catheterization laboratory; it does not exclude a smaller benefit or one that emerges with longer treatment. A prespecified per-protocol analysis suggested fewer events with evolocumab (10.2% versus 14.3%), but the investigators caution that this is likely affected by selection bias. A one-year result does not refute the longer outcome trials. EVOLVE-MI, testing evolocumab within 10 days of a heart attack, had not reported by the search cutoff. For now, early combination therapy is éprouvé to reach lower LDL-C sooner and, in PACMAN-AMI, to improve one-year plaque changes; it is not yet proven to prevent more events than adding the same drug weeks later.
Where ApoB Fits
The guideline gives ApoB a role in assessing risque résiduel. ApoB is most useful when it and LDL-C disagree, as in people with high triglycerides, diabetes, or obesity, where LDL-C can look “at goal” while particle number remains high. No randomized trial reviewed here has compared ApoB treatment targets with LDL-C targets, so ApoB is best used as an added measure of remaining charge particulaire rather than as a proven separate target.
En fin de compte
If someone has already had a heart attack, how much can intensive hypolipémiant change the disease and lower the chance of another event?
The disease: Within about a year, lowering LDL-C to roughly 25 to 30 mg/dL produces about twice the cap thickening seen with a statin alone, reduces imaging markers of lipid in untreated plaques, and adds roughly a 1.2 to 1.7 percentage-point reduction in percent atheroma volume compared with control groups. The plaque does not disappear, calcium does not dissolve, and the artery is not restored to normal.
The risk: In randomized trials after an acute coronary syndrome, relative reductions in each trial’s main composite endpoint were roughly 15%, with absolute benefits that differ by trial and follow-up. Across the pooled statin trials, each 38.7 mg/dL of LDL-C lowering reduced major vascular events by about 22%. Heart attacks and ischemic strokes are clearly reduced; a reduction in death is proven for statins in pooled analyses, but for add-on therapies only in nominal or open-label analyses.
How low can risk go: The studies reviewed have not identified a clear lower threshold, evidence becomes sparse at extreme LDL-C, and achieved-level analyses cannot define the optimal target; but events still occur even at extremely low LDL-C. People with lifelong low LDL-C have far less coronary disease, which points to duration of exposure as a major lever, but reductions in ischemic stroke and total mortality were not consistently shown. No evidence shows that cardiovascular events can be driven to zero.
| Well established | Suggestif | Still unresolved |
| Lowering LDL-C after a heart attack reduces repeat heart attack, ischemic stroke, and procedures, in proportion to the LDL reduction | Benefit and safety at sustained LDL-C below 20 and even below 10 mg/dL | Whether starting a PCSK9 inhibitor in the hospital prevents more events than starting it weeks later |
| The benefit continues below 70 and 55 mg/dL in randomized comparisons | A lasting legacy benefit from earlier treatment (open-label, selected survivors) | Whether any target below 55 mg/dL beats another in a randomized trial |
| Intensive LDL lowering improves plaque composition and modestly reduces plaque volume over about a year | Far greater protection from lifelong low LDL-C | The true floor of risk with lifelong near-zero LDL-C |
| For statins, ezetimibe, and PCSK9 antibodies, benefits generally outweigh recognized harms in the populations studied | A cardiovascular-mortality benefit from adding PCSK9 inhibition | Lifelong safety at extremely low LDL-C |
| That plaque changes explain part of the benefit; that ApoB and Lp(a) modify the plaque response | How to prevent heart attacks caused by erosion; whether imaging-guided therapy helps |
Practical Points to Discuss With Your Cardiologist
- Start or continue high-intensity statin therapy during the hospital stay after an acute coronary syndrome, unless it is contraindicated or not tolerated.
- Know your numbers and your risk category. The 2026 U.S. guideline recommends an LDL-C goal below 55 mg/dL for people with ASCVD classified as very high risk and below 70 mg/dL for those who are not, with a goal below 55 mg/dL reasonable in selected patients who are not at very high risk; European ACS guidance generally recommends at least a 50% reduction and LDL-C below 55 mg/dL after an acute coronary syndrome. Ask your clinician which category you are in and what your goal is. If you are not at goal on a statin, ask about adding ezetimibe or a PCSK9 inhibitor.
- Ask for a one-time Lp(a) test, and consider ApoB, especially if your triglycerides are high or you have diabetes.
- Do not read a rising calcium score as failure on its own. Discuss what it means in your case.
- Treat the whole picture. Stop smoking, control blood pressure and glycémie, attend réadaptation cardiaque, and take prescribed traitement antiplaquettaire.
- Stay on therapy. LDL-C rises when treatment stops, and the benefit depends on how long it stays low.
Avertissement médical : This article is for educational purposes and summarizes published research. It is not medical advice and does not replace individualized care from your physician. Do not start, stop, or change any medication without talking to your doctor.
Technical Appendix
About This Review
Ceci revue narrative selectively summarizes landmark peer-reviewed studies available through October 2026 and is not a revue systématique or meta-analysis. Where full text was not available, I used the peer-reviewed abstract only when it contained enough detail to support the specific statement. Press releases, registry pages, and news coverage were not used as evidence. Numbers not supported by the sources consulted were excluded. Every value plotted in a data figure was checked against the published abstract or primary report, as listed in the companion figure register; supplementary tables were not used. The bibliographic details of all 54 references (authors, title, journal, year, volume, and pages) were checked against the Crossref registry.
A1. HUYGENS Results
| HUYGENS measure (change over about one year) | Évolocumab + statine | Placebo + statin | Difference* | P value |
| Achieved LDL-C, mg/dL | 28.1 | 87.2 | about −59 | <0,001 |
| Minimum fibrous cap thickness, μm (primary endpoint) | +42.7 | +21.5 | +21.2 | 0.015 |
| Maximum lipid arc, degrees (secondary) | −57.5 | −31.4 | −26.1 | 0.04 |
| Macrophage index, mm (exploratory) | −3.17 | −1.45 | −1.72 | 0.04 |
| Percent atheroma volume, percentage points (IVUS subset; exploratory) | −2.29 | −0.61 | −1.68 | 0.009 |
| Microchannels and calcium (exploratory) | Aucune différence significative | NS |
*Values and P values are as reported in the published HUYGENS abstract; 135 treated patients had evaluable imaging at follow-up. The cap-thickness values are least-squares means from the trial’s analysis of covariance in the full analysis set of 161 treated patients, 119 with paired OCT (registry results: difference 21.2 μm, 95% CI 4.7–37.7); IVUS values come from a smaller subset. Other differences are simple arithmetic on the reported group means; the P values come from the trial’s own models. Source: [1].
The protocol prespecified the absolute change in minimum cap thickness as the primary endpoint; secondary endpoints were the percent change in minimum cap thickness, the change in average minimum cap thickness, and the change in maximum lipid arc; IVUS plaque burden, macrophages, and microchannels were exploratory. The trial planned about 150 patients so that 125 would complete paired imaging, with 90% power to detect a 51 μm benefit; the observed adjusted benefit, 21.2 μm, was less than half that assumption yet still statistically significant [9]. Imaging trials can only measure patients who survive, stay in the study, and undergo a second catheterization with usable images, so missing follow-up imaging can introduce selection bias.
A2. HUYGENS Subgroup Analyses
These small, post hoc findings are hypothesis-generating and do not establish separate treatment thresholds or independently causal mechanisms. They were based on subsets and not adjusted for multiple comparisons.
- Lipoprotéine(a). In HUYGENS, the difference in cap thickening between evolocumab and placebo appeared larger in patients with high Lp(a) than in those with lower Lp(a), partly because the placebo-plus-statin group with high Lp(a) showed a smaller response [28]. Evolocumab lowered Lp(a) only modestly, and the analysis does not show that lowering Lp(a) caused the benefit. In PACMAN-AMI, baseline Lp(a) did not modify the plaque-volume or cap-thickness response to alirocumab, although patients with the highest Lp(a) had a smaller reduction in the plaque lipid signal [54].
- Patients who reached lower ApoB levels showed more favorable OCT findings than those who did not [29]. Achieved ApoB was not randomized, and the full adjustment model could not be examined, so this does not establish an optimal ApoB target or an independent causal effect.
- Achieved LDL-C. Pooling both arms, lower achieved LDL-C and larger LDL-C reductions were associated with greater cap thickening [1]; also non-randomized.
A3. Plaque-Imaging Trials
| Version d'essai | Population | Treatment vs comparator | Achieved LDL-C, mg/dL (mmol/L) | Imaging, duration | Main plaque finding | Key limitations |
| HUYGENS (2022) [1] | 161 post-NSTEMI | Evolocumab vs placebo, both + statin | 28.1 vs 87.2 (0.73 vs 2.25) | OCT; IVUS subset; 50 wk | Cap +42.7 vs +21.5 μm; lipid arc −57.5° vs −31.4°; PAV −2.29 vs −0.61 | 135 with evaluable follow-up imaging; denominators vary by endpoint; selected plaque |
| PACMAN-AMI (2022) [7] | 300 acute MI, started <24 h after PCI | Alirocumab vs placebo, both + rosuvastatin 20 | 23.6 vs 74.4 (0.61 vs 1.92) | IVUS + NIRS + OCT; 52 wk | PAV diff −1.21; LCBI diff −41.24; cap diff +29.65 μm | 265 paired IVUS; 81% men |
| GLAGOV (2016) [30] | 968 stable CAD on statin | Evolocumab vs placebo | 36.6 vs 93.0 (0.95 vs 2.41) | IVUS; 76 wk treatment, week-78 IVUS | PAV −0.95 vs +0.05; regression 64% vs 47% | Not post-MI; composition substudy neutral |
| REVERSAL (2004) [32] | 654 stable CAD | Atorvastatin 80 vs pravastatine 40 | 79 vs 110 (2.0 vs 2.8) | IVUS; 18 mo | Progression halted vs continued | Moderate LDL levels |
| ASTEROID (2006) [33] | 507 CAD | Rosuvastatin 40, single arm | 60.8 (1.57) | IVUS; 24 mo | PAV −0.98 | No control; attrition |
| SATURN (2011) [34] | 1,385 CAD randomized; 1,039 with follow-up IVUS | Rosuvastatin 40 vs atorvastatin 80 | 62.6 vs 70.2 (1.62 vs 1.82) | IVUS; 104 wk | Median PAV −1.22 vs −0.99 (P=0.17) | No significant difference between the two statins; both regressed; no placebo arm |
| PRECISE-IVUS (2015) [35] | 246 after PCI, Japan | Atorvastatin + ezetimibe vs atorvastatin | 63.2 vs 73.3 (1.63 vs 1.90) | IVUS; 9–12 mo | PAV −1.4 vs −0.3; regression 78% vs 58% | Open label |
| EASY-FIT (2014) [36] | 70 unstable angina | Atorvastatin 20 vs 5 | 69 vs 78 (1.78 vs 2.02) | OCT; 12 mo | Cap +69% vs +17% | Small; low-dose comparator |
| ODYSSEY J-IVUS (2019) [39] | 206 recent ACS, Japan | Alirocumab vs standard care | Not shown | IVUS; 36 wk | No significant difference in primary plaque endpoint | Neutral; short duration |
| YELLOW III (2026) [37] | 110 stable CAD, lipid-rich plaque | Evolocumab + statin, single arm | Not reported in sources reviewed | OCT + NIRS-IVUS; 26 wk | Cap 70.9 → 97.7 μm; maxLCBI4mm 306.8 → 213.1; PAV −1.38 points | No control group |
| CCTA/PET study (2025) [38] | 47 stable, noncalcified plaque | Evolocumab, single arm | Not reported in sources reviewed | CCTA + PET; 18 mo | Noncalcified plaque fell; calcified plaque rose | No control group |
Values are not directly comparable across trials. PACMAN-AMI “diff” values are model-based between-group differences; other entries are within-arm changes as reported. PAV, percent atheroma volume; TAV, total atheroma volume; LCBI, cœur lipidique burden index.
A4. Major Outcome Trials in Detail
| Version d'essai | Population, timing, follow-up | Treatment vs comparator | LDL-C, mg/dL (baseline; achieved) | Primary endpoint | Résultat | Mortality |
| MIRACL (2001) [43] | 3,086 unstable angina or non-Q-wave MI; 24–96 h; 16 wk | Atorvastatin 80 vs placebo | ~124; 72 vs 135 at 16 wk | Death, MI, resuscitated arrest, or recurrent ischémie with rehospitalization | 14.8% vs 17.4%; RR 0.84 (0.70–1.00) | No significant reduction in death or MI; benefit driven mainly by fewer rehospitalizations for symptomatic ischemia |
| PROVE IT–TIMI 22 (2004) [10] | 4,162 ACS; within 10 days; mean 24 mo | Atorvastatin 80 vs pravastatin 40 | 106; 62 vs 95 | Death, MI, UA rehospitalization, revascularization, or stroke | 22.4% vs 26.3%; 16% reduction (5%–26%) | Death 2.2% vs 3.2%; P=0.07 |
| IMPROVE-IT (2015) [4] | 18,144 ACS; within 10 days; median ~6 y | Simvastatin + ezetimibe vs simvastatin | 93.8; 53.7 vs 69.5 | CV death, major coronary event, or nonfatal stroke | 32.7% vs 34.7% at 7 y; HR 0.936 (0.89–0.99) | No difference |
| ODYSSEY OUTCOMES (2018) [3] | 18,924 ACS 1–12 mo earlier; median 2.8 y | Alirocumab vs placebo + statin | ~92 (mean); ~40 vs ~93 at 4 mo | CHD death, MI, ischemic stroke, or UA hospitalization | 9.5% vs 11.1%; HR 0.85 (0.78–0.93) | All-cause death 3.5% vs 4.1%, nominal only |
| FOURIER (2017) [2] | 27,564 stable ASCVD; median 2.2 y | Evolocumab vs placebo + statin | 92 (median); 30 with evolocumab at 48 wk, 56 mg/dL lower than placebo | CV death, MI, stroke, UA hospitalization, or revascularization | 9.8% vs 11.3%; HR 0.85 (0.79–0.92) | CV death HR 1.05 (0.88–1.25) |
| FOURIER-OLE (2022) [14] | 6,635 FOURIER completers; median 5 more years | Original evolocumab vs original placebo, all on open-label drug | Median ~30 at extension week 12, on open-label evolocumab | Same as FOURIER | 3.36 vs 3.96 per 100 person-years; HR 0.85 (0.75–0.96) | CV death 0.68 vs 0.90 per 100 person-years, HR 0.77 (0.60–0.99); exploratory |
| AMUNDSEN (2026) [24] | 2,161 STEMI/NSTEMI (1,087 vs 1,074); open label; 12 mo | Evolocumab before PCI + standard care vs standard care (PCSK9 inhibitor permitted; used in 3.8%) | Median 16 vs 56 at 6 wk | LDL-C <55 and ≥50% reduction; main clinical end point tested second in a prespecified hierarchy (80% power for OR 0.68) | 792/970 (82%) vs 370/934 (40%); aOR 5.54 (4.50–6.82). Clinical composite 159/1,087 (14.6%) vs 165/1,074 (15.4%); aOR 0.94 (0.73–1.19) | Not significant |
Event rates are Kaplan–Meier estimates for PROVE IT–TIMI 22 and IMPROVE-IT and observed proportions for the others. Endpoints, populations, and follow-up differ, so these figures should not be compared across trials. AMUNDSEN was checked against the full primary JAMA article. CV, cardiovascular; CHD, coronary heart disease; UA, unstable angina.
| Endpoint (treatment vs control) | IMPROVE-IT (7 y) [4] | ODYSSEY OUTCOMES (median 2.8 y) [3] | FOURIER (median 2.2 y) [2] |
| Infarctus du myocarde | 13.1% vs 14.8% | 6.6% vs 7.6% | 3.4% vs 4.6% (HR 0.73) |
| Stroke (trial-specific definition) | Ischemic stroke 3.4% vs 4.1% | Ischemic stroke 1.2% vs 1.6% | Any stroke 1.5% vs 1.9% (HR 0.79) |
| Coronary revascularization | 21.8% vs 23.4% (not significant) | Ischemia-driven, lower with alirocumab | 5.5% vs 7.0% (HR 0.78) |
| Cardiovascular death | Aucune différence significative | Not significant (HR 0.88) | No difference (HR 1.05) |
| Mortalité toutes causes confondues | Aucune différence significative | 3.5% vs 4.1% (HR 0.85), nominal only | No difference |
These components are secondary or nominal analyses, not multiplicity-controlled results.
A5. Limitations of the Evidence
- Small imaging trials. HUYGENS randomized 161 patients, 135 of whom had evaluable follow-up imaging; PACMAN-AMI randomized 300, with 265 having paired IVUS. Both selected particular segments, had missing follow-up imaging, and enrolled mostly men. HUYGENS selected patients with already vulnerable-looking plaque.
- Imaging is not histology. OCT can mistake fibrous tissue for lipid, and macrophage signals are indirect.
- Financement par le secteur privé. Amgen funded HUYGENS, GLAGOV, and FOURIER; Sanofi and Regeneron supported ODYSSEY OUTCOMES, and Sanofi, Regeneron, and Infraredx funded PACMAN-AMI; Merck funded IMPROVE-IT; AstraZeneca funded SATURN. The major outcome trials used blinded treatment and independent event jugement, which limits but does not eliminate the concern.
- Different populations. The outcome trials differ in timing, background therapy, and endpoint definitions.
- Achieved-LDL and open-label analyses are vulnerable to selection and confounding.
- Genetic studies estimate lifelong effects of specific variants; their effect sizes cannot be transferred directly to drugs started in adulthood.
- Abstract-level sources. The following were reviewed at the abstract or published-summary level rather than in full text: the HUYGENS primary report (supplemented by its registry results) and ApoB analysis, Cohen 2006 (PCSK9 variants), Peloso 2019 (APOB variants), Benn 2010 and Benn 2019 (PCSK9 R46L), and Ference 2012 (Mendelian randomisation). These are also marked in the reference list.
- Sources of figure data. Each data figure plots values reported in the study cited in its caption; conceptual and model figures are labeled as illustrative.
- Review method. This narrative review is based on selected peer-reviewed studies and guidelines rather than a registered systematic search. Some findings were extracted from peer-reviewed abstracts or published summaries. Numbers not supported by the sources consulted were excluded. Figure values were checked against the published abstracts or primary reports listed in the companion figure register, and each statement in the text is supported by its cited source at the level indicated above (abstract or full text).
Références
- Nicholls SJ, Kataoka Y, Nissen SE, et al. Effect of evolocumab on coronary plaque phenotype and burden in statin-treated patients following myocardial infarction (HUYGENS). JACC Cardiovasc Imaging. 2022;15(7):1308-1321. doi:10.1016/j.jcmg.2022.03.002. PubMed: https://pubmed.ncbi.nlm.nih.gov/35431172/
- Sabatine MS, Giugliano RP, Keech AC, et al. Evolocumab and clinical outcomes in patients with cardiovascular disease (FOURIER). N Engl J Med. 2017;376:1713-1722. doi:10.1056/NEJMoa1615664. PubMed: https://pubmed.ncbi.nlm.nih.gov/28304224/
- Schwartz GG, Steg PG, Szarek M, et al. Alirocumab and cardiovascular outcomes after acute coronary syndrome (ODYSSEY OUTCOMES). N Engl J Med. 2018;379:2097-2107. doi:10.1056/NEJMoa1801174. PubMed: https://pubmed.ncbi.nlm.nih.gov/30403574/
- Cannon CP, Blazing MA, Giugliano RP, et al. Ezetimibe added to statin therapy after acute coronary syndromes (IMPROVE-IT). N Engl J Med. 2015;372:2387-2397. doi:10.1056/NEJMoa1410489. PubMed: https://pubmed.ncbi.nlm.nih.gov/26039521/
- Cohen JC, Boerwinkle E, Mosley TH Jr, Hobbs HH. Sequence variations in PCSK9, low LDL, and protection against coronary heart disease. N Engl J Med. 2006;354:1264-1272. doi:10.1056/NEJMoa054013 [abstract reviewed]
- Ference BA, Yoo W, Alesh I, et al. Effect of long-term exposure to lower low-density lipoprotein cholesterol beginning early in life on the risk of coronary heart disease: a Mendelian randomization analysis. J Am Coll Cardiol. 2012;60:2631-2639. doi:10.1016/j.jacc.2012.09.017 [abstract summary reviewed]
- Räber L, Ueki Y, Otsuka T, et al. Effect of alirocumab added to high-intensity statin therapy on coronary atherosclerosis in patients with acute myocardial infarction: the PACMAN-AMI randomized clinical trial. JAMA. 2022;327:1771-1781. doi:10.1001/jama.2022.5218
- Stone GW, Maehara A, Lansky AJ, et al. A prospective natural-history study of coronary atherosclerosis (PROSPECT). N Engl J Med. 2011;364:226-235. doi:10.1056/NEJMoa1002358
- Nicholls SJ, Nissen SE, Prati F, et al. Assessing the impact of PCSK9 inhibition on coronary plaque phenotype with optical coherence tomography: rationale and design of the randomized, placebo-controlled HUYGENS study. Cardiovasc Diagn Ther. 2021;11(1):120-129. doi:10.21037/cdt-20-684. PMCID: PMC7944215. PubMed: https://pubmed.ncbi.nlm.nih.gov/33708484/
- Cannon CP, Braunwald E, McCabe CH, et al. Intensive versus moderate lipid lowering with statins after acute coronary syndromes (PROVE IT–TIMI 22). N Engl J Med. 2004;350:1495-1504. doi:10.1056/NEJMoa040583. PubMed: https://pubmed.ncbi.nlm.nih.gov/15007110/
- Murphy SA, Pedersen TR, Gaciong ZA, et al. Effect of the PCSK9 inhibitor evolocumab on total cardiovascular events in patients with cardiovascular disease: a prespecified analysis from the FOURIER trial. JAMA Cardiol. 2019;4:613-619. doi:10.1001/jamacardio.2019.0886
- Cholesterol Treatment Trialists’ (CTT) Collaboration. Efficacy and safety of more intensive lowering of LDL cholesterol: a meta-analysis of data from 170,000 participants in 26 randomised trials. Lancet. 2010;376:1670-1681. doi:10.1016/S0140-6736(10)61350-5. PubMed: https://pubmed.ncbi.nlm.nih.gov/21067804/
- Silverman MG, Ference BA, Im K, et al. Association between lowering LDL-C and cardiovascular risk reduction among different therapeutic interventions: a systematic review and meta-analysis. JAMA. 2016;316:1289-1297. doi:10.1001/jama.2016.13985
- O’Donoghue ML, Giugliano RP, Wiviott SD, et al. Long-term evolocumab in patients with established atherosclerotic cardiovascular disease (FOURIER-OLE). Circulation. 2022;146:1109-1119. doi:10.1161/CIRCULATIONAHA.122.061620
- Hopewell JC, Malik R, Valdés-Márquez E, Worrall BB, Collins R; METASTROKE Collaboration of the ISGC. Differential effects of PCSK9 variants on risk of coronary disease and ischaemic stroke. Eur Heart J. 2018;39:354-359. doi:10.1093/eurheartj/ehx373
- Benn M, Tybjærg-Hansen A, Nordestgaard BG. Low LDL cholesterol by PCSK9 variation reduces cardiovascular mortality. J Am Coll Cardiol. 2019;73:3102-3114. doi:10.1016/j.jacc.2019.03.517 [abstract reviewed]
- Giugliano RP, Pedersen TR, Park JG, et al. Clinical efficacy and safety of achieving very low LDL-cholesterol concentrations with the PCSK9 inhibitor evolocumab: a prespecified secondary analysis of the FOURIER trial. Lancet. 2017;390:1962-1971. doi:10.1016/S0140-6736(17)32290-0
- Gaba P, O’Donoghue ML, Park JG, et al. Association between achieved low-density lipoprotein cholesterol levels and long-term cardiovascular and safety outcomes: an analysis of FOURIER-OLE. Circulation. 2023;147:1192-1203. doi:10.1161/CIRCULATIONAHA.122.063399
- Ridker PM, Everett BM, Thuren T, et al. Antiinflammatory therapy with canakinumab for atherosclerotic disease (CANTOS). N Engl J Med. 2017;377:1119-1131. doi:10.1056/NEJMoa1707914
- Tardif JC, Kouz S, Waters DD, et al. Efficacy and safety of low-dose colchicine after myocardial infarction (COLCOT). N Engl J Med. 2019;381:2497-2505. doi:10.1056/NEJMoa1912388
- Giugliano RP, Mach F, Zavitz K, et al. Cognitive function in a randomized trial of evolocumab (EBBINGHAUS). N Engl J Med. 2017;377:633-643. doi:10.1056/NEJMoa1701131. PubMed: https://pubmed.ncbi.nlm.nih.gov/28813214/
- Sattar N, Preiss D, Murray HM, et al. Statins and risk of incident diabetes: a collaborative meta-analysis of randomised statin trials. Lancet. 2010;375:735-742. doi:10.1016/S0140-6736(09)61965-6
- Blumenthal RS, et al. 2026 ACC/AHA/AACVPR/ABC/ACPM/ADA/AGS/APhA/ASPC/NLA/PCNA guideline on the management of dyslipidemia. Circulation. 2026;153(17). doi:10.1161/CIR.0000000000001423. Copublished in J Am Coll Cardiol. 2026;87(19):2624-2757. doi:10.1016/j.jacc.2025.11.016. PubMed: https://pubmed.ncbi.nlm.nih.gov/41824552/
- Montalescot G, Ferrari E, Souteyrand G, et al. LDL cholesterol lowering with evolocumab before percutaneous coronary intervention for acute myocardial infarction: the AMUNDSEN randomized clinical trial. JAMA. Published online August 29, 2026. doi:10.1001/jama.2026.17302. PubMed: https://pubmed.ncbi.nlm.nih.gov/42666092/
- Burke AP, Farb A, Malcom GT, et al. Coronary risk factors and plaque morphology in men with coronary disease who died suddenly. N Engl J Med. 1997;336:1276-1282. doi:10.1056/NEJM199705013361802
- Jia H, Abtahian F, Aguirre AD, et al. In vivo diagnosis of plaque erosion and calcified nodule in patients with acute coronary syndrome by intravascular optical coherence tomography. J Am Coll Cardiol. 2013;62:1748-1758. doi:10.1016/j.jacc.2013.05.071
- Fujino M, Nicholls SJ. PCSK9 inhibitors and coronary atherosclerosis: insights from recent intravascular imaging clinical trials. Cardiometab Syndr J. 2023;3(2):103-109. doi:10.51789/cmsj.2023.3.e14
- Di Giovanni G, et al. Impact of evolocumab on plaque phenotypic changes in patients with acute coronary syndrome and elevated lipoprotein(a) levels: a HUYGENS secondary analysis. Eur J Prev Cardiol. 2026;33(11):2047-2054. doi:10.1093/eurjpc/zwaf211
- Fujino M, et al. Achieved levels of apolipoprotein B and plaque composition after acute coronary syndromes: insights from HUYGENS. Atherosclerosis. 2025;403:119145. doi:10.1016/j.atherosclerosis.2025.119145 [abstract reviewed]
- Nicholls SJ, Puri R, Anderson T, et al. Effect of evolocumab on progression of coronary disease in statin-treated patients: the GLAGOV randomized clinical trial. JAMA. 2016;316:2373-2384. doi:10.1001/jama.2016.16951. PubMed: https://pubmed.ncbi.nlm.nih.gov/27846344/
- Nicholls SJ, et al. Effect of evolocumab on coronary plaque composition. J Am Coll Cardiol. 2018;72:2012-2021. doi:10.1016/j.jacc.2018.06.078
- Nissen SE, Tuzcu EM, Schoenhagen P, et al. Effect of intensive compared with moderate lipid-lowering therapy on progression of coronary atherosclerosis: a randomized controlled trial (REVERSAL). JAMA. 2004;291:1071-1080. doi:10.1001/jama.291.9.1071
- Nissen SE, Nicholls SJ, Sipahi I, et al. Effect of very high-intensity statin therapy on regression of coronary atherosclerosis: the ASTEROID trial. JAMA. 2006;295:1556-1565. doi:10.1001/jama.295.13.jpc60002
- Nicholls SJ, Ballantyne CM, Barter PJ, et al. Effect of two intensive statin regimens on progression of coronary disease (SATURN). N Engl J Med. 2011;365:2078-2087. doi:10.1056/NEJMoa1110874. PubMed: https://pubmed.ncbi.nlm.nih.gov/22085316/
- Tsujita K, Sugiyama S, Sumida H, et al. Impact of dual lipid-lowering strategy with ezetimibe and atorvastatin on coronary plaque regression in patients with percutaneous coronary intervention: the multicenter randomized controlled PRECISE-IVUS trial. J Am Coll Cardiol. 2015;66:495-507. doi:10.1016/j.jacc.2015.05.065. PubMed: https://pubmed.ncbi.nlm.nih.gov/26227186/
- Komukai K, Kubo T, Kitabata H, et al. Effect of atorvastatin therapy on fibrous cap thickness in coronary atherosclerotic plaque as assessed by optical coherence tomography: the EASY-FIT study. J Am Coll Cardiol. 2014;64:2207-2217. doi:10.1016/j.jacc.2014.08.045
- Kini AS, Vengrenyuk Y, Liu J, et al. Intracoronary imaging and transcriptomic characteristics before and after maximum lipid-lowering therapy: YELLOW-III study of evolocumab and maximum statin therapy in chronic coronary disease. JACC Cardiovasc Imaging. 2026;19(4):516-534. doi:10.1016/j.jcmg.2025.12.013. PubMed: https://pubmed.ncbi.nlm.nih.gov/41758107/
- Han D, et al. Effects of evolocumab on coronary plaque composition and microcalcification activity by coronary PET and CT angiography. JACC Cardiovasc Imaging. 2025;18:589-599. doi:10.1016/j.jcmg.2025.01.005. PubMed: https://pubmed.ncbi.nlm.nih.gov/40178463/
- Ako J, Hibi K, Tsujita K, et al. Effect of alirocumab on coronary atheroma volume in Japanese patients with acute coronary syndrome: the ODYSSEY J-IVUS trial. Circ J. 2019;83(10):2025-2033. doi:10.1253/circj.CJ-19-0412
- Prati F, Romagnoli E, Gatto L, et al. Relationship between coronary plaque morphology of the left anterior descending artery and 12 months clinical outcome: the CLIMA study. Eur Heart J. 2020;41:383-391. doi:10.1093/eurheartj/ehz520
- Puri R, Nicholls SJ, Shao M, et al. Impact of statins on serial coronary calcification during atheroma progression and regression. J Am Coll Cardiol. 2015;65:1273-1282. doi:10.1016/j.jacc.2015.01.036
- Lee SE, Chang HJ, Sung JM, et al. Effects of statins on coronary atherosclerotic plaques: the PARADIGM study. JACC Cardiovasc Imaging. 2018;11:1475-1484. doi:10.1016/j.jcmg.2018.04.015
- Schwartz GG, Olsson AG, Ezekowitz MD, et al. Effects of atorvastatin on early recurrent ischemic events in acute coronary syndromes: the MIRACL study. JAMA. 2001;285:1711-1718. doi:10.1001/jama.285.13.1711. PubMed: https://pubmed.ncbi.nlm.nih.gov/11277825/
- Ference BA, Ginsberg HN, Graham I, et al. Low-density lipoproteins cause atherosclerotic cardiovascular disease. 1. Evidence from genetic, epidemiologic, and clinical studies. A consensus statement from the European Atherosclerosis Society Consensus Panel. Eur Heart J. 2017;38:2459-2472. doi:10.1093/eurheartj/ehx144
- Schwartz GG, Szarek M, Bittner VA, et al. Transiently achieved very low LDL-cholesterol levels by statin and alirocumab after acute coronary syndrome are associated with cardiovascular risk reduction: the ODYSSEY OUTCOMES trial. Eur Heart J. 2023;44:1408-1417. doi:10.1093/eurheartj/ehad144. PubMed: https://pubmed.ncbi.nlm.nih.gov/36879424/
- Nidorf SM, Fiolet ATL, Mosterd A, et al. Colchicine in patients with chronic coronary disease (LoDoCo2). N Engl J Med. 2020;383:1838-1847. doi:10.1056/NEJMoa2021372
- Peloso GM, Nomura A, Khera AV, et al. Rare protein-truncating variants in APOB, lower low-density lipoprotein cholesterol, and protection against coronary heart disease. Circ Genom Precis Med. 2019;12:e002376. doi:10.1161/CIRCGEN.118.002376 [abstract reviewed]
- Benn M, Nordestgaard BG, Grande P, Schnohr P, Tybjaerg-Hansen A. PCSK9 R46L, low-density lipoprotein cholesterol levels, and risk of ischemic heart disease: 3 independent studies and meta-analyses. J Am Coll Cardiol. 2010;55:2833-2842. doi:10.1016/j.jacc.2010.02.044 [abstract reviewed]
- Zhao Z, Tuakli-Wosornu Y, Lagace TA, et al. Molecular characterization of loss-of-function mutations in PCSK9 and identification of a compound heterozygote. Am J Hum Genet. 2006;79(3):514-523. doi:10.1086/507488. PMCID: PMC1559532
- Amarenco P, Bogousslavsky J, Callahan A 3rd, et al. High-dose atorvastatin after stroke or transient ischemic attack (SPARCL). N Engl J Med. 2006;355:549-559. doi:10.1056/NEJMoa061894
- Rao SV, O’Donoghue ML, Ruel M, et al. 2025 ACC/AHA/ACEP/NAEMSP/SCAI guideline for the management of patients with acute coronary syndromes. J Am Coll Cardiol. 2025;85:2135-2237. doi:10.1016/j.jacc.2024.11.009. PubMed: https://pubmed.ncbi.nlm.nih.gov/40013746/
- Byrne RA, Rossello X, Coughlan JJ, et al. 2023 ESC guidelines for the management of acute coronary syndromes. Eur Heart J Acute Cardiovasc Care. 2024;13:55-161. doi:10.1093/ehjacc/zuad107. PubMed: https://pubmed.ncbi.nlm.nih.gov/37740496/
- Mach F, Baigent C, Catapano AL, et al. 2019 ESC/EAS guidelines for the management of dyslipidaemias: lipid modification to reduce cardiovascular risk. Atherosclerosis. 2019;290:140-205. doi:10.1016/j.atherosclerosis.2019.08.014. PubMed: https://pubmed.ncbi.nlm.nih.gov/31591002/
- Koskinas KC, Häner J, Ueki Y, et al. Association of lipoprotein(a) with changes in coronary atherosclerosis in patients treated with alirocumab. Circ Cardiovasc Imaging. 2024;17:e016683. doi:10.1161/CIRCIMAGING.124.016683. PubMed: https://pubmed.ncbi.nlm.nih.gov/39561225/