载脂蛋白B驱动的动脉粥样硬化作为阿尔茨海默病的病因基础
心肾-大脑轴的多学科视角
摘要
背景。. 占主导地位的神经中心框架从生物学上将阿尔茨海默病(AD)定义为由淀粉样蛋白和tau蛋白驱动的疾病 生物标志物 并将血管病变视为一种常见但次要的调节因素。遗传、流行病学和影像学证据越来越多地支持另一种解读,即终生暴露于 载脂蛋白 B (载脂蛋白B)-含 脂蛋白 是脑血管和小血管损伤的因果上游驱动因素,在相当一部分患者中,这种损伤先于并加速了阿尔茨海默病(AD)的特征性病理。.
目标。. 综合目前的证据,探讨终生载脂蛋白B(ApoB)暴露与颈动脉、颅内及肾血管床的动脉粥样硬化损伤之间的关系,进而探讨其与临床诊断为阿尔茨海默病的认知综合征之间的关系。.
方法. 结构化的 叙述性综述 收录于PubMed的原始研究, 孟德尔随机化 分析、纵向影像队列、心血管与痴呆预防随机对照试验,以及美国心脏协会、国家血脂协会和阿尔茨海默病协会的当前共识声明。因果推断依据 STROBE-MR 报告标准进行了评估。29]
结论。. 终生暴露于含载脂蛋白 B 的脂蛋白已被因果确立为动脉粥样硬化性血管疾病的驱动因素。来自药物靶点孟德尔的趋同证据 随机化 在超过一百万人中,7] 颅内纵向PET成像 狭窄,[13] 和随机血管风险降低试验[14] 支持这种血管损伤对认知功能减退的因果贡献,从而 血管性认知障碍与痴呆, ,以及在老年人尸检系列中占主导地位的混合病理学痴呆表型。2,32] 从脑血管损伤发展为生物标志物确诊的阿尔茨海默病(定义见 2024年NIA-AA修订标准[40]得到了支持,但置信度相应较弱,该手稿中的语言也在该终点处做出了相应的弱化表述。2024年NIA-AA标准是一个诊断框架,而非病因学声明;它与淀粉样蛋白-β既定的独立致病作用(由常染色体显性遗传性AD最直接地证明)完全兼容41] 并在散发性晚发型疾病中,对 ApoB 驱动的脑血管损伤起着因果上游作用。终生降低 ApoB(通过高质量的植物为主的饮食模式,以及在有指征时在中年开始的药物治疗)是预防认知衰退的一种可行的策略,也是预防痴呆症和阿尔茨海默病的一个合理组成部分。.
介绍
阿尔茨海默病的传统神经中心模型将β-淀粉样蛋白级联反应视为神经变性的主要诱因,这一观点正受到遗传学、流行病学和影像学证据的日益挑战,这些证据表明血管健康不仅仅是一个共病因素,而是该病理过程的根本性上游驱动因素。1,5,17] 本分析旨在探讨以下假说:终生暴露于升高的含载脂蛋白 B (ApoB) 的脂蛋白会驱动进行性动脉粥样硬化 斑块 在颈动脉、颅内动脉和肾动脉中积聚,引发一系列全身和局部损伤,最终导致相当一部分患者患上痴呆症。4,7,20,22通过检查跨血管床斑块形成的重叠机制以及孟德尔随机化提供的因果推断,出现了一个严谨的框架,用于将阿尔茨海默病理解为长达数十年的血管-脂质-炎症损伤的晚期神经学表现。2,3,9]
因果语言的使用是经过深思熟虑的,并根据链条中每个环节的证据强度进行了校准。ApoB 已被确定为动脉粥样硬化的致病因素 心血管疾病 通过多变量孟德尔随机化进行三角验证,21,25] 累积暴露分析,[22,33]和随机降脂试验。26] 针对超过一百万个体的非 HDL-C 与痴呆症的药物靶点孟德尔随机化研究,充分支持了这一因果通路向血管性认知障碍及混合病理痴呆的延伸[7] 并通过纵向PET成像将基线颅内狭窄与随后的淀粉样蛋白和 tau 蛋白积累联系起来。[13] 进一步扩展至生物标志物确诊的阿尔茨海默病(即根据2024年NIA-AA修订标准定义的AD)[40] — 受方向一致的 ApoB 特异性孟德尔随机化支持 [4] 并且由于血管损伤与淀粉样蛋白和 tau 蛋白生物学的机械相容性,[16,17,42] 但其强度适当地低于心血管关联。因此,该文稿在阿尔茨海默病(AD)终点采用了谨慎的措辞,并在全文中明确区分了全因痴呆、血管性认知障碍、混合病理痴呆以及经生物标志物确诊的AD。.
阿尔茨海默病和痴呆症的血管动脉粥样硬化假说
血管动脉粥样硬化假说认为,在相当一部分患者中,阿尔茨海默病的临床综合征是大动脉引发的慢性脑低灌注和神经血管单元功能障碍的下游结果 动脉粥样硬化 并通过大脑小血管网络传播。1,5,17] 在此框架下,颈动脉和颅内动脉的局限性狭窄,加之动脉弹性的丧失,创造了一个不利于神经元存活的血流动力学微环境,并 蛋白质 清仓。12,18]
当代神经病理学证据表明,在老年人群中,纯血管性痴呆与纯阿尔茨海默病之间的经典分类区别在经验上是站不住脚的。3,32] 社区基于尸检的研究报告称,混合性神经病理学——阿尔茨海默型、路易体型、TDP-43 和血管性病变的任意组合 病变 —存在于大多数老年人脑中,且单纯的蛋白病变而不伴随脑血管病变属于特例而非普遍现象。3,32] 大动脉粥样硬化,包括颈动脉狭窄和 颅内动脉粥样硬化性疾病, ,通常与脑部疾病并存 小血管病变 其特征表现为白质高信号、腔隙性梗死和微出血。[3,8,9]
动脉僵硬度 —特别是在近端 主动脉 以及颈动脉——将高压搏动传递至大脑脆弱的微血管系统中。12] 这种超搏动血流会破坏血脑屏障并干扰 类淋巴系统, ,一个负责清除代谢废物(包括β-淀粉样蛋白和 tau 蛋白)的血管周围网络。15,18在此框架中,这些蛋白质的积累部分是由于清除受损,而不仅仅是因为过度产生。16,17,18]
这一假说并不排除经典的阿尔茨海默病(AD)遗传风险。载脂蛋白E ε4(载脂蛋白E ε4等位基因——最大的常见遗传 风险因素 对于迟发型阿尔茨海默病——主要通过脑血管途径起作用。直接的人类影像学证据表明,APOE ε4 携带者表现出血脑屏障破裂,这一现象发生在认知能力下降之前并能预测认知下降,且独立于淀粉样蛋白和 tau 蛋白,42] 在全身脂蛋白生物学、脑血管损伤和临床阿尔茨海默病(AD)表型之间提供一座机制上的桥梁。[5,16,42]
我们明确探讨了2024年阿尔茨海默病协会修订的标准,40]这些标准通过核心淀粉样蛋白和tau生物标志物在生物学上定义阿尔茨海默病,而独立于临床综合征。这些标准是一个诊断框架,而非病因学声明,工作组承认血管及其他共存病理是病程的常见修饰因素。因此,我们的立场并不是2024年的标准是错误的,也不是它们否认血管因素——它们两者都不是。我们的立场是,对于相当一部分患者来说,这些标准所操作化的生物标志物特征有一个上游原因:数十年由ApoB驱动的脑血管损伤与内在的淀粉样蛋白和tau生物学相互作用。通过其下游生物标志物特征来定义阿尔茨海默病,与将该特征部分归因于上游血管原因完全兼容。.
表 1. 痴呆亚型中重叠的病理学和血流动力学特征
| 功能 | 阿尔茨海默病 (AD) | 血管性痴呆 | 混合性痴呆 |
| 原发性蛋白质病 | β-淀粉样蛋白斑块;tau蛋白缠结 | 微乎其微或缺如 | 广泛的 Aβ 和 tau |
| 血管病变 | 常见(CAA,微出血) | 大面积脑梗死、腔隙性脑梗死、白质高信号 | 血管与蛋白病合并的 |
| 血流动力学 | 脑血流量降低;类淋巴系统功能障碍 | 局灶性或全身性 缺血 | 慢性低灌注 + 僵硬 |
| 脂质驱动子 | 通过脑血管损伤的载脂蛋白B(ApoB)关联 | LDL-C 与 ApoB 强相关 | 终生高载脂蛋白B负荷 |
| 影像学特征 | 海马萎缩;Aβ-PET (+) | 多发性脑梗死;颈动脉狭窄 | 萎缩,白质高信号,, 斑块负荷 |
改编自参考文献 [3,5,9,32,40]. CAA = 脑淀粉样血管病;WMH = 白质高信号;CBF = 脑血流量。.
脂蛋白动力学与终生因果暴露
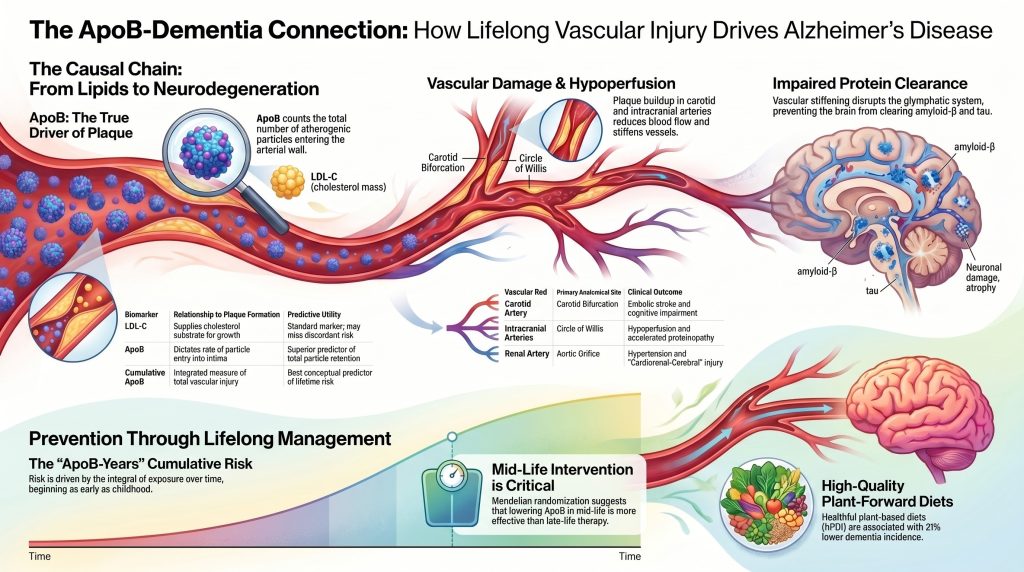
动脉粥样硬化发展核心在于循环中富含ApoB的脂蛋白浓度。10,19,20] ApoB是一种结构蛋白,存在于每一个致动脉粥样硬化脂蛋白颗粒的表面。肝源性极低密度脂蛋白(极低密度脂蛋白),中密度脂蛋白(IDL), 低密度脂蛋白 (低密度脂蛋白),和 脂蛋白(a) 每一个携带一个分子的 载脂蛋白B-100 每个粒子,同时 乳糜微粒 乳糜微粒残粒携带 载脂蛋白B-48 起源于肠道。20在成年人的吸收后状态下,由血浆 ApoB 测量所反映的主要致动脉粥样硬化负荷绝大多数由携带 apoB-100 的颗粒组成。20] 除了颗粒数量的区别外,低密度脂蛋白颗粒(apoB-100)在动脉内膜中的停留时间明显长于体积更大、循环时间更短暂的乳糜微粒残粒(apoB-48),因此 apoB-100 部分对动脉壁累积损伤的贡献不成比例,并且在“载脂蛋白B年数”脑血管床中不可或缺的。.
鉴于 低密度脂蛋白胆固醇 (LDL-C) 测量的指标是 胆固醇 在LDL颗粒的总质量中,ApoB提供了总数的直接计数 致动脉粥样硬化颗粒.[20] 这一区分在机制上至关重要:脂蛋白颗粒进入动脉的概率 内膜 且被细胞外蛋白聚糖滞留取决于颗粒浓度,而不是每个颗粒的胆固醇含量。19] 多变量孟德尔随机化分析已确定,在脂蛋白与 冠心病; 当以ApoB为条件时,无论是LDL-C还是 甘油三酯 保留动脉粥样硬化性心血管疾病的独立因果信息。21,25]
ApoB带来的风险是累积的——这一概念现在已被LDL/ApoB所正式确认 累积暴露 假设。22] 动脉粥样硬化形成 是一个缓慢的过程,通常在儿童时期随着早期……的形成而开始 脂肪纹.[19] 作为 含载脂蛋白B的颗粒 在几十年里持续升高,动脉粥样硬化斑块负荷逐渐累积,直到跨越临界阈值,导致管腔狭窄或 斑块破裂.[22,33] 终生累积暴露(通常被描述为“胆固醇年”或“ApoB-years”)是比任何单一的中年或晚年测量值(这些测量值可能会受到……的混淆)更能生物学上准确地预测心血管风险以及合理推测的痴呆风险的指标 反向因果关系 在老年人群中发展为衰弱及 减肥 在痴呆症临床前阶段。22,24,28]
表 2. 脂质生物标志物对动脉粥样硬化风险的比较预测价值
| 生物标志物 | 定义 | 与斑块形成的关系 | 效用 |
| LDL-C | LDL颗粒中的胆固醇质量 | 提供用于斑块生长的胆固醇底物 | 标准标志;遗漏风险在于 不协调 |
| 载脂蛋白B | 致动脉粥样硬化颗粒总数(每个颗粒一个) | 决定颗粒进入内膜的速率 | 颗粒截留的优良预测指标 |
| 非高密度脂蛋白胆固醇 | 总胆固醇 减去高密度脂蛋白胆固醇 | 捕获 LDL、VLDL、IDL 和 Lp(a) 胆固醇 | 致动脉粥样硬化负荷的实用替代指标 |
| 脂蛋白(a) | 带有载脂蛋白(a)的类低密度脂蛋白颗粒 | 促血栓形成和促炎 | 独立遗传危险因素 |
| 载脂蛋白B累积暴露量 | ApoB 随时间的积分(“ApoB 年”) | 总血管损伤的综合指标 | 终生风险的最佳概念预测指标 |
痴呆症孟德尔随机化证据综述
孟德尔随机化(MR)利用配子发生过程中遗传等位基因的随机分配来估计可改变暴露对结局的因果效应,模仿了……的设计 随机对照试验 同时避免了许多观察性来源 混杂的.[29] 下文总结的所有 MR 孟德尔随机化研究声明均已根据关于孟德尔随机化研究透明报告的 STROBE-MR 声明进行了评估。29]
常见降脂药物靶点遗传工具的孟德尔随机化分析 — HMGCR (他汀 目标), PCSK9 (PCSK9 抑制剂 目标), NPC1L1 (依折麦布 目标),和 胆固醇酯转移蛋白 —提供一些目前最强的因果证据,将终生较低的非高密度脂蛋白胆固醇(non-HDL-C)与较低的痴呆风险联系起来。在一项单样本孟德尔随机化(MR)研究中 元分析 在1,091,775名受试者中,非HDL-C每降低1 mmol/L(≈39 mg/dL),全因性痴呆的比值比分别为:0.24(95%置信区间 0.18–0.31) ;其中,HMGCR基因的比值比为0.24(95%置信区间 0.18–0.31),NPC1L1基因的比值比为0.18(0.12–0.25),CETP基因的比值比为0.30(0.26–0.34),PCSK9基因的比值比为0.97(0.70–1.35)。[7] 早先的一项丹麦孟德尔随机化分析报告了每降低 1 mmol/L 低密度脂蛋白胆固醇(LDL-C),阿尔茨海默病的风险比为 0.57(0.27–1.17),血管性痴呆的风险比为 0.81(0.34–1.89)——方向上与保护作用一致,但针对单一结局的统计效能不足。[27]
有两个要点值得明确指出。首先,Nordestgaard及其同事研究的主要结局是全因痴呆,而不是根据2024年NIA-AA标准经生物标志物确诊的阿尔茨海默病。40其次,PCSK9 的估计值与无效假设相符,这与 HMGCR、NPC1L1 和 CETP 的强健信号形成对比。7这种靶点特异性的异质性反驳了一个简单的模型——即任何能降低含ApoB脂蛋白的药理学机制都会等效地降低痴呆风险,并指向了未来试验必须解决的靶点特异性脑血管生物学。.
专门针对ApoB和阿尔茨海默病的MR证据较新。单变量两样本MR使用 英国生物样本库 ApoB 仪器和 IGAP AD 汇总统计数据显示,基因预测的较高 ApoB 与缩短相关 健康寿命 并且——用作者们自己留有余地的话来说——可能会增加患阿尔茨海默病的风险。4基于LDL-C的多变量孟德尔随机化表明,在联合模型中,即使LDL-C效应为零,ApoB仍保持其与健康寿命缩短的关联。4我们采纳作者自身的定性:这是针对阿尔茨海默病(AD)终点指标的支持性但属初步的因果证据,随着此类数据的不断完善,应当使用经生物标志物确诊的AD结果进行重复验证。.
孟德尔随机化的局限性
上述所有孟德尔随机化证据均存在若干局限性,在进行因果解释时必须予以考虑:
- 幸存者偏差: 基因决定的高ApoB水平个体可能会在痴呆症在临床上表现出来之前,死于过早的心血管事件,这可能会减弱所观察到的脂质与阿尔茨海默病之间的关联。4,7]
- 竞争性死亡风险: 更具体地说,抛开一般的生存者偏差不谈,ApoB 对……具有如此强烈的因果关系 心肌梗死 以及 中风 具有基因性 ApoB 升高(若非如此本会患上阿尔茨海默病)的个体,由于更早发生心血管死亡而被不成比例地从阿尔茨海默病易感人群中剔除。这种竞争风险结构在标准孟德尔随机化设计中系统性地减弱了可观测的脂质与阿尔茨海默病之间的关联,这也是当前孟德尔随机化研究中阿尔茨海默病终点信号比心血管信号更弱的一个具体原因——并不一定是因为因果路径较弱。4,27]
- 多效性: 基因变异可能通过预期暴露以外的途径影响结果。引用的研究使用了 MR-Egger、加权中位数和多变量 MR 估计量来评估稳健性;ApoB 条件分析保留了方向一致的信号。4,21,25]
- 结果异质性 在行政数据库中临床诊断的AD经常包含大量的血管共病;3,32] 2024年NIA-AA框架下的生物标志物确诊的AD终点[40] 将会加强未来的孟德尔随机化研究。关于全因痴呆的药物靶点孟德尔随机化证据[7] 在方法学上更强,但它广泛适用于痴呆症,而不是专门针对生物标志物确认的阿尔茨海默病 (AD)。.
- 血统与泛化性: 大多数关于脂质与痴呆症的孟德尔随机化研究都是在欧洲血统的人群中进行的;因果关系估计值可能因血统群体而异。7]
- 终生暴露解释: 孟德尔随机化(MR)估计的是终生遗传暴露的累积效应,这通常超过了在晚年开始药物治疗所能达到的效果。这种差异对确定预防时机具有参考价值,但不能直接转化为晚年痴呆症试验中的预期效应量。22,26]
动脉粥样硬化斑块形成的局部病理生理学
动脉粥样硬化是一种慢性炎症性疾病,由脂质在动脉局灶性区域(特别是血流紊乱、非层流区域)的滞留所引发。10,19斑块形成的分子和细胞机制在主要血管床之间大体上是保守的,然而局部的解剖结构和血流动力学赋予了每个部位疾病独特的特征。10,11,31]
颈动脉粥样硬化
由于其复杂的几何形态和血流动力学,颈动脉分叉处特别容易形成斑块。 反转 在心动周期中。10,11低且呈振荡性 壁面剪切应力 在内部的源头 颈动脉 促进 内皮功能障碍 并增加血管壁对含ApoB脂蛋白的通透性。10,11,19] 颈动脉斑块的一个显著特征是其易发生栓塞:高速血流会使形成于溃疡性斑块表面的血栓脱落,从而产生反复出现的微栓子,而非完全阻塞近端 闭塞.[11,34] 累积性微栓塞损伤、腔隙性梗死和微出血是血管性认知障碍的核心病理基础。[2,9,34]
颅内动脉粥样硬化性疾病
ICAD 是指脑底大动脉(包括中大脑动脉)中斑块的形成—— 动脉, ,基底动脉和威利斯环。11,13与颅外颈动脉疾病不同,前瞻性纵向影像学研究表明,颅内动脉粥样硬化性疾病(ICAD)与随后大脑实质中淀粉样蛋白-$\beta$和tau蛋白的沉积直接相关。在 前瞻性队列研究 通过连续的PiB-PET(淀粉样蛋白)和AV-1451-PET(tau蛋白)成像显示,基线时存在任何颅内动脉狭窄与四年内淀粉样蛋白-β积聚程度增加显著相关,而两条或更多动脉出现狭窄则预示两年内tau蛋白沉积量增加。[13这种纵向方向性——血管损伤发生于加速的蛋白质病变之前——是目前关于颅内血管健康在因果关系上位于阿尔茨海默病(AD)典型病变上游而非仅仅与其共存的最强有力的人类影像学证据之一。.
肾动脉粥样硬化与心肾-脑轴
肾动脉狭窄(RAS)绝大多数为动脉粥样硬化性病变,主要集中在主动脉开口处或主肾动脉近端的三分之一处。31,37] 与大脑一样,肾脏也是对高脉动血流和缺血敏感的低阻力血管床。6,12] 肾动脉中斑块的进展因血管周脂肪组织功能障碍和以下因素的扩张而加剧: 血管滋养管, ,这些细胞会释放促炎细胞因子和细胞外囊泡。[31]
动脉粥样硬化性肾动脉狭窄激活肾素-血管紧张素-醛固酮系统,产生继发性 高血压 这进一步加速了对脑微血管系统的损伤,并建立了一个连接肾脏、心脏和大脑的前馈循环。6,31,36,39] 慢性肾脏病 其本身具有系统性特征 炎症, 氧化应激, ,以及尿毒症内皮毒性,所有这些都通过心肾-大脑轴独立与认知功能下降相关。6,38,39]
表 3. 不同血管床斑块特征的比较
| 血管床 | 主要解剖部位 | 独特的心流动力学驱动因素 | 主要临床结局 |
| 颈动脉 | 颈动脉分叉;颈内动脉起始处 | 流体回流与湍流;低/振荡剪切应力 | 栓塞性脑卒中与认知功能障碍 |
| 颅内动脉 | 大脑中动脉,基底动脉,威利斯环 | 复杂分支;自动调节丧失 | 低灌注与加速的蛋白病 |
| 肾动脉 | 主动脉瓣口 / 近端三分之一 | 孔板相关剪切应力 | 肾动脉狭窄,高血压,慢性肾脏病 |
| 冠状动脉 | 近段前降支及分叉 | 循环压应力;弯曲 | 心肌梗死和 心绞痛 |
机制通路:从脂质到神经退行性变
循环载脂蛋白B(ApoB)水平升高向临床痴呆的转变涉及一个多阶段级联反应,其中 内皮下滞留 富含ApoB的脂蛋白作为起始事件。19] 滞留颗粒经历氧化和酶促修饰,产生强烈的促炎信号,从而激活 内皮细胞, ,招募单核细胞,并驱动 巨噬细胞 泡沫细胞形成。10,19,53]
脂质潴留、内皮激活与低灌注
内皮细胞通过表达粘附分子来响应氧化脂蛋白(血管细胞黏附分子-1, 细胞间黏附分子-1)并释放趋化因子(MCP-1、CXCL1)和细胞因子(IL-1β、, 白介素-6).[10,19,53] 进行性斑块生长导致动脉狭窄和僵硬,[10,12]在脑血管树中表现为脑血流量减少和慢性缺血。12,17] 慢性低灌注诱导神经元和胶质细胞产生代谢应激,激活了 NLRP3炎症小体, ,并使大脑为加速神经退行性变做好准备。17,53]
血管途径中的淀粉样蛋白-β
血管框架的一个核心要素在于,淀粉样蛋白-β(Aβ)的积聚部分既是脑血管损伤的原因,也是其结果。16,17] 缺血和氧化应激上调淀粉样前体蛋白的表达,并将其加工过程转向淀粉样生成途径,[16,17] 同时血管内 Aβ 沉积(脑淀粉样血管病,CAA)会损害血管壁收缩性并减少大脑中蛋白质的流出。16] 这产生了一个前馈环路:血管损伤促进了Aβ的蓄积,而Aβ通过先天免疫激活导致进一步的血管损伤和神经炎症。16,17,53]
我们明确指出,淀粉样蛋白并非仅仅是血管损伤产生的下游碎片。由 APP、PSEN1 或 PSEN2 突变引起的常染色体显性遗传性阿尔茨海默病(AD),确立了淀粉样蛋白本身就是一个充分的致病因素——这些突变通过改变淀粉样蛋白生物学特性来引发 AD,而不需要上游的血管损伤。41] 下文“反驳意见”部分所讨论的针对散发性阿尔茨海默病的抗淀粉样蛋白单克隆抗体试验进一步证明,清除淀粉样蛋白可产生统计学上显著的临床获益,这与淀粉样蛋白只是伴随现象的模型是不相容的。因此,我们的主张更具针对性且更能站得住脚:在散发性晚发型阿尔茨海默病(占绝大多数病例)中,数十年来由载脂蛋白B(ApoB)驱动的脑血管损伤是内源性淀粉样蛋白和tau蛋白生物学致病所需的脑内环境的主要上游决定因素。血管通路与淀粉样蛋白通路是相互作用且双向放大的,而非相互排斥的。.
类淋巴系统功能障碍与蛋白质清除
大脑代谢废物的清除部分由类淋巴系统介导,这是一个血管周脑脊液-组织间液交换网络,其驱动力依赖于动脉搏动和稳定的静脉流出。15,18] 动脉僵硬——动脉粥样硬化的直接机械后果,以及 血管老化 — 削弱了搏动性驱动力,12]以及啮齿动物和人类的研究表明,高血压和衰老会减少脑脊液沿血管周隙的流入。[18当类淋巴系统清除功能受损时,包括Aβ和tau在内的神经毒性蛋白质会蓄积,从而导致突触功能障碍和认知衰退。12,15,18] 我们将动脉僵硬度 → 糖原淋巴清除受损 → 阿尔茨海默病(AD)这一链条视为一个机制上合理且有部分支持的假设,而非一个已确立的临床通路。人类糖原淋巴生理学尚未得到完全验证,且沿血管周围间隙的弥散张量成像分析(DTI-ALPS)指数是血管周围弥散率的影像学替代指标,而非糖原淋巴通量的直接测量指标;其可重复性和生物学特异性是当前方法学研究的热点。[35]
检验终身保护假说
及早且持续 降脂 对于防止不可逆的神经退行性病变至关重要。22,26] 孟德尔随机化研究有效提供了一个终身低 LDL-C 和 ApoB 的自然模型,表明与仅在晚年才开始降脂治疗的个体相比,具有基因决定的较低暴露水平的个体在其一生中承受的心血管风险要低得多。22,25]
定量地, 临床试验 胆固醇治疗试验者协作组的研究表明,无论基线风险如何,他汀类药物治疗使低密度脂蛋白胆固醇(LDL-C)每降低1 mmol/L(≈39 mg/dL),主要血管事件的发生率相对降低约22%。[26相比之下,MR 估计每 1 mmol/L 基因决定的终生 LDL-C 降低所带来的冠心病风险降幅明显更大——大约是晚年他汀类药物治疗观察到的每 mmol/L 获益的三倍。22,33] 我们将这一差异明确标注为关于持续时间价值的推论:它认为,为了预防痴呆症,干预措施最好在中年进行,即在成熟斑块和认知能力下降的脑血管基础形成之前。22,40在缺乏试验数据的情况下,不宜将心血管每 mmol/L 的估计值直接外推至痴呆结局,因此我们呈现的是时间推断,而不是对痴呆事件减少的数值预测。.
随机血管风险降低试验提供了补充性的(尽管效应较小)证据。在 冲刺 MIND研究表明,强化血压控制(目标收缩压 <120 mmHg)与标准控制(<140 mmHg)相比,降低了轻度认知障碍或可能痴呆的复合终点事件发生率(风险比 0.85,95% 置信区间 0.74–0.97),并特别降低了轻度认知障碍(MCI)的风险(HR 0.81,95% 置信区间 0.69–0.94),尽管“可能患有痴呆”这一主要终点未达到统计学意义。[14在FINGER多域预防试验中,针对有风险的老年人,为期两年的饮食、运动、认知训练和血管风险监测的综合干预措施与对照组相比,改善了认知综合评分。50] 这些试验表明,对血管危险因素进行随机干预可以带来可测量的认知获益,这支持了终生降低血管危险因素以预防痴呆这一更广泛的逻辑。.
植物性饮食模式的角色
高质量的植物性饮食模式是降低终生 ApoB 暴露和全身血管炎症的强有力非药物策略。23,46,49] 饮食质量很重要:a 健康植物性饮食指数 (hPDI) 强调全谷物、水果、蔬菜、豆类和坚果的饮食模式与较低的痴呆风险相关,而不健康的植物性饮食模式(uPDI)——即富含精制谷物和含糖饮料的饮食模式——则与较高的痴呆风险相关。[43,46]
Meta来自前瞻性队列研究(n≈208,000)的-分析证据表明,与最低三分位数相比,hPDI最高三分位数与痴呆发病率降低约21%相关,而uPDI最高三分位数则与痴呆发病率升高约26%相关。[43] 在已确诊患有心代谢疾病的成年人中——这一人群的心肾脑轴已经激活——一种有益健康的 以植物为主的饮食 在英国生物样本库的随访研究中,这种模式与更广泛的健康生活方式因素相结合,可显著降低痴呆风险。[45在植物为主的饮食模式中,地中海和 MIND饮食 目前具有最强的累积证据基础,包括随机心血管结局数据(PREDIMED)[49] 且观察性研究一致表明其与较低的痴呆风险相关;[44] 严格的全食物植物性饮食或纯素饮食模式针对痴呆症或阿尔茨海默病终点的直接证据相对较弱。因此,我们将广义的“植物为主”的饮食模式描述为一个具有坚实生物学基础的预防策略,该策略得到了强有力的观察性数据的支持,且(对于 地中海饮食) 随机心血管证据,并且根据目前可用的痴呆症数据,我们不主张严格的全食物植物性饮食或纯素饮食优于地中海饮食或MIND模式。.
除了降低载脂蛋白B(ApoB)本身之外,高质量植物性饮食模式的神经保护作用还得益于以下互补机制:改善 内皮功能 并减少了氧化应激;23,46] 的有利调节 肠道微生物组 三甲胺 N-氧化物生成减少氧化三甲胺),一种与动脉粥样硬化和认知障碍有关的代谢物;47,48] 和改进 血压, 胰岛素敏感性, ,且语气具有煽动性。23,49,50地中海饮食和MIND饮食模式具有许多相同的机制,并且在心血管结局和认知终点方面得到了观察性研究和随机对照研究证据的支持。44,49,50]
表 4. 饮食模式对血管和认知危险因素的影响
| 饮食模式 | 核心组件 | 对载脂蛋白B的影响 | 对炎症的影响 | 痴呆风险 |
| 健康植物性饮食指数 | 全植物性食物、豆类、坚果 | 减少 | 减少 | 降低43,45] |
| 地中海 | 橄榄油, ,植物,鱼类,坚果 | 中度降低 | 中度降低 | 降低44,49] |
| 思维 | 植物、浆果、鱼类、橄榄油 | 中度降低 | 减少 | 降低44] |
| 不健康植物性饮食指数 | 精制谷物、甜食、炸土豆 | 可变 / 中性 | 增加 | 更高 [43] |
| 西方 | 红肉和加工肉类、精制糖 | 增加 | 增加 | 更高 [23,46] |
对阿尔茨海默病生物学定义的反对意见与调和
关于载脂蛋白B驱动的动脉粥样硬化是阿尔茨海默病上游致病因素的假说,必须回应三个合理的反驳观点:(1)晚年低胆固醇悖论,(2)无明显血管疾病的神经退行性变病例,以及(3)抗淀粉样蛋白单克隆抗体的部分治疗成功,这些成功似乎支持了淀粉样蛋白致病模型。.
晚年低胆固醇悖论
观察性研究经常表明,年龄≥75岁成人的低胆固醇水平与较高的痴呆风险相关。24,28] 最简约的解释是相反的 因果关系临床前期痴呆在此之前会有数年非意向性体重减轻和虚弱,而在晚期神经退行性变中,有时会出现肝脏合成功能障碍,所有这些都会降低循环胆固醇水平,这与终生低 ApoB 暴露的任何保护作用无关。24,28] 这一悖论强调了为什么中年胆固醇测量和终生遗传工具——而不是老年期胆固醇水平——才是对载脂蛋白B与痴呆症之间因果关系进行因果推断的合适基质。22,29]
非血管性阿尔茨海默病与遗传架构
主要由神经退行性病变引起的阿尔茨海默病是通过APP、PSEN1和PSEN2的特定常染色体显性突变发生的,41]及其他贡献因素包括慢性感染、线粒体功能障碍、睡眠呼吸障碍以及慢性睡眠不足。[41这些并非对血管病因模型的反驳;它们只是提醒我们,阿尔茨海默病(AD)是一个异质性综合征,其中动脉粥样硬化是相当一部分患者的主要致病因素,而非所有患者的唯一病因。3,32,41] APOE ε4 等位基因 在很大程度上通过脑血管机制增加阿尔茨海默病(AD)风险——包括在认知衰退之前发生的血脑屏障破坏,42] Aβ清除受损,以及CAA增加 [16] — 这表明基因风险和血管风险是相互交织的,而不是相互竞争的。.
抗淀粉样蛋白单克隆抗体试验
莱卡纳马布 以及 多奈单抗 提供了对有症状疾病中淀粉样蛋白通路的最直接检验。在 CLARITY AD 研究中,lecanemab 使 CDR-SB 的下降速度相对于 安慰剂 在18分制评分量表上,18个月内的评分(均值1.21 vs 1.66; 27%相对减缓),其中12.6%出现淀粉样蛋白相关影像学异常(ARIA-E),2.8%出现有症状的ARIA-E。[51] 在TRAILBLAZER-ALZ 2研究中,多纳内马布在76周内使iADRS评分下降速度减缓了35%,CDR-SB评分下降速度减缓了36%; ARIA-E的发生率为24.0%(其中有症状者为6.1%),其中3例与多纳纳单抗相关的死亡归因于ARIA。[52]
我们接受这些试验作为实质性证据,证明淀粉样蛋白在有症状的阿尔茨海默病(AD)中具有重要的机制作用:清除淀粉样蛋白可在主要和次要终点上产生可测量的、统计学上稳健且一致的认知下降减缓。这一结果与淀粉样蛋白是表面现象血管碎片的模型不相容,我们也不采用这种模型。减缓的绝对幅度是否达到了最小临床重要差值(MCID)并非已有定论,而是确实存在争议,早期AD提出的CDR-SB MCID大约在0.5-2.0分的范围内,不同的工作组在该范围内得出了不同的结论。对于lecanemab和donanemab的效果是否跨越了这一阈值,理性的人们存在分歧。.
这些试验未能显示的是:在晚期有症状的疾病中清除淀粉样蛋白足以阻止或逆转阿尔茨海默病的进展:其效果是渐进式的,ARIA(淀粉样蛋白相关影像学异常)安全性问题不容忽视且集中在APOE ε4纯合子人群中,而且这些试验测试的是晚期淀粉样蛋白的清除,而非上游预防。这些结果与我们的观点完全吻合——淀粉样蛋白在机制上很重要,是一个合法的治疗靶点;数十年来由ApoB驱动的上游脑血管损伤是淀粉样蛋白病理作用所依赖的病理基础的另一个可干预的主要决定因素;一个完整的痴呆症预防策略将合理地同时投入这两个途径。.
关于2024年NIA-AA阿尔茨海默病生物学定义的参与
阿尔茨海默病协会2024年修订的标准通过核心淀粉样蛋白和tau生物标志物,从生物学角度对阿尔茨海默病(AD)进行了操作化定义,且该定义独立于临床综合征。[40] 这些标准是一个诊断框架,而非病因学理论。工作组并未声称淀粉样蛋白和tau蛋白是阿尔茨海默病(AD)的唯一上游病因,也不否认血管因素的作用——事实上,血管病变及其他共病已被明确认定为影响疾病进程的常见修饰因素。 因此,我们并非反对2024年标准;而是提出一种与其相容的、互补的病因论观点。 对于符合阿尔茨海默病生物学标准的大部分患者而言,根据我们的解读,淀粉样蛋白/tau生物标志物特征的上游病因,是终身由ApoB驱动的脑血管动脉粥样硬化与内在淀粉样蛋白生物学的相互作用。纵向证据表明,颅内动脉粥样硬化可预测后续的淀粉样蛋白和tau蛋白的积累[13] 与这一解读完全一致。.
检验假设的拟议研究设计
对血管-动脉粥样硬化因果假说的严谨检验,需要开展贯穿整个生命历程、整合心血管与神经退行性标志物的纵向研究。9,40] 相关研究应追踪30多岁和40多岁人群,并对其ApoB、Lp(a)和炎症标志物进行连续监测。[20,22高分辨率成像(包括造影增强超声和血管壁MRI)应用于监测颈动脉和颅内动脉斑块的生长与消退。11,13] 先进的神经影像学技术,包括淀粉样蛋白和tau蛋白的正电子发射断层扫描(PET),以及作为脑淋巴功能新兴指标的血管周围扩散系数,将揭示血管损伤如何先于蛋白质积聚发生。[13,15,18,35]
新的孟德尔随机化研究应使用多变量工具从其他脂质性状中分离出ApoB,并在2024年NIA-AA标准下检验其对生物标志物确诊的阿尔茨海默病终点的独立效应。4,40] 需要进行随机预防试验,以检验在中年而不是晚年开始早期、积极地降低 ApoB 是否能减少随后的认知能力下降和神经退行性蛋白质负荷。7,22,26] 试验应按 APOE ε4 状态和基线脑血管负荷进行分层,16,42]并应酌情遵守 STROBE-MR 或 CONSORT 报告规范。[29]
最终论文与结论
认知衰退、血管性认知障碍和痴呆、混合病理痴呆,以及——在相当一部分患者中——生物学上定义的阿尔茨海默病,可以被有效地理解为长达数十年的血管-脂质-炎症损伤与内在的淀粉样蛋白和tau蛋白生物学共同作用下的晚期神经系统表现。1,2,3,17,40这一血管通路的核心可干预驱动因素是终生暴露于含ApoB的脂蛋白中,这会引发并促进关键脑部供血动脉和肾动脉中动脉粥样硬化斑块的形成。7,20,22,31] 这些斑块会导致慢性脑灌注不足、动脉硬化、血脑屏障功能障碍以及甘淋巴系统清除功能受损,并与内在的神经退行性生物学机制相互作用,从而导致淀粉样蛋白和tau蛋白的积累,并引发临床认知功能下降。[12,13,16,17,18,42]
因此,我们的论点并不是将阿尔茨海默病重新归类为血管性疾病,也不是说淀粉样蛋白在机制上不重要。家族性AD,41] 散发性阿尔茨海默病抗淀粉样蛋白试验结果,[51,52] 以及 2024 年 NIA-AA 生物学标准[40] 这些研究均证实,淀粉样蛋白生物学是任何完整的阿尔茨海默病(AD)模型中合理且必要的组成部分。我们的论点更为聚焦:对于相当一部分符合AD生物学标准的患者而言,淀粉样蛋白/tau生物标志物特征的上游成因,在很大程度上源于数十年来由ApoB引发的脑血管损伤。 这一框架与2024年美国国家老龄化研究所-美国心脏协会(NIA-AA)的生物学标准完全一致,该标准通过淀粉样蛋白和tau生物标志物对AD进行诊断性定义,但并未对这些生物标志物的上游成因作出病因学上的断言。.
其实际意义在于,针对阿尔茨海默病及相关痴呆症的预防策略应予以扩展,通过采用以植物性食物为主的高质量饮食模式,大幅重视终身维持血管健康——[43,44,45] 随机对照的血管风险降低策略,例如已在SPRINT MIND和FINGER研究中得到验证的策略,[14,50] 此外,如相关指南所示,降脂药物治疗应在中年而非晚年开始[7,22,26] ——同时继续投资于晚期的蛋白质靶向治疗。现有证据表明,这两种干预措施均有其必要性;从最长的时间跨度来看,上游血管干预措施有望带来更大的公共卫生效益,这也是本文的重点。.
参考文献
- Iadecola C. The pathobiology of vascular dementia. Neuron. 2013;80(4):844-866. doi:10.1016/j.neuron.2013.10.008
- Smith EE, Aparicio HJ, Gottesman RF, et al. Vascular Contributions to Cognitive Impairment and Dementia in the United States: Prevalence and Incidence: A Scientific Statement From the American Heart Association. Stroke. 2025;56(10):e317-e330. doi:10.1161/STR.0000000000000494
- Kapasi A, DeCarli C, Schneider JA. Impact of multiple pathologies on the threshold for clinically overt dementia. Acta Neuropathol. 2017;134(2):171-186. doi:10.1007/s00401-017-1717-7
- Martin L, Boutwell BB, Messerlian C, Adams CD. Mendelian randomization reveals apolipoprotein B shortens healthspan and possibly increases risk for Alzheimer’s disease. Commun Biol. 2024;7(1):230. Published 2024 Feb 24. doi:10.1038/s42003-024-05887-2
- Sweeney MD, Sagare AP, Zlokovic BV. Blood-brain barrier breakdown in Alzheimer disease and other neurodegenerative disorders. Nat Rev Neurol. 2018;14(3):133-150. doi:10.1038/nrneurol.2017.188
- Bugnicourt JM, Godefroy O, Chillon JM, Choukroun G, Massy ZA. Cognitive disorders and dementia in CKD: the neglected kidney-brain axis. J Am Soc Nephrol. 2013;24(3):353-363. doi:10.1681/ASN.2012050536
- Nordestgaard LT, Hanson A, Sanderson E, et al. Cholesterol-lowering drug targets reduce risk of dementia: Mendelian randomization and meta-analyses of 1 million individuals. Alzheimers Dement. 2025;21(10):e70638. doi:10.1002/alz.70638
- Bos D, Vernooij MW, de Bruijn RF, et al. Atherosclerotic calcification is related to a higher risk of dementia and cognitive decline. Alzheimers Dement. 2015;11(6):639-47.e1. doi:10.1016/j.jalz.2014.05.1758
- Wardlaw JM, Smith C, Dichgans M. Small vessel disease: mechanisms and clinical implications. Lancet Neurol. 2019;18(7):684-696. doi:10.1016/S1474-4422(19)30079-1
- Libby P, Buring JE, Badimon L, et al. Atherosclerosis. Nat Rev Dis Primers. 2019;5(1):56. Published 2019 Aug 16. doi:10.1038/s41572-019-0106-z
- Yahagi K, Kolodgie FD, Lutter C, et al. Pathology of Human Coronary and Carotid Artery Atherosclerosis and Vascular Calcification in Diabetes Mellitus. Arterioscler Thromb Vasc Biol. 2017;37(2):191-204. doi:10.1161/ATVBAHA.116.306256
- Mitchell GF, van Buchem MA, Sigurdsson S, et al. Arterial stiffness, pressure and flow pulsatility and brain structure and function: the Age, Gene/Environment Susceptibility–Reykjavik study. Brain. 2011;134(Pt 11):3398-3407. doi:10.1093/brain/awr253
- Kang KM, Park C, Nam H, et al. Intracranial stenosis and longitudinal progression of Alzheimer’s disease pathologies. Alzheimers Dement. 2025;21(12):e71010. doi:10.1002/alz.71010
- SPRINT MIND Investigators for the SPRINT Research Group, Williamson JD, Pajewski NM, et al. Effect of Intensive vs Standard Blood Pressure Control on Probable Dementia: A Randomized Clinical Trial. JAMA. 2019;321(6):553-561. doi:10.1001/jama.2018.21442
- Iliff JJ, Wang M, Liao Y, et al. A paravascular pathway facilitates CSF flow through the brain parenchyma and the clearance of interstitial solutes, including amyloid β. Sci Transl Med. 2012;4(147):147ra111. doi:10.1126/scitranslmed.3003748
- Greenberg SM, Bacskai BJ, Hernandez-Guillamon M, Pruzin J, Sperling R, van Veluw SJ. Cerebral amyloid angiopathy and Alzheimer disease – one peptide, two pathways. Nat Rev Neurol. 2020;16(1):30-42. doi:10.1038/s41582-019-0281-2
- Iadecola C. The Neurovascular Unit Coming of Age: A Journey through Neurovascular Coupling in Health and Disease. Neuron. 2017;96(1):17-42. doi:10.1016/j.neuron.2017.07.030
- Mestre H, Tithof J, Du T, et al. Flow of cerebrospinal fluid is driven by arterial pulsations and is reduced in hypertension. Nat Commun. 2018;9(1):4878. Published 2018 Nov 19. doi:10.1038/s41467-018-07318-3
- Tabas I, Williams KJ, Borén J. Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications. Circulation. 2007;116(16):1832-1844. doi:10.1161/CIRCULATIONAHA.106.676890
- Soffer DE, Marston NA, Maki KC, et al. Role of apolipoprotein B in the clinical management of cardiovascular risk in adults: An Expert Clinical Consensus from the National Lipid Association. J Clin Lipidol. 2024;18(5):e647-e663. doi:10.1016/j.jacl.2024.08.013
- Richardson TG, Sanderson E, Palmer TM, et al. Evaluating the relationship between circulating lipoprotein lipids and apolipoproteins with risk of coronary heart disease: A multivariable Mendelian randomisation analysis. PLoS Med. 2020;17(3):e1003062. Published 2020 Mar 23. doi:10.1371/journal.pmed.1003062
- Ference BA, Braunwald E, Catapano AL. The LDL cumulative exposure hypothesis: evidence and practical applications. Nat Rev Cardiol. 2024;21(10):701-716. doi:10.1038/s41569-024-01039-5
- Sacks FM, Lichtenstein AH, Wu JHY, et al. Dietary Fats and Cardiovascular Disease: A Presidential Advisory From the American Heart Association. Circulation. 2017;136(3):e1-e23. doi:10.1161/CIR.0000000000000510
- Mielke MM, Zandi PP, Sjögren M, et al. High total cholesterol levels in late life associated with a reduced risk of dementia. Neurology. 2005;64(10):1689-1695. doi:10.1212/01.WNL.0000161870.78572.A5
- Zuber V, Gill D, Ala-Korpela M, et al. High-throughput multivariable Mendelian randomization analysis prioritizes apolipoprotein B as key lipid risk factor for coronary artery disease. Int J Epidemiol. 2021;50(3):893-901. doi:10.1093/ije/dyaa216
- Cholesterol Treatment Trialists’ (CTT) Collaboration, Baigent C, Blackwell L, et al. Efficacy and safety of more intensive lowering of LDL cholesterol: a meta-analysis of data from 170,000 participants in 26 randomised trials. Lancet. 2010;376(9753):1670-1681. doi:10.1016/S0140-6736(10)61350-5
- Benn M, Nordestgaard BG, Frikke-Schmidt R, Tybjærg-Hansen A. Low LDL cholesterol, PCSK9 and HMGCR genetic variation, and risk of Alzheimer’s disease and Parkinson’s disease: Mendelian randomisation study. BMJ. 2017;357:j1648. Published 2017 Apr 24. doi:10.1136/bmj.j1648
- Iwagami M, Qizilbash N, Gregson J, et al. Blood cholesterol and risk of dementia in more than 1·8 million people over two decades: a retrospective cohort study. Lancet Healthy Longev. 2021;2(8):e498-e506. doi:10.1016/S2666-7568(21)00150-1
- Skrivankova VW, Richmond RC, Woolf BAR, et al. Strengthening the Reporting of Observational Studies in Epidemiology Using Mendelian Randomization: The STROBE-MR Statement. JAMA. 2021;326(16):1614-1621. doi:10.1001/jama.2021.18236
- Schwartz GG, Steg PG, Szarek M, et al. Alirocumab and Cardiovascular Outcomes after Acute Coronary Syndrome. N Engl J Med. 2018;379(22):2097-2107. doi:10.1056/NEJMoa1801174
- Safian RD. Renal artery stenosis. Prog Cardiovasc Dis. 2021;65:60-70. doi:10.1016/j.pcad.2021.03.003
- Schneider JA, Arvanitakis Z, Bang W, Bennett DA. Mixed brain pathologies account for most dementia cases in community-dwelling older persons. Neurology. 2007;69(24):2197-2204. doi:10.1212/01.wnl.0000271090.28148.24
- Domanski MJ, Tian X, Wu CO, et al. Time Course of LDL Cholesterol Exposure and Cardiovascular Disease Event Risk. J Am Coll Cardiol. 2020;76(13):1507-1516. doi:10.1016/j.jacc.2020.07.059
- Bos D, Arshi B, van den Bouwhuijsen QJA, et al. Atherosclerotic Carotid Plaque Composition and Incident Stroke and Coronary Events. J Am Coll Cardiol. 2021;77(11):1426-1435. doi:10.1016/j.jacc.2021.01.038
- Taoka T, Ito R, Nakamichi R, et al. Reproducibility of diffusion tensor image analysis along the perivascular space (DTI-ALPS) for evaluating interstitial fluid diffusivity and glymphatic function: CHanges in Alps index on Multiple conditiON acquIsition eXperiment (CHAMONIX) study. Jpn J Radiol. 2022;40(2):147-158. doi:10.1007/s11604-021-01187-5
- Toyoda K. Cerebral small vessel disease and chronic kidney disease. J Stroke. 2015;17(1):31-37. doi:10.5853/jos.2015.17.1.31
- Hansen KJ, Edwards MS, Craven TE, et al. Prevalence of renovascular disease in the elderly: a population-based study. J Vasc Surg. 2002;36(3):443-451. doi:10.1067/mva.2002.127351
- Sedaghat S, Sorond F, Yaffe K, et al. Decline in kidney function over the course of adulthood and cognitive function in midlife. Neurology. 2020;95(17):e2389-e2397. doi:10.1212/WNL.0000000000010631
- Drew DA, Weiner DE, Sarnak MJ. Cognitive Impairment in CKD: Pathophysiology, Management, and Prevention. Am J Kidney Dis. 2019;74(6):782-790. doi:10.1053/j.ajkd.2019.05.017
- Jack CR Jr, Andrews JS, Beach TG, et al. Revised criteria for diagnosis and staging of Alzheimer’s disease: Alzheimer’s Association Workgroup. Alzheimers Dement. 2024;20(8):5143-5169. doi:10.1002/alz.13859
- Knopman DS, Amieva H, Petersen RC, et al. Alzheimer disease. Nat Rev Dis Primers. 2021;7(1):33. Published 2021 May 13. doi:10.1038/s41572-021-00269-y
- Montagne A, Nation DA, Sagare AP, et al. APOE4 leads to blood-brain barrier dysfunction predicting cognitive decline. Nature. 2020;581(7806):71-76. doi:10.1038/s41586-020-2247-3
- Shen J, Chen H, Gong Y, et al. Association between plant-based diets and incident dementia: results from prospective cohort studies and a meta-analysis. J Prev Alzheimers Dis. 2026;13(2):100457. doi:10.1016/j.tjpad.2025.100457
- de Crom TOE, Mooldijk SS, Ikram MK, Ikram MA, Voortman T. MIND diet and the risk of dementia: a population-based study. Alzheimers Res Ther. 2022;14(1):8. Published 2022 Jan 12. doi:10.1186/s13195-022-00957-1
- Dunk MM, Dove A, Wang J, Sakakibara S, Carballo-Casla A, Xu W. Plant-Based Diet Quality, Healthy Lifestyle, and Dementia Risk in Older Adults With Cardiometabolic Diseases. JACC Adv. 2025;4(11 Pt 1):102229. doi:10.1016/j.jacadv.2025.102229
- Satija A, Bhupathiraju SN, Spiegelman D, et al. Healthful and Unhealthful Plant-Based Diets and the Risk of Coronary Heart Disease in U.S. Adults. J Am Coll Cardiol. 2017;70(4):411-422. doi:10.1016/j.jacc.2017.05.047
- Tang WH, Wang Z, Levison BS, et al. Intestinal microbial metabolism of phosphatidylcholine and cardiovascular risk. N Engl J Med. 2013;368(17):1575-1584. doi:10.1056/NEJMoa1109400
- Vogt NM, Romano KA, Darst BF, et al. The gut microbiota-derived metabolite trimethylamine N-oxide is elevated in Alzheimer’s disease. Alzheimers Res Ther. 2018;10(1):124. Published 2018 Dec 22. doi:10.1186/s13195-018-0451-2
- Estruch R, Ros E, Salas-Salvadó J, et al. Primary Prevention of Cardiovascular Disease with a Mediterranean Diet Supplemented with Extra-Virgin Olive Oil or Nuts. N Engl J Med. 2018;378(25):e34. doi:10.1056/NEJMoa1800389
- Ngandu T, Lehtisalo J, Solomon A, et al. A 2 year multidomain intervention of diet, exercise, cognitive training, and vascular risk monitoring versus control to prevent cognitive decline in at-risk elderly people (FINGER): a randomised controlled trial. Lancet. 2015;385(9984):2255-2263. doi:10.1016/S0140-6736(15)60461-5
- van Dyck CH, Swanson CJ, Aisen P, et al. Lecanemab in Early Alzheimer’s Disease. N Engl J Med. 2023;388(1):9-21. doi:10.1056/NEJMoa2212948
- Sims JR, Zimmer JA, Evans CD, et al. Donanemab in Early Symptomatic Alzheimer Disease: The TRAILBLAZER-ALZ 2 Randomized Clinical Trial. JAMA. 2023;330(6):512-527. doi:10.1001/jama.2023.13239
- Heneka MT, Carson MJ, El Khoury J, et al. Neuroinflammation in Alzheimer’s disease. Lancet Neurol. 2015;14(4):388-405. doi:10.1016/S1474-4422(15)70016-5