A aterosclerose induzida pela apolipoproteína B como base causal da doença de Alzheimer
Uma perspectiva multidisciplinar sobre o eixo cardiorrenal-cerebral
Resumo
Histórico. O modelo neurocêntrico dominante define a doença de Alzheimer (DA) do ponto de vista biológico com base nas proteínas amilóide e tau biomarcadores e considera a patologia vascular como um fator modificador frequente, mas secundário. Evidências genéticas, epidemiológicas e de exames de imagem apoiam cada vez mais uma interpretação alternativa, segundo a qual a exposição ao longo da vida a apolipoproteína B (ApoB)-contendo lipoproteínas é um fator causal de origem anterior das lesões cerebrovasculares e dos pequenos vasos que, em um subconjunto significativo de pacientes, antecede e acelera a patologia característica da DA.
Objetivo. Sintetizar as evidências atuais que associam a exposição ao longo da vida à ApoB a lesões ateroscleróticas nos leitos vasculares carotídeo, intracraniano e renal e, por sua vez, à síndrome cognitiva clinicamente diagnosticada como doença de Alzheimer.
Métodos. Estruturado revisão narrativa de estudos primários indexados no PubMed, Randomização mendeliana análises, coortes de imagens longitudinais, ensaios clínicos randomizados sobre doenças cardiovasculares e prevenção da demência, além das declarações de consenso atuais da American Heart Association, da National Lipid Association e da Alzheimer’s Association. As alegações de causalidade foram avaliadas com base nos padrões de relato STROBE-MR.[29]
Conclusões. A exposição ao longo da vida às lipoproteínas contendo ApoB foi cientificamente comprovada como um fator causador da doença vascular aterosclerótica. Evidências convergentes provenientes de estudos mendelianos sobre alvos farmacológicos randomização em mais de um milhão de pessoas,[7] imagens de PET longitudinais de lesões intracranianas estenose,[13] e ensaios clínicos randomizados de redução do risco vascular[14] aponta para uma contribuição causal dessa lesão vascular para o declínio cognitivo, para comprometimento cognitivo vascular e demência (VCID), e aos fenótipos de demência de patologia mista que predominam nas séries de autópsias de idosos.[2,32] A evolução de uma lesão cerebrovascular para a doença de Alzheimer confirmada por biomarcadores, conforme definido nos termos da Critérios revisados da NIA-AA para 2024[40] é corroborada, mas com um grau de confiança adequadamente menor, e a redação deste manuscrito reflete essa cautela nesse desfecho. Os critérios da NIA-AA de 2024 constituem uma estrutura diagnóstica, não uma afirmação etiológica; eles são totalmente compatíveis tanto com um papel patogênico independente e estabelecido da beta-amilóide (demonstrado mais diretamente pela DA familiar autossômica dominante)[41] e um papel causal inicial da lesão cerebrovascular induzida pela ApoB na doença esporádica de início tardio. A redução da ApoB ao longo da vida — por meio de padrões alimentares de alta qualidade, com ênfase em alimentos de origem vegetal e, quando indicado, farmacoterapia iniciada na meia-idade — é uma estratégia de prevenção defensável para o declínio cognitivo e um componente plausível da prevenção da demência e da DA.
Introdução
O modelo neurocêntrico predominante da doença de Alzheimer, que considera a cascata do beta-amilóide como o principal fator desencadeador da neurodegeneração, vem sendo cada vez mais questionado por evidências genéticas, epidemiológicas e de imagens que indicam que a saúde vascular não é meramente um fator de comorbidade, mas sim um fator fundamental e inicial do processo da doença.[1,5,17] Esta análise investiga a hipótese de que a exposição ao longo da vida a lipoproteínas com teores elevados de apolipoproteína B (ApoB) leva à aterosclerose progressiva placa acúmulo nas artérias carótidas, intracranianas e renais, desencadeando uma cascata de lesões sistêmicas e locais que culminam em demência em um subgrupo significativo de pacientes.[4,7,20,22] Ao examinar os mecanismos comuns de formação de placas em diferentes leitos vasculares e as inferências causais proporcionadas pela randomização mendeliana, surge um quadro rigoroso para compreender a doença de Alzheimer como a manifestação neurológica em estágio avançado de uma lesão vascular-lipídica-inflamatória que se estende por décadas.[2,3,9]
A linguagem causal é utilizada deliberadamente, mas é ajustada de acordo com a força das evidências em cada elo da cadeia. A ApoB é considerada causal para a aterosclerose doença cardiovascular por meio de triangulação com base na randomização mendeliana multivariável,[21,25] análises de exposição cumulativa,[22,33] e ensaios clínicos randomizados de redução de lipídios.[26] A extensão dessa via causal ao comprometimento cognitivo vascular e à demência de patologia mista é amplamente comprovada pela randomização mendeliana com alvo farmacológico para o colesterol não-HDL e a demência em mais de um milhão de indivíduos[7] e por meio de imagens de PET longitudinais que associam a estenose intracraniana inicial ao acúmulo subsequente de amilóide e tau.[13] A ampliação adicional especificamente para a doença de Alzheimer confirmada por biomarcadores — DA, conforme definida pelos critérios revisados da NIA-AA de 2024[40] — é corroborada por uma randomização mendeliana específica para a ApoB, com consistência direcional[4] e pela compatibilidade mecânica entre a lesão vascular e a biologia do amilóide e da proteína tau,[16,17,42] mas com uma força estatística adequadamente menor do que a observada na associação cardiovascular. O manuscrito adota, consequentemente, uma linguagem cautelosa ao abordar o desfecho da DA e distingue explicitamente, ao longo de todo o texto, a demência por todas as causas, o comprometimento cognitivo vascular, a demência de patologia mista e a DA confirmada por biomarcadores.
A Hipótese Vascular-Aterosclerótica da Doença de Alzheimer e da Demência
A hipótese vascular-aterosclerótica postula que a síndrome clínica da doença de Alzheimer é, em um subconjunto significativo de pacientes, a consequência de hipoperfusão cerebral crônica e disfunção da unidade neurovascular, desencadeadas por lesões nas grandes artérias aterosclerose e se propagou pela rede de pequenos vasos cerebrais.[1,5,17] Nesse contexto, o estreitamento focal das artérias carótidas e intracranianas, aliado à perda de elasticidade arterial, cria um ambiente hemodinâmico hostil à sobrevivência neuronal e proteína liquidação.[12,18]
Evidências neuropatológicas atuais demonstram que a distinção categórica clássica entre demência vascular pura e doença de Alzheimer pura é empiricamente insustentável em idosos.[3,32] Estudos de autópsias realizados na comunidade indicam que as neuropatologias mistas — qualquer combinação das formas do tipo Alzheimer, de corpos de Lewy, TDP-43 e vascular lesões — estão presentes na maioria dos cérebros idosos, e a proteinopatia pura, sem patologia cerebrovascular, é a exceção e não a regra.[3,32] Aterosclerose de grandes vasos, incluindo estenose carotídea e doença aterosclerótica intracraniana (ICAD), commonly coexists with cerebral small-vessel disease characterized by white-matter hyperintensities, lacunar infarcts, and microbleeds.[3,8,9]
Rigidez arterial — especialmente na parte proximal aorta e as artérias carótidas — transmitem a pulsatilidade de alta pressão à delicada microvasculatura do cérebro.[12] Esse fluxo hiperpulsátil danifica a barreira hematoencefálica e perturba o sistema glinfático, uma rede perivascular responsável pela eliminação de resíduos metabólicos, incluindo a beta-amilóide e a proteína tau.[15,18] Nesse contexto, o acúmulo dessas proteínas é, em parte, uma consequência da eliminação prejudicada, e não apenas uma consequência da superprodução.[16,17,18]
Essa hipótese não exclui o risco genético canônico da DA. A apolipoproteína E ε4 (APOE Alelo ε4) — o alelo genético mais comum fator de risco no caso da DA de início tardio — atua substancialmente por meio de vias cerebrovasculares. Evidências diretas obtidas por exames de imagem em humanos demonstram que os portadores do alelo APOE ε4 apresentam ruptura da barreira hematoencefálica que precede e prediz o declínio cognitivo, independentemente da amilóide e da proteína tau,[42] estabelecendo uma ponte mecanicista entre a biologia das lipoproteínas sistêmicas, a lesão cerebrovascular e o fenótipo clínico da DA.[5,16,42]
Adotamos explicitamente os critérios revisados da Associação de Alzheimer de 2024,[40] que definem a DA biologicamente por meio de biomarcadores centrais de amilóide e tau, independentemente da síndrome clínica. Esses critérios constituem uma estrutura diagnóstica, não uma afirmação etiológica, e o grupo de trabalho reconhece as comorbidades vasculares e outras como modificadores comuns do curso da doença. Nossa posição, portanto, não é de que os critérios de 2024 estejam errados ou que neguem as contribuições vasculares — eles não fazem nenhuma das duas coisas. Nossa posição é que a “impressão digital” de biomarcadores que eles operacionalizam tem, para um subconjunto substancial de pacientes, uma causa a montante: décadas de lesão cerebrovascular induzida pela ApoB interagindo com a biologia intrínseca do amilóide e da proteína tau. Definir a DA por meio de sua “impressão digital” de biomarcadores a jusante é totalmente compatível com atribuir essa “impressão digital”, em parte, a causas vasculares a montante.
Tabela 1. Características patológicas e hemodinâmicas comuns nos subtipos de demência
| Recurso | Doença de Alzheimer (DA) | Demência vascular (VaD) | Demência mista |
| Proteinopatia primária | Placas de beta-amilóide; emaranhados de tau | Mínimo ou ausente | Aβ e tau em grande quantidade |
| Lesões vasculares | Frequentemente presentes (CAA, microhemorragias) | Grandes infartos, lacunas, hipercastidade da substância branca (WMH) | Vascular e proteinopático combinado |
| Hemodinâmica | Redução do fluxo sanguíneo cerebral (CBF); insuficiência glinfática | Focal ou global isquemia | Hipoperfusão crônica + rigidez |
| Fator lipídico | Relação da ApoB com lesão cerebrovascular | Forte associação entre LDL-C e ApoB | Nível elevado de ApoB ao longo da vida |
| Características distintivas da imagemologia | Atrofia do hipocampo; PET para Aβ (+) | Infartos múltiplos; estenose carotídea | Atrofia, WMH, carga de placa |
Adaptado das referências [3,5,9,32,40]. CAA = angiopatia amilóide cerebral; WMH = hiperintensidades na substância branca; CBF = fluxo sanguíneo cerebral.
Dinâmica das lipoproteínas e exposição causal ao longo da vida
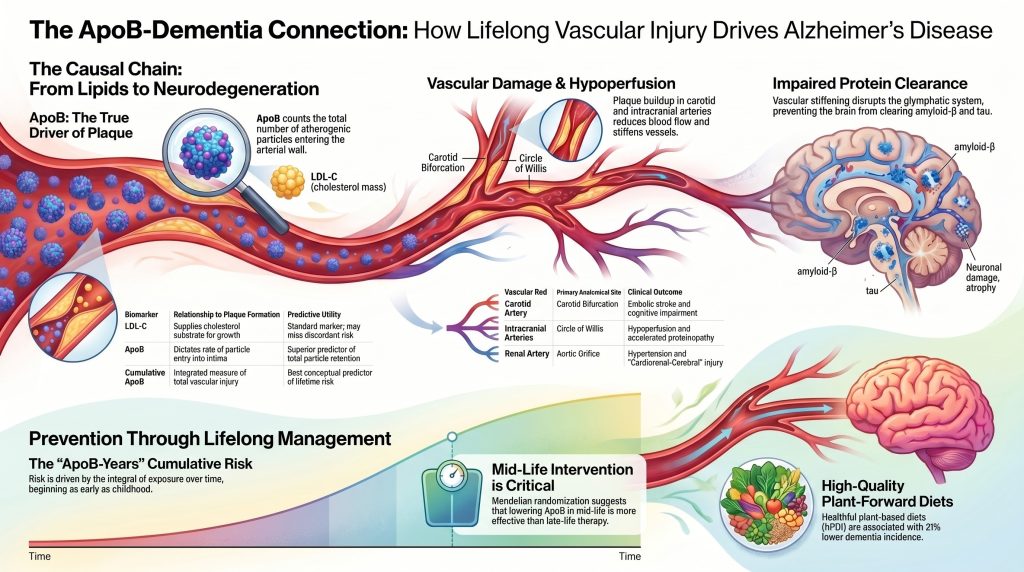
Um fator fundamental para o desenvolvimento da aterosclerose é a concentração de lipoproteínas contendo ApoB na circulação.[10,19,20] A ApoB é uma proteína estrutural presente na superfície de todas as partículas de lipoproteínas aterogênicas. As lipoproteínas de densidade muito baixa de origem hepática (VLDL), lipoproteínas de densidade intermediária (IDL), lipoproteínas de baixa densidade (LDL), e lipoproteína(a) cada um transporta uma molécula de apoB-100 por partícula, enquanto quilomícrons e os resíduos de quilomicrões transportam apoB-48 originadas no intestino.[20] Em adultos no estado pós-absortivo, a carga aterogênica dominante, refletida pela medição da ApoB plasmática, é composta predominantemente por partículas portadoras de ApoB-100.[20] Além da distinção em termos de contagem, as partículas de LDL (apoB-100) apresentam tempos de permanência na íntima substancialmente mais longos do que os remanescentes de quilomicrões (apoB-48), que são maiores e circulam de forma mais transitória; assim, a fração de apoB-100 contribui de forma desproporcional para a lesão cumulativa da parede arterial e predomina no “Anos-ApoB” parte integrante do leito cerebrovascular.
Considerando que Colesterol LDL (LDL-C) mede o colesterol Como parte da massa das partículas de LDL, a ApoB fornece uma medida direta do total de partículas aterogênicas.[20] Essa distinção é fundamental do ponto de vista mecânico: a probabilidade de uma partícula de lipoproteína entrar na artéria íntima e a retenção por proteoglicanos extracelulares depende da concentração das partículas, e não do teor de colesterol por partícula.[19] Análises de randomização mendeliana multivariável demonstraram que a ApoB é a característica lipídica dominante na relação entre as lipoproteínas e doença cardíaca coronariana; quando se leva em conta a ApoB, nem o LDL-C nem triglicerídeos manter informações causais independentes sobre doenças cardiovasculares ateroscleróticas.[21,25]
O risco associado à ApoB é cumulativo — um conceito agora formalizado como o LDL/ApoB exposição cumulativa hipótese.[22] Aterogênese é um processo lento que geralmente começa na infância, com a formação de... estrias gordurosas.[19] Como partículas contendo ApoB permanecem elevados ao longo de décadas, a carga de placas ateroscleróticas aumenta gradualmente até que limites críticos sejam ultrapassados, levando ao estreitamento da luz do vaso ou ruptura de placa.[22,33] Exposição cumulativa ao longo da vida (frequentemente descrita como “anos de colesterol” ou “anos de ApoB”) é um indicador biologicamente mais adequado do risco cardiovascular e, provavelmente, do risco de demência do que qualquer medida isolada realizada na meia-idade ou na terceira idade, que pode ser influenciada por causalidade reversa em idosos que apresentam fragilidade e perda de peso na fase pré-clínica da demência.[22,24,28]
Tabela 2. Valor preditivo comparativo dos biomarcadores lipídicos para o risco de aterosclerose
| Biomarcador | Definição | Relação com a formação de placa bacteriana | Utilidade |
| LDL-C | Massa de colesterol nas partículas de LDL | Fornece substrato de colesterol para o crescimento da placa | Indicador padrão; não leva em conta o risco em discordância |
| ApoB | Contagem total de partículas aterogênicas (um por partícula) | Determina a taxa de entrada de partículas na íntima | Preditor superior da retenção de partículas |
| Colesterol não-HDL | Colesterol total menos o HDL-C | Mede o colesterol LDL, VLDL, IDL e Lp(a) | Indicador prático da carga aterogênica |
| Lp(a) | Partícula semelhante ao LDL com apolipoproteína (a) | Pró-trombótico e pró-inflamatório | Fator de risco genético independente |
| Exposição cumulativa à ApoB | Integração da ApoB ao longo do tempo (“ApoB-anos”) | Medida integrada da lesão vascular total | Melhor preditor conceitual do risco ao longo da vida |
Adaptado das referências [19,20,21,22,25,33].
Análise das evidências da randomização mendeliana na demência
A randomização mendeliana (MR) aproveita a distribuição aleatória dos alelos genéticos durante a gametogênese para estimar o efeito causal de exposições modificáveis sobre os desfechos, imitando o desenho de um ensaio clínico randomizado ao evitar muitas fontes de erros observacionais confundível.[29] Todas as alegações de RM resumidas a seguir foram avaliadas com base na declaração STROBE-MR sobre a divulgação transparente de estudos de randomização mendeliana.[29]
Análises de MR de instrumentos genéticos para alvos comuns de medicamentos hipolipemiantes — HMGCR (estatina alvo), PCSK9 (Inibidor da PCSK9 alvo), NPC1L1 (ezetimiba alvo), e CETP — fornecem algumas das evidências causais mais sólidas atualmente disponíveis que associam níveis mais baixos de colesterol não-HDL ao longo da vida a um menor risco de demência. Em um MR de amostra única metanálise em uma amostra de 1.091.775 indivíduos, as razões de chances por cada 1 mmol/L (≈39 mg/dL) de redução no nível de colesterol não-HDL para demência por todas as causas foram de 0,24 (IC 95% 0,18–0,31) para o HMGCR, 0,18 (0,12–0,25) para o NPC1L1, 0,30 (0,26–0,34) para o CETP e 0,97 (0,70–1,35) para o PCSK9.[7] Uma análise de meta-análise dinamarquesa anterior relatou razões de risco por cada 1 mmol/L a menos de colesterol LDL de 0,57 (0,27–1,17) para a doença de Alzheimer e de 0,81 (0,34–1,89) para a demência vascular — resultados que apontam para um efeito protetor, mas com poder estatístico insuficiente para avaliar desfechos individuais.[27]
Há dois pontos que merecem destaque. Em primeiro lugar, o desfecho principal no estudo de Nordestgaard et al. é a demência por todas as causas, e não a doença de Alzheimer confirmada por biomarcadores de acordo com os critérios da NIA-AA de 2024.[40] Em segundo lugar, a estimativa para o PCSK9 é compatível com a hipótese nula, em contraste com os sinais robustos observados para o HMGCR, o NPC1L1 e o CETP.[7] Essa heterogeneidade específica do alvo contradiz um modelo simples no qual qualquer mecanismo farmacológico que reduza as lipoproteínas contendo ApoB reduziria de forma equivalente o risco de demência, e aponta para uma biologia cerebrovascular específica do alvo que os futuros estudos devem abordar.
As evidências de MR específicas para a ApoB e a doença de Alzheimer são mais recentes. A análise de MR univariável com duas amostras utilizando UK Biobank As estatísticas resumidas dos instrumentos de ApoB e do estudo AD do IGAP mostram que níveis mais elevados de ApoB, estimados geneticamente, estão associados a uma redução da expectativa de vida saudável e — nas próprias palavras cautelosas dos autores — pode, possivelmente, aumentar o risco de doença de Alzheimer.[4] O condicionamento multivariável por MR com base no LDL-C indica que a ApoB mantém sua associação com a redução da expectativa de vida saudável, mesmo quando o LDL-C é nulo no modelo conjunto.[4] Adotamos a própria caracterização dos autores: trata-se de evidência causal favorável, porém preliminar, no desfecho da DA, que deve ser replicada em relação a resultados de DA confirmados por biomarcadores, à medida que esses dados forem disponibilizados.
Limitações da randomização mendeliana
Várias limitações se aplicam a todas as evidências de RM apresentadas acima e devem ser levadas em consideração na interpretação causal:
- Viés de sobrevivência: Indivíduos com níveis geneticamente elevados de ApoB podem vir a falecer devido a eventos cardiovasculares prematuros antes de atingirem a idade em que a demência se manifestaria clinicamente, o que poderia atenuar a associação observada entre os lipídios e a DA.[4,7]
- Risco competitivo de morte: Mais especificamente do que o viés de sobrevivência geral, a ApoB é um fator causal tão forte para infarto do miocárdio e acidente vascular cerebral que indivíduos com níveis geneticamente elevados de ApoB — que, de outra forma, teriam desenvolvido DA — são desproporcionalmente excluídos da população elegível para DA devido à mortalidade cardiovascular precoce. Essa estrutura de riscos concorrentes atenua sistematicamente a associação observável entre lipídios e DA em projetos padrão de randomização mendeliana e é uma razão específica pela qual o sinal do desfecho DA na RM atual é mais fraco do que o sinal cardiovascular — não necessariamente porque a via causal seja fraca.[4,27]
- Pleiotropia: As variantes genéticas podem afetar o desfecho por meio de vias diferentes daquelas previstas para a exposição. Os estimadores de MR de Egger, mediana ponderada e MR multivariável foram utilizados pelos estudos citados para avaliar a robustez; as análises condicionais à ApoB mantêm um sinal direcionalmente consistente.[4,21,25]
- Heterogeneidade dos resultados: A DA clinicamente diagnosticada em conjuntos de dados administrativos frequentemente inclui copatologia vascular significativa;[3,32] desfechos de DA confirmados por biomarcadores no âmbito da estrutura da NIA-AA de 2024[40] fortaleceria os futuros trabalhos de MR. As evidências de MR entre medicamento e alvo para a demência por todas as causas[7] é metodologicamente mais robusto, mas se aplica à demência de maneira geral, e não especificamente à DA confirmada por biomarcadores.
- Origem e generalizabilidade: A maioria dos estudos de MR sobre lipídios e demência foi realizada em populações de ascendência europeia; as estimativas causais podem variar entre os diferentes grupos de ascendência.[7]
- Interpretação da exposição ao longo da vida: A MR estima o efeito cumulativo da exposição genética ao longo da vida, que normalmente excede o efeito alcançável por meio de farmacoterapia iniciada na terceira idade. Essa diferença é relevante para determinar o momento adequado para a prevenção, mas não se traduz diretamente nos tamanhos de efeito esperados em estudos sobre demência na terceira idade.[22,26]
Fisiopatologia regional da formação da placa aterosclerótica
A aterosclerose é uma doença inflamatória crônica desencadeada pela retenção de lipídios em áreas focais das artérias, particularmente em regiões onde o fluxo é turbulento e não laminar.[10,19] Os mecanismos moleculares e celulares da formação de placas são amplamente conservados nos principais leitos vasculares; no entanto, a anatomia e a hemodinâmica locais conferem características distintas à doença em cada local.[10,11,31]
Aterosclerose da artéria carótida
A bifurcação carotídea é especialmente vulnerável à formação de placa devido à sua geometria complexa e ao fluxo sanguíneo reversão durante o ciclo cardíaco.[10,11] Baixa e oscilatória tensão de cisalhamento na parede na origem do interno artéria carótida promove disfunção endotelial e aumenta a permeabilidade da parede vascular às lipoproteínas que contêm ApoB.[10,11,19] Uma característica distintiva da placa carotídea é sua tendência à embolização: o fluxo de alta velocidade desaloja os trombos que se formam nas superfícies ulceradas da placa, gerando microembolias recorrentes em vez de uma oclusão proximal completa oclusão.[11,34] A lesão microembólica cumulativa, o infarto lacunar e as microhemorragias são os principais mecanismos subjacentes ao comprometimento cognitivo vascular.[2,9,34]
Doença aterosclerótica intracraniana (ICAD)
ICAD refere-se à formação de placa nas grandes artérias na base do cérebro — incluindo a artéria cerebral média artéria, artéria basilar e o Círculo de Willis.[11,13] Ao contrário da doença carotídea extracraniana, a ICAD tem sido diretamente associada, em estudos prospectivos longitudinais de imagem, à deposição subsequente de beta-amilóide e proteína tau no parênquima cerebral. Em um coorte prospectiva Com exames de imagem seriados com PiB-PET (amiloide) e AV-1451-PET (tau), a presença de qualquer estenose intracraniana no início do estudo foi significativamente associada a um maior acúmulo de amiloide-β ao longo de quatro anos, e a estenose em duas ou mais artérias predisse um maior depósito de tau ao longo de dois anos.[13] Essa direcionalidade longitudinal — lesão vascular precedendo a proteinopatia acelerada — está entre as evidências mais sólidas atualmente disponíveis em exames de imagem em humanos de que a saúde vascular intracraniana está causalmente a jusante da patologia que define a DA, em vez de simplesmente ocorrer concomitantemente a ela.
Aterosclerose da artéria renal e o eixo cardiorrenal-cerebral
A estenose da artéria renal (RAS) é, na grande maioria dos casos, de origem aterosclerótica e concentra-se no orifício aórtico ou no terço proximal da artéria renal principal.[31,37] O rim, assim como o cérebro, é um leito vascular de baixa resistência, sensível ao fluxo hiperpulsátil e à isquemia.[6,12] A progressão da placa na artéria renal é potenciada pela disfunção do tecido adiposo perivascular e pela expansão da vasa vasorum, que liberam citocinas pró-inflamatórias e vesículas extracelulares.[31]
A RAS aterosclerótica ativa o sistema renina-angiotensina-aldosterona, produzindo secundariamente hipertensão o que acelera ainda mais os danos à microvasculatura cerebral e estabelece um ciclo de retroalimentação positiva que liga os rins, o coração e o cérebro.[6,31,36,39] Doença renal crônica caracteriza-se, por si só, por ser sistêmico inflamação, estresse oxidativo, e a toxicidade endotelial urêmica, todas elas associadas de forma independente ao declínio cognitivo por meio do eixo cardiorrenal-cerebral.[6,38,39]
Tabela 3. Comparação das características das placas entre os leitos vasculares
| Leito vascular | Local anatômico primário | Fator hemodinâmico exclusivo | Desfecho clínico primário |
| Artéria carótida | Bifurcação carotídea; origem da artéria carótida interna | Inversão de fluxo e turbulência; cisalhamento baixo/oscilatório | Acidente vascular cerebral embólico e comprometimento cognitivo |
| Artérias intracranianas | MCA, artéria basilar, Círculo de Willis | Ramificação complexa; perda da autorregulação | Hipoperfusão e proteinopatia acelerada |
| Artéria renal | Orifício aórtico / terço proximal | Tensão de cisalhamento relacionada ao orifício | RAS, hipertensão, DRC |
| Artéria coronária | Parte proximal da artéria descendente anterior esquerda (LAD) e bifurcações | Tensão compressiva cíclica; flexão | Infarto do miocárdio e angina |
Adaptado das referências [10,11,13,31,37].
A via mecânica: dos lipídios à neurodegeneração
A transição de níveis elevados de ApoB circulante para a demência clínica envolve uma cascata de múltiplas etapas na qual retenção subendotelial das lipoproteínas contendo ApoB constitui o evento inicial.[19] As partículas retidas sofrem modificações oxidativas e enzimáticas, gerando potentes sinais pró-inflamatórios que ativam células endoteliais, recrutam monócitos e estimulam macrófago formação de células de espuma.[10,19,53]
Retenção lipídica, ativação endotelial e hipoperfusão
As células endoteliais respondem às lipoproteínas oxidadas expressando moléculas de adesão (VCAM-1, ICAM-1) e liberando quimiocinas (MCP-1, CXCL1) e citocinas (IL-1β, IL-6).[10,19,53] O crescimento progressivo da placa causa estreitamento e endurecimento das artérias,[10,12] o que, na árvore vascular cerebral, se manifesta como redução do fluxo sanguíneo cerebral e isquemia crônica.[12,17] A hipoperfusão crônica induz estresse metabólico nos neurônios e nas células gliais, ativando o Inflamassomo NLRP3, e prepara o cérebro para uma neurodegeneração acelerada.[17,53]
A beta-amilóide na via vascular
Um elemento central do modelo vascular é que o acúmulo de beta-amilóide (Aβ) é, em parte, tanto uma causa quanto uma consequência da lesão cerebrovascular.[16,17] A isquemia e o estresse oxidativo aumentam a expressão da proteína precursora da amilóide e direcionam seu processamento para a via amiloidogênica,[16,17] enquanto a deposição vascular de Aβ (angiopatia amilóide cerebral, CAA) prejudica a contratilidade da parede vascular e reduz a eliminação de proteínas do cérebro.[16] Isso gera um ciclo de retroalimentação positiva: a lesão vascular promove o acúmulo de Aβ, o que causa danos vasculares adicionais e neuroinflamação por meio da ativação do sistema imunológico inato.[16,17,53]
Deixamos claro, no entanto, que o amilóide não é meramente um resíduo resultante de lesão vascular. A DA familiar autossômica dominante, causada por mutações nos genes APP, PSEN1 ou PSEN2, estabelece o amilóide como um fator patogênico suficiente por si só — essas mutações provocam a DA por meio de alterações na biologia do amilóide, sem a necessidade de um dano vascular prévio.[41] Os ensaios clínicos com anticorpos monoclonais anti-amiloide na DA esporádica, discutidos abaixo na seção “Contra-argumentos”, demonstram ainda mais que a remoção do amiloide produz um benefício clínico estatisticamente robusto, o que é incompatível com um modelo no qual o amiloide seria um epifenômeno. Nossa afirmação é, portanto, mais restrita e mais defensável: na DA esporádica de início tardio — a esmagadora maioria dos casos —, décadas de lesão cerebrovascular induzida pela ApoB são um importante determinante a montante do ambiente cerebral no qual a biologia intrínseca do amilóide e da proteína tau se torna patogênica. As vias vascular e amilóide interagem e se amplificam bidirecionalmente, em vez de serem mutuamente exclusivas.
Disfunção glinfática e eliminação de proteínas
A eliminação de resíduos metabólicos do cérebro é mediada, em parte, pelo sistema glinfático, uma rede perivascular de troca entre o líquido cefalorraquidiano e o líquido intersticial, cuja força motriz depende da pulsatilidade arterial e de um fluxo de saída venoso estável.[15,18] Rigidez arterial — uma consequência mecânica direta da aterosclerose e envelhecimento vascular — prejudica a força motriz pulsátil,[12] e estudos realizados com roedores e seres humanos demonstraram que a hipertensão e o envelhecimento reduzem o influxo de LCR ao longo do espaço perivascular.[18] Quando a eliminação glinfática é prejudicada, proteínas neurotóxicas, incluindo Aβ e tau, se acumulam, contribuindo para a disfunção sináptica e o declínio cognitivo.[12,15,18] Consideramos a cadeia rigidez arterial → comprometimento da depuração glinfática → DA como uma hipótese mecanicamente plausível e parcialmente comprovada, e não como um mecanismo clínico estabelecido. A fisiologia glinfática humana ainda não foi totalmente validada, e o índice de análise de imagem por tensor de difusão ao longo do espaço perivascular (DTI-ALPS) é um indicador de imagem para a difusividade perivascular, e não uma medida direta do fluxo glinfático; sua reprodutibilidade e especificidade biológica são objeto de trabalhos metodológicos em andamento.[35]
Testando a hipótese da proteção ao longo da vida
Precoce, contínuo hipolipemiante é fundamental para prevenir a neurodegeneração irreversível.[22,26] Os estudos de MR oferecem, de fato, um modelo natural de níveis mais baixos de LDL-C e ApoB ao longo da vida, demonstrando que indivíduos com exposição geneticamente mais baixa apresentam um risco cardiovascular ao longo da vida substancialmente menor do que aqueles que iniciam a terapia hipolipemiante apenas na terceira idade.[22,25]
Do ponto de vista quantitativo, ensaios clínicos Os estudos da Colaboração de Pesquisadores em Tratamento do Colesterol (Cholesterol Treatment Trialists’ Collaboration) demonstram uma redução relativa de aproximadamente 22% nos eventos vasculares graves para cada redução de 1 mmol/L (≈39 mg/dL) no LDL-C alcançada com a terapia com estatinas, independentemente do risco basal.[26] Em contrapartida, o MR estima uma redução significativamente maior da doença cardíaca coronariana para cada 1 mmol/L de redução genética do LDL-C ao longo da vida — aproximadamente o triplo do benefício por mmol/L observado com a terapia com estatinas na terceira idade.[22,33] Identificamos essa diferença claramente como uma inferência sobre o valor da duração: ela sustenta que, para a prevenção da demência, as intervenções deveriam, idealmente, ocorrer na meia-idade, antes que se desenvolvam placas maduras e o substrato cerebrovascular responsável pelo declínio cognitivo.[22,40] A extrapolação direta da estimativa cardiovascular por mmol/L para os desfechos de demência não se justifica na ausência de dados de ensaios clínicos, e apresentamos uma inferência temporal em vez de uma previsão numérica da redução de eventos de demência.
Estudos randomizados sobre a redução do risco vascular fornecem evidências complementares, embora de menor magnitude. Em SPRINT No estudo MIND, o controle intensivo da pressão arterial (meta de PAS <120 mmHg) em comparação com o controle padrão (<140 mmHg) reduziu o desfecho composto de comprometimento cognitivo leve ou demência provável (razão de riscos 0,85, IC 95% 0,74–0,97) e reduziu especificamente o MCI (HR 0,81, IC 95% 0,69–0,94), embora o desfecho primário de demência provável não tenha atingido significância estatística.[14] No estudo de prevenção multidomínio FINGER, uma intervenção combinada de dois anos envolvendo dieta, exercícios físicos, treinamento cognitivo e monitoramento de riscos vasculares melhorou os escores cognitivos compostos em comparação com o grupo controle em idosos em situação de risco.[50] Esses estudos demonstram que a modificação aleatória dos fatores de risco vasculares pode produzir benefícios cognitivos mensuráveis, corroborando a lógica mais ampla de que a redução dos fatores de risco vasculares ao longo da vida contribui para a prevenção da demência.
O papel dos padrões alimentares à base de vegetais
Padrões alimentares à base de vegetais de alta qualidade constituem uma estratégia não farmacológica eficaz para reduzir a exposição à ApoB ao longo da vida e a inflamação vascular sistêmica.[23,46,49] A qualidade da alimentação é importante: a Índice de alimentação saudável à base de vegetais (hPDI), que privilegia grãos integrais, frutas, vegetais, leguminosas e nozes, está associado a um menor risco de demência, enquanto um padrão alimentar à base de vegetais pouco saudável (uPDI), rico em grãos refinados e bebidas adoçadas com açúcar, está associado a um risco maior.[43,46]
Meta-analítica de coortes prospectivas (n ≈ 208.000) mostra que o tercil superior do hPDI está associado a uma incidência de demência aproximadamente 21% menor em relação ao tercil inferior, enquanto o tercil superior do uPDI está associado a uma incidência de demência aproximadamente 26% maior.[43] Em adultos com doença cardiometabólica estabelecida — uma população na qual o eixo cardiorrenal-cerebral já está ativado — uma alimentação saudável dieta à base de plantas Esse padrão, combinado com fatores mais amplos relacionados a um estilo de vida saudável, reduz substancialmente o risco de demência no acompanhamento do UK Biobank.[45] Entre os padrões alimentares com predomínio de alimentos vegetais, o mediterrâneo e Dietas MIND atualmente contam com a base de evidências cumulativas mais sólida, incluindo dados de desfechos cardiovasculares de estudos randomizados (PREDIMED)[49] e associações observacionais consistentes com menor risco de demência;[44] os padrões alimentares estritamente baseados em alimentos integrais de origem vegetal ou veganos apresentam evidências diretas mais fracas especificamente em relação aos desfechos de demência ou DA. Portanto, enquadramos os padrões alimentares com ênfase nos vegetais, de maneira ampla, como uma estratégia de prevenção com sólida base biológica, apoiada por dados observacionais robustos e (para Dieta mediterrânea) evidências cardiovasculares de estudos randomizados, e não afirmamos a superioridade de dietas estritamente baseadas em alimentos integrais de origem vegetal ou veganas em relação aos padrões mediterrâneo ou MIND com base nos dados atualmente disponíveis sobre demência.
Além da própria redução da ApoB, os efeitos neuroprotetores de padrões alimentares à base de vegetais de alta qualidade são mediados por mecanismos complementares: melhora função endotelial e redução do estresse oxidativo;[23,46] modulação favorável do microbiota intestinal com produção reduzida de N-óxido de trimetilamina (TMAO), um metabólito associado à aterosclerose e ao comprometimento cognitivo;[47,48] e aprimorado pressão arterial, sensibilidade à insulina, e o nível de inflamação.[23,49,50] Os padrões alimentares mediterrâneo e MIND compartilham muitos desses mecanismos e são respaldados por evidências tanto observacionais quanto de estudos randomizados no que diz respeito a desfechos cardiovasculares e cognitivos.[44,49,50]
Tabela 4. Impacto dos padrões alimentares nos fatores de risco vasculares e cognitivos
| Padrão alimentar | Componentes principais | Efeito sobre a ApoB | Efeito sobre a inflamação | Risco de demência |
| Baseado em vegetais e saudável (hPDI) | Alimentos integrais, leguminosas, nozes | Diminuiu | Diminuiu | Menor [43,45] |
| Mediterrâneo | Azeite de oliva, plantas, peixes, nozes | Moderadamente reduzido | Moderadamente reduzido | Menor [44,49] |
| MENTE | Plantas, frutas vermelhas, peixe, azeite de oliva | Moderadamente reduzido | Diminuiu | Menor [44] |
| Alimentos à base de plantas não saudáveis (uPDI) | Cereais refinados, doces, batatas fritas | Variável / neutro | Aumentado | Mais alto [43] |
| Ocidental | Carne vermelha e processada, açúcares refinados | Aumentado | Aumentado | Mais alto [23,46] |
Adaptado das referências [23,43,44,45,46,49].
Contra-argumentos e reconciliação com a definição biológica da DA
A hipótese de que a aterosclerose induzida pela ApoB seja um fator causal prévio da doença de Alzheimer deve levar em conta três contra-argumentos válidos: (1) o paradoxo do colesterol baixo na terceira idade, (2) os casos de neurodegeneração sem doença vascular evidente e (3) o sucesso terapêutico parcial dos anticorpos monoclonais anti-amiloide, que parecem apoiar um modelo causal amiloide.
O paradoxo do colesterol baixo na terceira idade
Estudos observacionais frequentemente mostram que níveis baixos de colesterol em adultos com idade ≥ 75 anos estão associados a um risco maior de demência.[24,28] A explicação mais parcimoniosa é o contrário causação: a demência pré-clínica é precedida por anos de perda de peso involuntária e fragilidade e, na fase avançada da neurodegeneração, às vezes por disfunção da síntese hepática; todos esses fatores reduzem o colesterol circulante, independentemente de qualquer efeito protetor da baixa exposição à ApoB ao longo da vida.[24,28] Esse paradoxo ressalta por que as medições de colesterol na meia-idade e os marcadores genéticos ao longo da vida — e não os níveis de colesterol na terceira idade — constituem a base adequada para a inferência causal sobre a relação entre a ApoB e a demência.[22,29]
DA não vascular e arquitetura genética
A doença de Alzheimer, predominantemente neurodegenerativa, ocorre por meio de mutações autossômicas dominantes específicas nos genes APP, PSEN1 e PSEN2,[41] e outros fatores que contribuem para isso incluem infecções crônicas, disfunção mitocondrial, distúrbios respiratórios do sono e privação crônica de sono.[41] Essas observações não constituem refutações de um modelo causal vascular; são simplesmente lembretes de que a DA é uma síndrome heterogênea na qual a aterosclerose é um importante fator causal em um subconjunto significativo de pacientes, mas não a causa exclusiva em todos.[3,32,41] O Alelo APOE ε4 aumenta o risco de DA, em grande parte, por meio de mecanismos cerebrovasculares — incluindo a ruptura da barreira hematoencefálica que antecede o declínio cognitivo,[42] redução da eliminação de Aβ e aumento da CAA[16] — o que demonstra que os riscos genéticos e vasculares estão interligados, em vez de serem concorrentes.
Ensaios clínicos com anticorpos monoclonais anti-amiloide
Lecanemab e donanemab constituem o teste mais direto da via amilóide na doença sintomática. No estudo CLARITY AD, o lecanemab retardou o declínio do CDR-SB em 0,45 pontos em relação a placebo ao longo de 18 meses, em uma escala de 18 pontos (média de 1,21 vs. 1,66; desaceleração relativa em 27%), com anormalidades de imagem relacionadas ao amilóide (ARIA-E) em 12,6% e ARIA-E sintomática em 2,8%.[51] No estudo TRAILBLAZER-ALZ 2, o donanemab retardou o declínio do iADRS em 35% e o declínio do CDR-SB em 36% ao longo de 76 semanas; O ARIA-E ocorreu em 24,0% (6,1% sintomáticos), com três óbitos relacionados ao donanemab atribuíveis ao ARIA.[52]
Aceitamos esses ensaios como evidência substancial de que o amilóide é mecanicamente importante na DA sintomática: a remoção do amilóide produz um abrandamento mensurável, estatisticamente robusto e consistente do declínio cognitivo em todos os desfechos primários e secundários. Esse resultado não é compatível com um modelo no qual o amilóide seja um resíduo vascular epifenomenal, e não adotamos tal modelo. Se a magnitude absoluta desse abrandamento atinge uma diferença mínima clinicamente importante (MCID) é uma questão genuinamente contestada, e não um fato estabelecido, com as MCIDs propostas pelo CDR-SB para a DA em estágio inicial variando entre aproximadamente 0,5 e 2,0 pontos, e diferentes grupos de trabalho chegando a conclusões distintas dentro desse intervalo. Pessoas razoáveis discordam sobre se os efeitos do lecanemab e do donanemab ultrapassam esse limiar.
O que os ensaios clínicos não demonstram é que a remoção de amilóide na fase avançada da doença sintomática seja suficiente para interromper ou reverter a progressão da DA: os efeitos são incrementais, o perfil de segurança da ARIA não é insignificante e se concentra em homozigotos para APOE ε4, e os ensaios testam a remoção de amilóide na fase avançada, em vez da prevenção em estágios iniciais. Esses resultados são totalmente compatíveis com nossa visão — a amilóide é mecanicamente importante e um alvo terapêutico legítimo; décadas de lesão cerebrovascular prévia induzida pela ApoB são um determinante adicional e modificável do substrato sobre o qual a patologia amilóide atua; e uma estratégia completa de prevenção da demência investe razoavelmente em ambas as vias.
Envolvimento com a Definição Biológica da Doença de Alzheimer (DA) da NIA-AA de 2024
Os critérios revisados da Associação de Alzheimer de 2024 definem a DA do ponto de vista biológico com base nos principais biomarcadores de amiloide e tau, independentemente da síndrome clínica.[40] Esses critérios constituem um quadro diagnóstico, não uma teoria etiológica. O grupo de trabalho não afirma que a amilóide e a proteína tau sejam as únicas causas primárias da DA e não nega as contribuições vasculares — na verdade, as comorbidades vasculares e outras são explicitamente reconhecidas como modificadores comuns do curso da doença. Portanto, não estamos argumentando contra os critérios de 2024; estamos apresentando um argumento etiológico complementar compatível com eles. Para um subconjunto substancial de pacientes que atendem aos critérios biológicos para a DA, a causa primária do perfil dos biomarcadores amilóide/tau é, em nossa interpretação, a aterogênese cerebrovascular impulsionada pela ApoB ao longo da vida, interagindo com a biologia intrínseca do amilóide. Evidências longitudinais de que a aterosclerose intracraniana prediz o acúmulo subsequente de amilóide e tau[13] é diretamente compatível com essa interpretação.
Propostas de desenhos de pesquisa para testar a hipótese
A avaliação rigorosa da hipótese causal vascular-aterosclerótica requer estudos longitudinais que integrem marcadores cardiovasculares e neurodegenerativos ao longo de toda a vida.[9,40] Os estudos devem acompanhar indivíduos na faixa dos 30 e 40 anos, com medições seriadas de ApoB, Lp(a) e marcadores inflamatórios.[20,22] Exames de imagem de alta resolução — incluindo ultrassom com contraste e ressonância magnética da parede vascular — devem monitorar o crescimento e a regressão da placa nas artérias carótidas e intracranianas.[11,13] Técnicas avançadas de neuroimagem, incluindo PET para amiloide e tau e indicadores emergentes de difusividade perivascular da função glinfática, permitiriam mapear como a lesão vascular antecede o acúmulo de proteínas.[13,15,18,35]
Novos estudos de MR devem isolar a ApoB de outras características lipídicas por meio de modelos multivariáveis e examinar seu efeito independente em relação aos desfechos de DA confirmados por biomarcadores, de acordo com os critérios da NIA-AA de 2024.[4,40] São necessários ensaios clínicos randomizados de prevenção para verificar se a redução precoce e agressiva dos níveis de ApoB — iniciada na meia-idade, em vez de na terceira idade — reduz o declínio cognitivo subsequente e a carga de proteínas neurodegenerativas.[7,22,26] Os ensaios clínicos devem ser estratificados de acordo com o status do APOE ε4 e a carga cerebrovascular basal,[16,42] e devem seguir as diretrizes de relato STROBE-MR ou CONSORT, conforme o caso.[29]
Tese Final e Conclusão
O declínio cognitivo, o comprometimento cognitivo vascular e a demência, a demência de patologia mista e — em um subconjunto significativo de pacientes — a doença de Alzheimer definida biologicamente podem ser compreendidos de forma produtiva como manifestações neurológicas tardias de uma lesão vascular-lipídica-inflamatória que se estende por décadas e atua em conjunto com a biologia intrínseca do amilóide e da proteína tau.[1,2,3,17,40] O principal fator modificável dessa via vascular é a exposição ao longo da vida a lipoproteínas contendo ApoB, o que inicia e propaga a formação de placas ateroscleróticas nas artérias renais e nas que irrigam o cérebro, de importância crítica.[7,20,22,31] Essas placas causam hipoperfusão cerebral crônica, rigidez arterial, disfunção da barreira hematoencefálica e comprometimento da eliminação glinfática, contribuindo para o acúmulo de amilóide e tau e para o declínio cognitivo clínico, em interação com a biologia neurodegenerativa intrínseca.[12,13,16,17,18,42]
Nosso argumento, portanto, não é que a doença de Alzheimer deva ser reclassificada como doença vascular, nem que o amilóide não tenha importância do ponto de vista mecânico. A DA familiar, [41] resultados de um estudo clínico com terapia anti-amiloide na DA esporádica,[51,52] e os critérios biológicos da NIA-AA de 2024[40] cada um deles estabelece que a biologia do amilóide é um componente legítimo e necessário de qualquer modelo completo da DA. Nosso argumento é mais específico: para um subconjunto substancial de pacientes que atendem aos critérios biológicos para a DA, a causa primária da assinatura biológica do amilóide/tau é, em grande parte, décadas de lesão cerebrovascular induzida pela ApoB. Essa abordagem é totalmente compatível com os critérios biológicos da NIA-AA de 2024, que definem a DA diagnosticamente por meio de biomarcadores amilóides e tau, sem fazer afirmações etiológicas sobre a causa subjacente desses biomarcadores.
A consequência prática é que a estratégia de prevenção da doença de Alzheimer e das demências relacionadas deve ser ampliada para dar um peso substancialmente maior à preservação ao longo da vida da integridade vascular — por meio de padrões alimentares de alta qualidade, com ênfase em alimentos de origem vegetal,[43,44,45] estratégias randomizadas de redução do risco vascular, como as validadas nos estudos SPRINT MIND e FINGER,[14,50] e, quando indicado, o início da terapia medicamentosa hipolipemiante na meia-idade, em vez de na terceira idade[7,22,26] — juntamente com o investimento contínuo em terapias direcionadas a proteínas em estágio avançado. Ambas as vertentes de intervenção são justificadas pelas evidências atuais; a vertente vascular, que atua em estágios iniciais, oferece o maior ganho plausível para a saúde pública nos horizontes temporais mais longos e é o foco deste artigo.
Referências
- Iadecola C. The pathobiology of vascular dementia. Neuron. 2013;80(4):844-866. doi:10.1016/j.neuron.2013.10.008
- Smith EE, Aparicio HJ, Gottesman RF, et al. Vascular Contributions to Cognitive Impairment and Dementia in the United States: Prevalence and Incidence: A Scientific Statement From the American Heart Association. Stroke. 2025;56(10):e317-e330. doi:10.1161/STR.0000000000000494
- Kapasi A, DeCarli C, Schneider JA. Impact of multiple pathologies on the threshold for clinically overt dementia. Acta Neuropathol. 2017;134(2):171-186. doi:10.1007/s00401-017-1717-7
- Martin L, Boutwell BB, Messerlian C, Adams CD. Mendelian randomization reveals apolipoprotein B shortens healthspan and possibly increases risk for Alzheimer’s disease. Commun Biol. 2024;7(1):230. Published 2024 Feb 24. doi:10.1038/s42003-024-05887-2
- Sweeney MD, Sagare AP, Zlokovic BV. Blood-brain barrier breakdown in Alzheimer disease and other neurodegenerative disorders. Nat Rev Neurol. 2018;14(3):133-150. doi:10.1038/nrneurol.2017.188
- Bugnicourt JM, Godefroy O, Chillon JM, Choukroun G, Massy ZA. Cognitive disorders and dementia in CKD: the neglected kidney-brain axis. J Am Soc Nephrol. 2013;24(3):353-363. doi:10.1681/ASN.2012050536
- Nordestgaard LT, Hanson A, Sanderson E, et al. Cholesterol-lowering drug targets reduce risk of dementia: Mendelian randomization and meta-analyses of 1 million individuals. Alzheimers Dement. 2025;21(10):e70638. doi:10.1002/alz.70638
- Bos D, Vernooij MW, de Bruijn RF, et al. Atherosclerotic calcification is related to a higher risk of dementia and cognitive decline. Alzheimers Dement. 2015;11(6):639-47.e1. doi:10.1016/j.jalz.2014.05.1758
- Wardlaw JM, Smith C, Dichgans M. Small vessel disease: mechanisms and clinical implications. Lancet Neurol. 2019;18(7):684-696. doi:10.1016/S1474-4422(19)30079-1
- Libby P, Buring JE, Badimon L, et al. Atherosclerosis. Nat Rev Dis Primers. 2019;5(1):56. Published 2019 Aug 16. doi:10.1038/s41572-019-0106-z
- Yahagi K, Kolodgie FD, Lutter C, et al. Pathology of Human Coronary and Carotid Artery Atherosclerosis and Vascular Calcification in Diabetes Mellitus. Arterioscler Thromb Vasc Biol. 2017;37(2):191-204. doi:10.1161/ATVBAHA.116.306256
- Mitchell GF, van Buchem MA, Sigurdsson S, et al. Arterial stiffness, pressure and flow pulsatility and brain structure and function: the Age, Gene/Environment Susceptibility–Reykjavik study. Brain. 2011;134(Pt 11):3398-3407. doi:10.1093/brain/awr253
- Kang KM, Park C, Nam H, et al. Intracranial stenosis and longitudinal progression of Alzheimer’s disease pathologies. Alzheimers Dement. 2025;21(12):e71010. doi:10.1002/alz.71010
- SPRINT MIND Investigators for the SPRINT Research Group, Williamson JD, Pajewski NM, et al. Effect of Intensive vs Standard Blood Pressure Control on Probable Dementia: A Randomized Clinical Trial. JAMA. 2019;321(6):553-561. doi:10.1001/jama.2018.21442
- Iliff JJ, Wang M, Liao Y, et al. A paravascular pathway facilitates CSF flow through the brain parenchyma and the clearance of interstitial solutes, including amyloid β. Sci Transl Med. 2012;4(147):147ra111. doi:10.1126/scitranslmed.3003748
- Greenberg SM, Bacskai BJ, Hernandez-Guillamon M, Pruzin J, Sperling R, van Veluw SJ. Cerebral amyloid angiopathy and Alzheimer disease – one peptide, two pathways. Nat Rev Neurol. 2020;16(1):30-42. doi:10.1038/s41582-019-0281-2
- Iadecola C. The Neurovascular Unit Coming of Age: A Journey through Neurovascular Coupling in Health and Disease. Neuron. 2017;96(1):17-42. doi:10.1016/j.neuron.2017.07.030
- Mestre H, Tithof J, Du T, et al. Flow of cerebrospinal fluid is driven by arterial pulsations and is reduced in hypertension. Nat Commun. 2018;9(1):4878. Published 2018 Nov 19. doi:10.1038/s41467-018-07318-3
- Tabas I, Williams KJ, Borén J. Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications. Circulation. 2007;116(16):1832-1844. doi:10.1161/CIRCULATIONAHA.106.676890
- Soffer DE, Marston NA, Maki KC, et al. Role of apolipoprotein B in the clinical management of cardiovascular risk in adults: An Expert Clinical Consensus from the National Lipid Association. J Clin Lipidol. 2024;18(5):e647-e663. doi:10.1016/j.jacl.2024.08.013
- Richardson TG, Sanderson E, Palmer TM, et al. Evaluating the relationship between circulating lipoprotein lipids and apolipoproteins with risk of coronary heart disease: A multivariable Mendelian randomisation analysis. PLoS Med. 2020;17(3):e1003062. Published 2020 Mar 23. doi:10.1371/journal.pmed.1003062
- Ference BA, Braunwald E, Catapano AL. The LDL cumulative exposure hypothesis: evidence and practical applications. Nat Rev Cardiol. 2024;21(10):701-716. doi:10.1038/s41569-024-01039-5
- Sacks FM, Lichtenstein AH, Wu JHY, et al. Dietary Fats and Cardiovascular Disease: A Presidential Advisory From the American Heart Association. Circulation. 2017;136(3):e1-e23. doi:10.1161/CIR.0000000000000510
- Mielke MM, Zandi PP, Sjögren M, et al. High total cholesterol levels in late life associated with a reduced risk of dementia. Neurology. 2005;64(10):1689-1695. doi:10.1212/01.WNL.0000161870.78572.A5
- Zuber V, Gill D, Ala-Korpela M, et al. High-throughput multivariable Mendelian randomization analysis prioritizes apolipoprotein B as key lipid risk factor for coronary artery disease. Int J Epidemiol. 2021;50(3):893-901. doi:10.1093/ije/dyaa216
- Cholesterol Treatment Trialists’ (CTT) Collaboration, Baigent C, Blackwell L, et al. Efficacy and safety of more intensive lowering of LDL cholesterol: a meta-analysis of data from 170,000 participants in 26 randomised trials. Lancet. 2010;376(9753):1670-1681. doi:10.1016/S0140-6736(10)61350-5
- Benn M, Nordestgaard BG, Frikke-Schmidt R, Tybjærg-Hansen A. Low LDL cholesterol, PCSK9 and HMGCR genetic variation, and risk of Alzheimer’s disease and Parkinson’s disease: Mendelian randomisation study. BMJ. 2017;357:j1648. Published 2017 Apr 24. doi:10.1136/bmj.j1648
- Iwagami M, Qizilbash N, Gregson J, et al. Blood cholesterol and risk of dementia in more than 1·8 million people over two decades: a retrospective cohort study. Lancet Healthy Longev. 2021;2(8):e498-e506. doi:10.1016/S2666-7568(21)00150-1
- Skrivankova VW, Richmond RC, Woolf BAR, et al. Strengthening the Reporting of Observational Studies in Epidemiology Using Mendelian Randomization: The STROBE-MR Statement. JAMA. 2021;326(16):1614-1621. doi:10.1001/jama.2021.18236
- Schwartz GG, Steg PG, Szarek M, et al. Alirocumab and Cardiovascular Outcomes after Acute Coronary Syndrome. N Engl J Med. 2018;379(22):2097-2107. doi:10.1056/NEJMoa1801174
- Safian RD. Renal artery stenosis. Prog Cardiovasc Dis. 2021;65:60-70. doi:10.1016/j.pcad.2021.03.003
- Schneider JA, Arvanitakis Z, Bang W, Bennett DA. Mixed brain pathologies account for most dementia cases in community-dwelling older persons. Neurology. 2007;69(24):2197-2204. doi:10.1212/01.wnl.0000271090.28148.24
- Domanski MJ, Tian X, Wu CO, et al. Time Course of LDL Cholesterol Exposure and Cardiovascular Disease Event Risk. J Am Coll Cardiol. 2020;76(13):1507-1516. doi:10.1016/j.jacc.2020.07.059
- Bos D, Arshi B, van den Bouwhuijsen QJA, et al. Atherosclerotic Carotid Plaque Composition and Incident Stroke and Coronary Events. J Am Coll Cardiol. 2021;77(11):1426-1435. doi:10.1016/j.jacc.2021.01.038
- Taoka T, Ito R, Nakamichi R, et al. Reproducibility of diffusion tensor image analysis along the perivascular space (DTI-ALPS) for evaluating interstitial fluid diffusivity and glymphatic function: CHanges in Alps index on Multiple conditiON acquIsition eXperiment (CHAMONIX) study. Jpn J Radiol. 2022;40(2):147-158. doi:10.1007/s11604-021-01187-5
- Toyoda K. Cerebral small vessel disease and chronic kidney disease. J Stroke. 2015;17(1):31-37. doi:10.5853/jos.2015.17.1.31
- Hansen KJ, Edwards MS, Craven TE, et al. Prevalence of renovascular disease in the elderly: a population-based study. J Vasc Surg. 2002;36(3):443-451. doi:10.1067/mva.2002.127351
- Sedaghat S, Sorond F, Yaffe K, et al. Decline in kidney function over the course of adulthood and cognitive function in midlife. Neurology. 2020;95(17):e2389-e2397. doi:10.1212/WNL.0000000000010631
- Drew DA, Weiner DE, Sarnak MJ. Cognitive Impairment in CKD: Pathophysiology, Management, and Prevention. Am J Kidney Dis. 2019;74(6):782-790. doi:10.1053/j.ajkd.2019.05.017
- Jack CR Jr, Andrews JS, Beach TG, et al. Revised criteria for diagnosis and staging of Alzheimer’s disease: Alzheimer’s Association Workgroup. Alzheimers Dement. 2024;20(8):5143-5169. doi:10.1002/alz.13859
- Knopman DS, Amieva H, Petersen RC, et al. Alzheimer disease. Nat Rev Dis Primers. 2021;7(1):33. Published 2021 May 13. doi:10.1038/s41572-021-00269-y
- Montagne A, Nation DA, Sagare AP, et al. APOE4 leads to blood-brain barrier dysfunction predicting cognitive decline. Nature. 2020;581(7806):71-76. doi:10.1038/s41586-020-2247-3
- Shen J, Chen H, Gong Y, et al. Association between plant-based diets and incident dementia: results from prospective cohort studies and a meta-analysis. J Prev Alzheimers Dis. 2026;13(2):100457. doi:10.1016/j.tjpad.2025.100457
- de Crom TOE, Mooldijk SS, Ikram MK, Ikram MA, Voortman T. MIND diet and the risk of dementia: a population-based study. Alzheimers Res Ther. 2022;14(1):8. Published 2022 Jan 12. doi:10.1186/s13195-022-00957-1
- Dunk MM, Dove A, Wang J, Sakakibara S, Carballo-Casla A, Xu W. Plant-Based Diet Quality, Healthy Lifestyle, and Dementia Risk in Older Adults With Cardiometabolic Diseases. JACC Adv. 2025;4(11 Pt 1):102229. doi:10.1016/j.jacadv.2025.102229
- Satija A, Bhupathiraju SN, Spiegelman D, et al. Healthful and Unhealthful Plant-Based Diets and the Risk of Coronary Heart Disease in U.S. Adults. J Am Coll Cardiol. 2017;70(4):411-422. doi:10.1016/j.jacc.2017.05.047
- Tang WH, Wang Z, Levison BS, et al. Intestinal microbial metabolism of phosphatidylcholine and cardiovascular risk. N Engl J Med. 2013;368(17):1575-1584. doi:10.1056/NEJMoa1109400
- Vogt NM, Romano KA, Darst BF, et al. The gut microbiota-derived metabolite trimethylamine N-oxide is elevated in Alzheimer’s disease. Alzheimers Res Ther. 2018;10(1):124. Published 2018 Dec 22. doi:10.1186/s13195-018-0451-2
- Estruch R, Ros E, Salas-Salvadó J, et al. Primary Prevention of Cardiovascular Disease with a Mediterranean Diet Supplemented with Extra-Virgin Olive Oil or Nuts. N Engl J Med. 2018;378(25):e34. doi:10.1056/NEJMoa1800389
- Ngandu T, Lehtisalo J, Solomon A, et al. A 2 year multidomain intervention of diet, exercise, cognitive training, and vascular risk monitoring versus control to prevent cognitive decline in at-risk elderly people (FINGER): a randomised controlled trial. Lancet. 2015;385(9984):2255-2263. doi:10.1016/S0140-6736(15)60461-5
- van Dyck CH, Swanson CJ, Aisen P, et al. Lecanemab in Early Alzheimer’s Disease. N Engl J Med. 2023;388(1):9-21. doi:10.1056/NEJMoa2212948
- Sims JR, Zimmer JA, Evans CD, et al. Donanemab in Early Symptomatic Alzheimer Disease: The TRAILBLAZER-ALZ 2 Randomized Clinical Trial. JAMA. 2023;330(6):512-527. doi:10.1001/jama.2023.13239
- Heneka MT, Carson MJ, El Khoury J, et al. Neuroinflammation in Alzheimer’s disease. Lancet Neurol. 2015;14(4):388-405. doi:10.1016/S1474-4422(15)70016-5