Aterosclerosi guidata dall'apolipoproteina B come base causale per la malattia di Alzheimer
Una prospettiva multidisciplinare sull'asse cardiorene-cerebrale
Astratto
Contesto. Il modello neurocentrico dominante definisce la malattia di Alzheimer (AD) dal punto di vista biologico in base all’amiloide e alla proteina tau biomarcatori e considera la patologia vascolare come un fattore modificante frequente ma secondario. Le evidenze genetiche, epidemiologiche e di imaging sostengono sempre più una lettura alternativa secondo cui l’esposizione per tutta la vita a apolipoproteina B (ApoBcontenente lipoproteine è un fattore causale a monte del danno cerebrovascolare e dei piccoli vasi che, in una parte significativa dei pazienti, precede e accelera la patologia caratteristica del morbo di Alzheimer.
Obiettivo. Sintetizzare le prove attualmente disponibili che collegano l’esposizione a lungo termine all’ApoB al danno aterosclerotico a livello dei letti vascolari carotideo, intracranico e renale e, di conseguenza, alla sindrome cognitiva clinicamente diagnosticata come morbo di Alzheimer.
Metodi. Strutturato revisione narrativa degli studi primari indicizzati su PubMed, Randomizzazione mendeliana analisi, coorti di imaging longitudinali, studi randomizzati sulla prevenzione delle malattie cardiovascolari e della demenza, nonché le attuali dichiarazioni di consenso dell’American Heart Association, della National Lipid Association e dell’Alzheimer’s Association. Le affermazioni di natura causale sono state valutate alla luce degli standard di rendicontazione STROBE-MR.[29]
Conclusioni. È stato dimostrato in modo causale che l’esposizione a lungo termine alle lipoproteine contenenti ApoB costituisce un fattore determinante delle malattie vascolari aterosclerotiche. Prove convergenti provenienti da studi mendeliani sui bersagli farmacologici randomizzazione in oltre un milione di persone,[7] imaging PET longitudinale delle lesioni intracraniche stenosi,[13] e studi clinici randomizzati sulla riduzione del rischio vascolare[14] sostiene che questa lesione vascolare contribuisca in modo causale al declino cognitivo, a compromissione cognitiva di origine vascolare e demenza (VCID), nonché ai fenotipi di demenza a patologia mista che prevalgono nelle serie di autopsie su anziani.[2,32] Il passaggio da una lesione cerebrovascolare alla malattia di Alzheimer confermata da biomarcatori, secondo la definizione contenuta nel Criteri rivisti della NIA-AA per il 2024[40] è supportata, ma con un grado di certezza opportunamente inferiore, e il testo del presente manoscritto è formulato di conseguenza in merito a tale endpoint. I criteri NIA-AA del 2024 costituiscono un quadro diagnostico, non un'affermazione eziologica; sono pienamente compatibili sia con un ruolo patogenico indipendente e consolidato dell’amiloide-β (dimostrato in modo più diretto dall’AD familiare autosomica dominante)[41] e un ruolo causale a monte del danno cerebrovascolare indotto dall’ApoB nella malattia sporadica a esordio tardivo. La riduzione dell’ApoB per tutta la vita — attraverso modelli alimentari di alta qualità a prevalenza vegetale e, ove indicato, una farmacoterapia avviata nella mezza età — rappresenta una strategia di prevenzione giustificabile contro il declino cognitivo e una componente plausibile della prevenzione della demenza e del morbo di Alzheimer.
Introduzione
Il modello neurocentrico prevalente della malattia di Alzheimer, che attribuisce alla cascata dell’amiloide-β il ruolo di principale fattore scatenante della neurodegenerazione, è sempre più messo in discussione da evidenze genetiche, epidemiologiche e di imaging che indicano come la salute vascolare non sia semplicemente un fattore di comorbilità, ma un fattore fondamentale a monte del processo patologico.[1,5,17] La presente analisi esamina l'ipotesi secondo cui l'esposizione nel corso della vita a livelli elevati di lipoproteine contenenti apolipoproteina B (ApoB) determini lo sviluppo progressivo dell'aterosclerosi placca accumulo nelle arterie carotidee, intracraniche e renali, che innesca una cascata di lesioni sistemiche e locali che sfociano nella demenza in una parte significativa dei pazienti.[4,7,20,22] Esaminando i meccanismi comuni alla formazione della placca nei diversi letti vascolari e le inferenze causali fornite dalla randomizzazione mendeliana, emerge un quadro rigoroso per comprendere la malattia di Alzheimer come manifestazione neurologica in fase avanzata di un danno vascolare-lipidico-infiammatorio protrattosi per decenni.[2,3,9]
Il linguaggio causale viene utilizzato in modo deliberato, ma è calibrato in base alla forza delle prove presenti in ogni anello della catena. È stato dimostrato che l’ApoB è un fattore causale dell’aterosclerosi malattia cardiovascolare mediante triangolazione attraverso la randomizzazione mendeliana multivariabile,[21,25] analisi dell'esposizione cumulativa,[22,33] e studi clinici randomizzati sulla terapia ipolipemizzante.[26] L'estensione di questo percorso causale al deterioramento cognitivo vascolare e alla demenza a patologia mista è ampiamente supportata da uno studio di randomizzazione mendeliana basato su bersagli farmacologici relativo al colesterolo non-HDL e alla demenza condotto su oltre un milione di individui[7] e grazie all’imaging PET longitudinale che collega la stenosi intracranica iniziale al successivo accumulo di amiloide e tau.[13] L’ulteriore estensione alla malattia di Alzheimer confermata da biomarcatori in particolare — AD secondo la definizione dei criteri rivisti NIA-AA del 2024[40] — è supportata da una randomizzazione mendeliana specifica per l’ApoB, coerente dal punto di vista direzionale[4] e dalla compatibilità meccanicistica tra la lesione vascolare e la biologia dell’amiloide e della proteina tau,[16,17,42] ma con un'evidenza statisticamente meno forte rispetto al nesso cardiovascolare. Il manoscritto adotta quindi un linguaggio cauto riguardo all'endpoint dell'AD e distingue esplicitamente, in tutto il testo, tra demenza da tutte le cause, deterioramento cognitivo vascolare, demenza da patologia mista e AD confermata da biomarcatori.
L'ipotesi vascolare-aterosclerotica della malattia di Alzheimer e della demenza
L'ipotesi vascolare-aterosclerotica sostiene che la sindrome clinica del morbo di Alzheimer sia, in una parte consistente dei pazienti, la conseguenza a valle di un'ipoperfusione cerebrale cronica e di una disfunzione dell'unità neurovascolare causate da un'alterazione delle grandi arterie aterosclerosi e si diffonde attraverso la rete dei piccoli vasi cerebrali.[1,5,17] In questo contesto, il restringimento focale delle arterie carotidee e intracraniche, unito alla perdita di elasticità arteriosa, crea un ambiente emodinamico ostile alla sopravvivenza neuronale e proteina sgombero.[12,18]
Le attuali evidenze neuropatologiche dimostrano che la classica distinzione categorica tra demenza vascolare pura e morbo di Alzheimer puro è empiricamente insostenibile negli anziani.[3,32] Gli studi autoptici condotti a livello comunitario riportano la presenza di neuropatologie miste — ovvero qualsiasi combinazione di Alzheimer, corpi di Lewy, TDP-43 e patologie vascolari lesioni — sono presenti nella maggior parte dei cervelli anziani, e la proteinopatia pura senza patologia cerebrovascolare rappresenta l’eccezione piuttosto che la regola.[3,32] Aterosclerosi dei grandi vasi, compresa la stenosi carotidea e malattia aterosclerotica intracranica (ICAD), che solitamente coesiste con la forma cerebrale malattia dei piccoli vasi caratterizzato da iperintensità della sostanza bianca, infarti lacunari e microemorragie.[3,8,9]
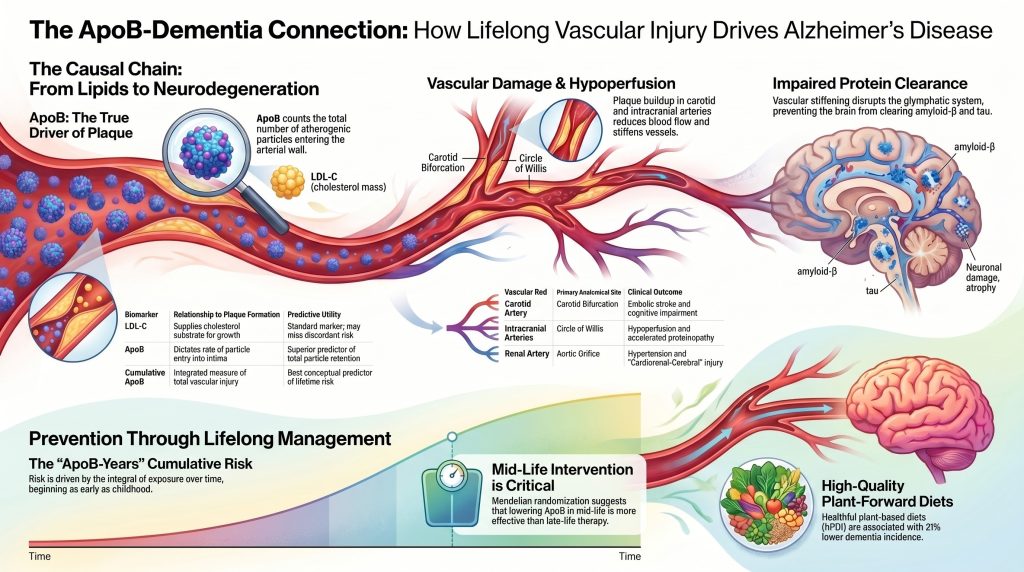
Rigidità arteriosa — in particolare nella parte prossimale aorta e le arterie carotidee — trasmettono la pulsazione ad alta pressione alla delicata microvascolatura del cervello.[12] Questo flusso iperpulsatile danneggia la barriera emato-encefalica e compromette il sistema glinfatico, una rete perivascolare responsabile dell’eliminazione delle scorie metaboliche, tra cui l’amiloide-β e la proteina tau.[15,18] In questo contesto, l’accumulo di queste proteine è, in parte, una conseguenza di una ridotta eliminazione piuttosto che esclusivamente una conseguenza di una sovrapproduzione.[16,17,18]
Questa ipotesi non esclude il rischio genetico canonico di AD. L’apolipoproteina E ε4 (APOE Allele ε4) — il più diffuso tra gli alleli comuni fattore di rischio per la malattia di Alzheimer a esordio tardivo — agisce sostanzialmente attraverso vie cerebrovascolari. Prove dirette ottenute mediante tecniche di imaging sull’uomo dimostrano che i portatori del gene APOE ε4 presentano una compromissione della barriera emato-encefalica che precede e predice il declino cognitivo indipendentemente dall’amiloide e dalla proteina tau,[42] fornendo un collegamento meccanicistico tra la biologia delle lipoproteine sistemiche, il danno cerebrovascolare e il fenotipo clinico dell’AD.[5,16,42]
Ci atteniamo espressamente ai criteri rivisti dall’Alzheimer’s Association del 2024,[40] che definiscono il morbo di Alzheimer dal punto di vista biologico sulla base dei biomarcatori chiave dell’amiloide e della proteina tau, indipendentemente dalla sindrome clinica. Questi criteri costituiscono un quadro diagnostico, non un’affermazione eziologica, e il gruppo di lavoro riconosce le patologie vascolari e altre comorbilità come fattori comuni che modificano il decorso della malattia. La nostra posizione non è quindi che i criteri del 2024 siano errati o che neghino i contributi vascolari — non fanno né l’una né l’altra cosa. La nostra posizione è che l’impronta dei biomarcatori che essi rendono operativa abbia, per un sottoinsieme sostanziale di pazienti, una causa a monte: decenni di danno cerebrovascolare indotto dall’ApoB che interagisce con la biologia intrinseca dell’amiloide e della proteina tau. Definire l’AD in base alla sua impronta dei biomarcatori a valle è pienamente compatibile con l’attribuzione di tale impronta, in parte, a cause vascolari a monte.
Tabella 1. Caratteristiche patologiche ed emodinamiche comuni nei sottotipi di demenza
| Funzionalità | Morbo di Alzheimer (AD) | Demenza vascolare (VaD) | Demenza mista |
| Proteinopatia primaria | Plaque di beta-amiloide; grovigli di tau | Minima o assente | Aβ e tau in quantità elevate |
| Lesioni vascolari | Spesso presenti (CAA, microemorragie) | Infarti estesi, lacune, iperintensità della sostanza bianca (WMH) | Combinata vascolare e proteinopatica |
| Emodinamica | Riduzione del flusso ematico cerebrale (CBF); insufficienza glinfatica | Focale o globale ischemia | Ipopersfusione cronica + rigidità |
| Fattore lipidico | Collegamento con l’ApoB attraverso una lesione cerebrovascolare | Forte associazione tra LDL-C e ApoB | Elevato carico di ApoB per tutta la vita |
| Caratteristiche distintive delle immagini | Atrofia dell'ippocampo; PET per Aβ positiva | Infarcti multipli; stenosi carotidea | Atrofia, WMH, carico di placca |
Adattato dai riferimenti [3,5,9,32,40]. CAA = angiopatia amiloide cerebrale; WMH = iperintensità della sostanza bianca; CBF = flusso ematico cerebrale.
Dinamica delle lipoproteine ed esposizione causale nel corso della vita
Un fattore fondamentale nello sviluppo dell'aterosclerosi è la concentrazione di lipoproteine contenenti ApoB nella circolazione.[10,19,20] L’ApoB è una proteina strutturale presente sulla superficie di ogni particella di lipoproteina aterogena. Le lipoproteine a densità molto bassa di origine epatica (VLDL), lipoproteine a densità intermedia (IDL), lipoproteine a bassa densità (LDL), e lipoproteina(a) ognuno contiene una molecola di apoB-100 per particella, mentre chilomicroni e i residui di chilomicroni trasportano apoB-48 proveniente dall'intestino.[20] Negli adulti in stato post-assorbimento, il carico aterogenico dominante, riflesso dalla misurazione plasmatica dell’ApoB, è costituito in misura schiacciante da particelle contenenti ApoB-100.[20] Al di là della distinzione basata sul numero, le particelle LDL (apoB-100) hanno tempi di permanenza nell’intima notevolmente più lunghi rispetto ai residui di chilomicroni (apoB-48), più grandi e con una circolazione più transitoria; pertanto, la frazione apoB-100 contribuisce in modo sproporzionato al danno cumulativo alla parete arteriosa e domina il “Anni-ApoB” parte integrante del letto cerebrovascolare.
Considerato che Colesterolo LDL (LDL-C) misura il colesterolo All'interno delle particelle di LDL, l'ApoB fornisce una misura diretta del totale particelle aterogene.[20] Questa distinzione è fondamentale dal punto di vista meccanicistico: la probabilità che una particella lipoproteica entri nell'arteria intima e il fatto che le particelle vengano trattenute dai proteoglicani extracellulari dipende dalla concentrazione delle particelle piuttosto che dal contenuto di colesterolo per singola particella.[19] Le analisi di randomizzazione mendeliana multivariabile hanno dimostrato che l'ApoB è il tratto lipidico dominante nella relazione tra le lipoproteine e malattia coronarica; quando si tiene conto dell’ApoB, né il colesterolo LDL né trigliceridi conservare informazioni causali indipendenti relative alle malattie cardiovascolari aterosclerotiche.[21,25]
Il rischio associato all'ApoB è cumulativo: un concetto ormai formalizzato come LDL/ApoB esposizione cumulativa ipotesi.[22] aterogenesi è un processo lento che in genere ha inizio durante l'infanzia con la formazione di nascenti strie lipidiche.[19] Come particelle contenenti ApoB rimangono elevati per decenni, il carico di placche aterosclerotiche aumenta gradualmente fino al superamento di soglie critiche, causando un restringimento del lume o rottura di placca.[22,33] L’esposizione cumulativa nel corso della vita (spesso definita come “anni di colesterolo” o “ApoB-anni”) è un indicatore biologicamente più appropriato del rischio cardiovascolare e, plausibilmente, del rischio di demenza rispetto a qualsiasi singola misurazione effettuata nella mezza età o in età avanzata, che potrebbe essere influenzata da causalità inversa negli anziani che sviluppano fragilità e perdita di peso nella fase preclinica della demenza.[22,24,28]
Tabella 2. Valore predittivo comparativo dei biomarcatori lipidici per il rischio aterosclerotico
| Biomarcatore | Definizione | Relazione con la formazione della placca | Utilità |
| LDL-C | Massa di colesterolo nelle particelle di LDL | Fornisce il substrato di colesterolo necessario alla crescita della placca | Indicatore standard; non tiene conto del rischio in discordanza |
| ApoB | Conteggio totale delle particelle aterogene (un valore per particella) | Determina la velocità di ingresso delle particelle nell'intima | Predittore superiore della ritenzione delle particelle |
| Colesterolo non-HDL | Colesterolo totale meno il colesterolo HDL | Cattura il colesterolo LDL, VLDL, IDL e Lp(a) | Indicatore pratico del carico aterogenico |
| Lp(a) | Particella simile all’LDL con apolipoproteina (a) | Protrombotico e proinfiammatorio | Fattore di rischio genetico indipendente |
| Esposizione cumulativa all'ApoB | Integrale dell'ApoB nel tempo (“ApoB-anni”) | Misura integrata del danno vascolare totale | Il miglior predittore concettuale del rischio nell'arco della vita |
Adattato dai riferimenti [19,20,21,22,25,33].
Analisi delle prove relative alla randomizzazione mendeliana nella demenza
La randomizzazione mendeliana (MR) sfrutta la distribuzione casuale degli alleli genetici durante la gametogenesi per stimare l’effetto causale di esposizioni modificabili sugli esiti, imitando il disegno di uno studio studio randomizzato controllato evitando al contempo molte fonti di errori osservativi confondente.[29] Tutte le affermazioni relative alla randomizzazione mendeliana (MR) riassunte di seguito sono state valutate alla luce delle linee guida STROBE-MR sulla trasparenza nella rendicontazione delle ricerche basate sulla randomizzazione mendeliana.[29]
Analisi MR degli strumenti genetici per i bersagli comuni dei farmaci ipolipemizzanti — HMGCR (statina (destinazione), PCSK9 (Inibitore di PCSK9 (destinazione), NPC1L1 (ezetimibe (destinazione), e CETP — forniscono alcune delle prove causali più solide attualmente disponibili che collegano livelli più bassi di colesterolo non-HDL per tutta la vita a un minor rischio di demenza. In un’analisi MR a campione singolo meta-analisi su un campione di 1.091.775 individui, gli odds ratio per ogni 1 mmol/L (≈39 mg/dL) di riduzione del colesterolo non-HDL per la demenza da tutte le cause erano pari a 0,24 (IC 95% 0,18–0,31) per HMGCR, 0,18 (0,12–0,25) per NPC1L1, 0,30 (0,26–0,34) per CETP e 0,97 (0,70–1,35) per PCSK9.[7] Una precedente analisi danese di meta-analisi ha riportato rapporti di rischio per ogni 1 mmol/L di riduzione del colesterolo LDL pari a 0,57 (0,27–1,17) per il morbo di Alzheimer e di 0,81 (0,34–1,89) per la demenza vascolare — risultati indicativi di un effetto protettivo, ma con una potenza statistica insufficiente per valutare gli esiti individuali.[27]
Due aspetti meritano di essere sottolineati in modo esplicito. In primo luogo, l’esito primario nello studio di Nordestgaard et al. è la demenza da qualsiasi causa, piuttosto che la malattia di Alzheimer confermata da biomarcatori secondo i criteri NIA-AA del 2024.[40] In secondo luogo, la stima relativa al gene PCSK9 è compatibile con l'ipotesi nulla, a differenza dei segnali robusti osservati per i geni HMGCR, NPC1L1 e CETP.[7] Questa eterogeneità specifica per bersaglio confuta l’ipotesi di un modello semplice in cui qualsiasi meccanismo farmacologico che riduca le lipoproteine contenenti ApoB riduca in modo equivalente il rischio di demenza, e indica l’esistenza di una biologia cerebrovascolare specifica per bersaglio che i futuri studi clinici dovranno approfondire.
I dati relativi alla MR specifici per l’ApoB e il morbo di Alzheimer sono più recenti. La MR univariata a due campioni che utilizza UK Biobank Le statistiche riassuntive di ApoB Instruments e IGAP AD mostrano che livelli più elevati di ApoB, stimati geneticamente, sono associati a una riduzione della aspettativa di vita in salute e — secondo le stesse parole caute degli autori — potrebbe eventualmente aumentare il rischio di sviluppare il morbo di Alzheimer.[4] Il condizionamento MR multivariabile sull’LDL-C indica che l’ApoB mantiene la sua associazione con una durata della vita in buona salute più breve anche quando l’LDL-C è nullo nel modello congiunto.[4] Adottiamo la definizione fornita dagli stessi autori: si tratta di prove causali a sostegno, ma ancora preliminari, relative all’endpoint dell’AD, che dovrebbero essere replicate sulla base di esiti dell’AD confermati da biomarcatori non appena tali dati saranno disponibili.
Limiti della randomizzazione mendeliana
Tutte le prove di MR sopra presentate presentano diverse limitazioni, che devono essere tenute in considerazione nell’interpretazione causale:
- Distorsione da sopravvivenza: gli individui con livelli geneticamente elevati di ApoB potrebbero decedere a causa di eventi cardiovascolari prematuri prima di raggiungere l’età in cui la demenza si manifesterebbe clinicamente, attenuando potenzialmente l’associazione osservata tra lipidi e malattia di Alzheimer.[4,7]
- Rischio di morte rispetto alla concorrenza: più specificamente rispetto al bias di sopravvivenza generale, l’ApoB è un fattore causale così forte per infarto miocardico e ictus che gli individui con livelli geneticamente elevati di ApoB, che altrimenti avrebbero sviluppato l’AD, vengono esclusi in misura sproporzionata dalla popolazione idonea per l’AD a causa di una mortalità cardiovascolare precoce. Questa struttura a rischi concorrenti attenua sistematicamente l’associazione osservabile tra lipidi e AD nei disegni standard di randomizzazione mendeliana, ed è una delle ragioni specifiche per cui il segnale relativo all’endpoint AD nell’attuale MR è più debole rispetto al segnale cardiovascolare — non necessariamente perché il percorso causale sia debole.[4,27]
- Pleiotropia: le varianti genetiche potrebbero influenzare l’esito attraverso meccanismi diversi dall’esposizione prevista. Gli studi citati hanno utilizzato gli stimatori MR-Egger, della mediana ponderata e MR multivariabile per valutare la robustezza; le analisi condizionali sull’ApoB mantengono un segnale direzionalmente coerente.[4,21,25]
- Eterogeneità dei risultati: L’AD diagnosticata clinicamente nei database amministrativi presenta spesso una significativa copatologia vascolare;[3,32] endpoint relativi al morbo di Alzheimer confermati da biomarcatori nell’ambito del quadro di riferimento NIA-AA del 2024[40] rafforzerebbe il futuro lavoro in materia di MR. Le prove di MR tra farmaco e bersaglio per la demenza da tutte le cause[7] è metodologicamente più solido, ma si applica alla demenza in senso lato, non specificamente alla malattia di Alzheimer confermata da biomarcatori.
- Origini e generalizzabilità: La maggior parte degli studi di risonanza magnetica sui lipidi e sulla demenza è stata condotta su popolazioni di origine europea; le stime causali potrebbero variare a seconda dei gruppi etnici.[7]
- Interpretazione dell'esposizione nel corso della vita: L’MR stima l’effetto cumulativo dell’esposizione genetica nel corso dell’intera vita, che in genere supera l’effetto ottenibile con una farmacoterapia avviata in età avanzata. Questa differenza fornisce indicazioni utili per stabilire il momento più opportuno per la prevenzione, ma non si traduce direttamente nelle dimensioni dell’effetto attese dagli studi sulla demenza in età avanzata.[22,26]
Fisiopatologia regionale della formazione della placca aterosclerotica
L'aterosclerosi è una malattia infiammatoria cronica causata dall'accumulo di lipidi in aree focali delle arterie, in particolare nelle regioni caratterizzate da un flusso alterato e non laminare.[10,19] I meccanismi molecolari e cellulari alla base della formazione della placca sono sostanzialmente simili nei principali letti vascolari, ma l’anatomia e l’emodinamica locali conferiscono caratteristiche distintive alla malattia in ciascuna sede.[10,11,31]
Aterosclerosi dell'arteria carotide
La biforcazione carotidea è particolarmente soggetta alla formazione di placche a causa della sua complessa geometria e del flusso sanguigno inversione durante il ciclo cardiaco.[10,11] Basso e oscillante tensione di taglio alla parete all'origine dell'interno arteria carotide promuove disfunzione endoteliale e aumenta la permeabilità della parete vascolare alle lipoproteine contenenti ApoB.[10,11,19] Una caratteristica distintiva della placca carotidea è la sua tendenza all’embolia: il flusso ad alta velocità distacca i trombi che si formano sulle superfici ulcerate della placca, generando microemboli ricorrenti piuttosto che un’occlusione prossimale completa occlusione.[11,34] Il danno microembolico cumulativo, l’infarto lacunare e le microemorragie sono i principali fattori alla base del deterioramento cognitivo vascolare.[2,9,34]
Malattia aterosclerotica intracranica (ICAD)
L'ICAD indica la formazione di placche nelle grandi arterie alla base del cervello — compresa l'arteria cerebrale media arteria, l'arteria basilare e il circolo di Willis.[11,13] A differenza della patologia carotidea extracranica, l’ICAD è stata direttamente collegata, in studi di imaging longitudinali prospettici, al successivo deposito di beta-amiloide e proteina tau nel parenchima cerebrale. In uno studio coorte prospettica nell’ambito di studi di imaging con PiB-PET (amiloide) e AV-1451-PET (tau), la presenza di qualsiasi stenosi intracranica al basale è risultata significativamente associata a un maggiore accumulo di amiloide-β nell’arco di quattro anni, mentre la stenosi in due o più arterie ha predetto una maggiore deposizione di tau nell’arco di due anni.[13] Questa direzionalità longitudinale — in cui la lesione vascolare precede la proteinopatia accelerata — è una delle prove più solide attualmente disponibili, ottenute tramite tecniche di imaging sull’uomo, del fatto che la salute vascolare intracranica sia causalmente a monte della patologia caratteristica dell’AD, piuttosto che semplicemente coesistere con essa.
Aterosclerosi dell’arteria renale e asse cardiorenale-cerebrale
La stenosi dell'arteria renale (RAS) è prevalentemente di origine aterosclerotica e si localizza a livello dell'orifizio aortico o nel terzo prossimale dell'arteria renale principale.[31,37] Il rene, come il cervello, è un letto vascolare a bassa resistenza, sensibile al flusso iperpulsatile e all’ischemia.[6,12] La progressione della placca nell'arteria renale è accentuata dalla disfunzione del tessuto adiposo perivascolare e dall'espansione del vasa vasorum, che rilasciano citochine pro-infiammatorie e vescicole extracellulari.[31]
Il RAS aterosclerotico attiva il sistema renina-angiotensina-aldosterone, provocando una risposta secondaria ipertensione che accelera ulteriormente il danno alla microvascolatura cerebrale e crea un circolo vizioso che collega rene, cuore e cervello.[6,31,36,39] Malattia renale cronica è a sua volta caratterizzato da una natura sistemica infiammazione, stress ossidativo, e la tossicità endoteliale uremica, tutte condizioni che sono associate in modo indipendente al declino cognitivo attraverso l’asse cardiorenale-cerebrale.[6,38,39]
Tabella 3. Confronto delle caratteristiche della placca nei diversi letti vascolari
| Letto vascolare | Sito anatomico primario | Fattore emodinamico unico | Esito clinico primario |
| Arteria carotide | Biforcazione carotidea; origine dell'arteria carotide interna | Inversione di flusso e turbolenza; taglio basso/oscillatorio | Ictus embolico e deficit cognitivo |
| Arterie intracraniche | MCA, arteria basilare, cerchio di Willis | Ramificazione complessa; perdita dell'autoregolazione | Ipopersfusione e proteinopatia accelerata |
| Arteria renale | Orifizio aortico / terzo prossimale | Sforzo di taglio correlato all’orifizio | RAS, ipertensione, malattia renale cronica |
| Arteria coronaria | LAD prossimale e biforcazioni | Sollecitazione ciclica di compressione; flessione | Infarto miocardico e angina |
Adattato dai riferimenti [10,11,13,31,37].
Il percorso meccanicistico: dai lipidi alla neurodegenerazione
Il passaggio da livelli elevati di ApoB in circolo alla demenza clinica comporta una cascata a più fasi in cui ritenzione subendoteliale delle lipoproteine contenenti ApoB costituisce l'evento scatenante.[19] Le particelle trattenute subiscono modificazioni ossidative ed enzimatiche, generando potenti segnali pro-infiammatori che attivano cellule endoteliali, reclutare monociti e stimolare macrofago formazione delle cellule di schiuma.[10,19,53]
Ritenzione lipidica, attivazione endoteliale e ipoperfusione
Le cellule endoteliali rispondono alle lipoproteine ossidate esprimendo molecole di adesione (VCAM-1, ICAM-1) e rilasciando chemochine (MCP-1, CXCL1) e citochine (IL-1β, IL-6).[10,19,53] La progressiva crescita della placca provoca il restringimento e l'irrigidimento delle arterie,[10,12] che nell'albero cerebrovascolare si manifesta con una riduzione del flusso ematico cerebrale e un'ischemia cronica.[12,17] L’ipoperfusione cronica induce stress metabolico nei neuroni e nelle cellule gliali, attiva il inflammasoma NLRP3, e predispone il cervello a una neurodegenerazione accelerata.[17,53]
L'amiloide-β nella via vascolare
Un elemento centrale della teoria vascolare è che l'accumulo di beta-amiloide (Aβ) sia, in parte, sia una causa che una conseguenza del danno cerebrovascolare.[16,17] L’ischemia e lo stress ossidativo aumentano l’espressione della proteina precursore dell’amiloide e ne orientano la processazione verso la via amiloidogenica,[16,17] mentre la deposizione vascolare di Aβ (angiopatia amiloide cerebrale, CAA) compromette la contrattilità della parete vascolare e riduce l'efflusso di proteine dal cervello.[16] Ciò genera un circolo vizioso: il danno vascolare favorisce l’accumulo di Aβ, che a sua volta provoca ulteriori danni vascolari e neuroinfiammazione attraverso l’attivazione del sistema immunitario innato.[16,17,53]
Sottolineiamo tuttavia che l’amiloide non è semplicemente un residuo a valle di una lesione vascolare. L’AD familiare autosomica dominante causata da mutazioni nei geni APP, PSEN1 o PSEN2 dimostra che l’amiloide è di per sé un fattore patogeno sufficiente: queste mutazioni provocano l’AD attraverso un’alterazione della biologia dell’amiloide, senza che sia necessario un danno vascolare a monte.[41] Gli studi clinici sugli anticorpi monoclonali anti-amiloide nell’AD sporadica, discussi più avanti nella sezione “Controargomentazioni”, dimostrano ulteriormente che la rimozione dell’amiloide produce un beneficio clinico statisticamente significativo, il che è incompatibile con un modello in cui l’amiloide sia un epifenomeno. La nostra tesi è quindi più circoscritta e più difendibile: nell’AD sporadica a esordio tardivo — la stragrande maggioranza dei casi — decenni di danno cerebrovascolare indotto dall’ApoB costituiscono un determinante a monte fondamentale dell’ambiente cerebrale in cui la biologia intrinseca dell’amiloide e della proteina tau diventa patogena. Le vie vascolari e quelle dell’amiloide interagiscono e si amplificano bidirezionalmente, anziché essere reciprocamente esclusive.
Disfunzione glinfatica e eliminazione delle proteine
L'eliminazione delle scorie metaboliche dal cervello è mediata in parte dal sistema glinfatico, una rete perivascolare di scambio tra liquido cerebrospinale e liquido interstiziale la cui forza motrice dipende dalla pulsatilità arteriosa e da un deflusso venoso stabile.[15,18] Indurimento arterioso — una conseguenza meccanica diretta dell’aterosclerosi e invecchiamento vascolare — compromette la forza motrice pulsatile,[12] Inoltre, studi condotti sui roditori e sull’uomo hanno dimostrato che l’ipertensione e l’invecchiamento riducono l’afflusso di liquido cerebrospinale lungo lo spazio perivascolare.[18] Quando la clearance glinfatica è compromessa, si verificano accumuli di proteine neurotossiche, tra cui l’Aβ e la tau, che contribuiscono alla disfunzione sinaptica e al declino cognitivo.[12,15,18] Consideriamo la catena “rigidità arteriosa → ridotta clearance glinfatica → AD” come un’ipotesi plausibile dal punto di vista meccanicistico e parzialmente supportata, piuttosto che come un percorso clinico consolidato. La fisiologia glinfatica umana non è ancora stata completamente convalidata, e l’indice di analisi delle immagini del tensore di diffusione lungo lo spazio perivascolare (DTI-ALPS) è un indicatore di imaging della diffusività perivascolare piuttosto che una misura diretta del flusso glinfatico; la sua riproducibilità e specificità biologica sono oggetto di un intenso lavoro metodologico.[35]
Verifica dell’ipotesi della protezione per tutta la vita
Precoce, prolungato ipolipemizzante è fondamentale per prevenire una neurodegenerazione irreversibile.[22,26] Gli studi di MR forniscono di fatto un modello naturale di livelli più bassi di LDL-C e ApoB per tutta la vita, dimostrando che gli individui con un’esposizione geneticamente più bassa presentano un rischio cardiovascolare nel corso della vita sostanzialmente inferiore rispetto a coloro che iniziano la terapia ipolipemizzante solo in età avanzata.[22,25]
Dal punto di vista quantitativo, studi clinici Gli studi condotti dalla Cholesterol Treatment Trialists’ Collaboration dimostrano una riduzione relativa di circa 22% degli eventi vascolari maggiori per ogni riduzione di 1 mmol/L (≈39 mg/dL) del colesterolo LDL ottenuta con la terapia a base di statine, indipendentemente dal rischio basale.[26] Al contrario, MR stima una riduzione nettamente maggiore della malattia coronarica per ogni 1 mmol/L di LDL-C geneticamente più basso per tutta la vita — circa il triplo del beneficio per mmol/L osservato con la terapia a base di statine in età avanzata.[22,33] Definiamo chiaramente questa differenza come un'inferenza sul valore della durata: essa sostiene che, ai fini della prevenzione della demenza, gli interventi dovrebbero idealmente avvenire nella mezza età, prima che si siano sviluppate placche mature e il substrato cerebrovascolare responsabile del declino cognitivo.[22,40] L’estrapolazione diretta della stima cardiovascolare per mmol/L agli esiti relativi alla demenza non è giustificata in assenza di dati clinici, pertanto presentiamo un’inferenza temporale anziché una previsione numerica della riduzione degli eventi di demenza.
Gli studi randomizzati sulla riduzione del rischio vascolare forniscono prove complementari, sebbene di minore portata. In SPRINT Nello studio MIND, il controllo intensivo della pressione arteriosa (obiettivo SBP <120 mmHg) rispetto al controllo standard (<140 mmHg) ha ridotto l'esito composito costituito da deficit cognitivo lieve o probabile demenza (hazard ratio 0,85, IC 95% 0,74–0,97) e, in particolare, una riduzione dell’MCI (HR 0,81, IC 95% 0,69–0,94), sebbene l’endpoint primario relativo alla demenza probabile non abbia raggiunto la significatività statistica.[14] Nello studio clinico FINGER sulla prevenzione multidominio, un intervento combinato della durata di due anni, comprendente dieta, attività fisica, allenamento cognitivo e monitoraggio del rischio vascolare, ha migliorato i punteggi cognitivi compositi rispetto al gruppo di controllo negli anziani a rischio.[50] Questi studi dimostrano che la modifica randomizzata dei fattori di rischio vascolare può produrre benefici cognitivi misurabili, a conferma della logica più ampia secondo cui la riduzione del rischio vascolare nel corso della vita è fondamentale per la prevenzione della demenza.
Il ruolo delle abitudini alimentari a base vegetale
Una dieta a base vegetale di alta qualità rappresenta una potente strategia non farmacologica per ridurre l’esposizione all’ApoB nel corso della vita e l’infiammazione vascolare sistemica.[23,46,49] La qualità dell'alimentazione è importante: a Indice di una dieta vegetale salutare (hPDI), che privilegia cereali integrali, frutta, verdura, legumi e frutta secca, è associato a un minor rischio di demenza, mentre un modello alimentare vegetale non salutare (uPDI), ricco di cereali raffinati e bevande zuccherate, è associato a un rischio maggiore.[43,46]
Meta-analitiche provenienti da coorti prospettiche (n≈208.000) mostrano che il terzile più alto dell’hPDI è associato a un’incidenza di demenza inferiore di circa 21% rispetto al terzile più basso, mentre il terzile più alto dell’uPDI è associato a un’incidenza di demenza superiore di circa 26%.[43] Negli adulti con una patologia cardiometabolica accertata — una popolazione in cui l’asse cardiorenale-cerebrale è già attivato — un’alimentazione sana dieta a base vegetale Questo modello, combinato con fattori più generali legati a uno stile di vita sano, riduce in modo significativo il rischio di demenza nel follow-up della UK Biobank.[45] Tra i modelli alimentari a prevalenza vegetale, quello mediterraneo e Diete MIND attualmente dispongono della base di evidenze cumulative più solida, compresi i dati randomizzati sugli esiti cardiovascolari (PREDIMED)[49] e associazioni osservazionali costanti con un minor rischio di demenza;[44] Le diete rigorosamente basate su alimenti integrali di origine vegetale o vegane presentano prove dirette meno solide per quanto riguarda specificamente gli esiti relativi alla demenza o al morbo di Alzheimer. Definiamo quindi le diete a prevalenza vegetale, in senso lato, come una strategia di prevenzione con solide basi biologiche, supportata da dati osservazionali convincenti e (per dieta mediterranea) dati scientifici randomizzati in ambito cardiovascolare, e non affermiamo la superiorità delle diete rigorosamente a base di alimenti integrali di origine vegetale o vegane rispetto alle diete mediterranea o MIND sulla base dei dati attualmente disponibili sulla demenza.
Oltre alla riduzione dei livelli di ApoB, gli effetti neuroprotettivi di modelli alimentari di origine vegetale di alta qualità sono mediati da meccanismi complementari: miglioramento funzione endoteliale e una riduzione dello stress ossidativo;[23,46] modulazione favorevole del microbiota intestinale con una produzione ridotta di N-ossido di trimetilammina (TMAO), un metabolita associato all’aterosclerosi e al deterioramento cognitivo;[47,48] e migliorato pressione sanguigna, sensibilità all'insulina, e il tono infiammatorio.[23,49,50] I modelli alimentari mediterraneo e MIND condividono molti di questi meccanismi e sono supportati da evidenze sia osservazionali che randomizzate per quanto riguarda gli esiti cardiovascolari e gli endpoint cognitivi.[44,49,50]
Tabella 4. Impatto delle abitudini alimentari sui fattori di rischio vascolari e cognitivi
| Modello alimentare | Componenti chiave | Effetto sull'ApoB | Effetto sull'infiammazione | Rischio di demenza |
| Alimentazione sana a base vegetale (hPDI) | Piante intere, legumi, frutta secca | Diminuito | Diminuito | Inferiore [43,45] |
| Mediterraneo | Olio d'oliva, piante, pesci, frutta secca | In moderata diminuzione | In moderata diminuzione | Inferiore [44,49] |
| MENTE | Piante, frutti di bosco, pesce, olio d'oliva | In moderata diminuzione | Diminuito | Inferiore [44] |
| Alimenti vegetali non salutari (uPDI) | Cereali raffinati, dolci, patate fritte | Variabile / neutro | Aumentato | Superiore43] |
| Occidentale | Carne rossa e lavorata, zuccheri raffinati | Aumentato | Aumentato | Superiore23,46] |
Adattato dai riferimenti [23,43,44,45,46,49].
Controdittambe e riconciliazione con la definizione biologica del morbo di Alzheimer
L’ipotesi secondo cui l’aterosclerosi indotta dall’ApoB sia un fattore causale a monte della malattia di Alzheimer deve tenere conto di tre valide obiezioni: (1) il paradosso del colesterolo basso in età avanzata, (2) i casi di neurodegenerazione in assenza di malattia vascolare evidente e (3) il parziale successo terapeutico degli anticorpi monoclonali anti-amiloidi, che sembrano avvalorare un modello in cui l’amiloide è la causa.
Il paradosso del colesterolo basso in età avanzata
Gli studi osservazionali dimostrano spesso che un basso livello di colesterolo negli adulti di età pari o superiore a 75 anni è associato a un rischio più elevato di demenza.[24,28] La spiegazione più parsimoniosa è quella opposta causalità: la demenza preclinica è preceduta da anni di perdita di peso involontaria e fragilità e, nelle fasi avanzate della neurodegenerazione, talvolta da una disfunzione sintetica epatica; tutti questi fattori riducono il colesterolo circolante indipendentemente da qualsiasi effetto protettivo derivante da una bassa esposizione all’ApoB nel corso della vita.[24,28] Questo paradosso evidenzia perché le misurazioni del colesterolo nella mezza età e gli strumenti genetici che coprono l'intero arco della vita — e non i livelli di colesterolo nella terza età — costituiscano la base adeguata per trarre conclusioni causali sulla relazione tra ApoB e demenza.[22,29]
Malattia di Alzheimer non vascolare e struttura genetica
La malattia di Alzheimer, prevalentemente neurodegenerativa, è causata da specifiche mutazioni autosomiche dominanti nei geni APP, PSEN1 e PSEN2,[41] Tra i fattori aggiuntivi figurano le infezioni croniche, la disfunzione mitocondriale, i disturbi respiratori del sonno e la privazione cronica del sonno.[41] Queste osservazioni non costituiscono una confutazione del modello causale vascolare; sono semplicemente un promemoria del fatto che il morbo di Alzheimer è una sindrome eterogenea in cui l’aterosclerosi rappresenta un importante fattore causale in una parte significativa dei pazienti, ma non la causa esclusiva in tutti i casi.[3,32,41] Il Allele APOE ε4 aumenta il rischio di Alzheimer in misura significativa attraverso meccanismi cerebrovascolari — tra cui la rottura della barriera emato-encefalica che precede il declino cognitivo,[42] ridotta eliminazione dell’Aβ e aumento della CAA[16] — a dimostrazione del fatto che il rischio genetico e quello vascolare sono interconnessi anziché in contrapposizione.
Studi clinici sugli anticorpi monoclonali anti-amiloide
Lecanemab e donanemab rappresentano il test più diretto della via amiloide nella malattia sintomatica. Nello studio CLARITY AD, il lecanemab ha rallentato il declino del CDR-SB di 0,45 punti rispetto a placebo nell’arco di 18 mesi su una scala di 18 punti (media 1,21 contro 1,66; rallentamento relativo nel 27%), con anomalie di imaging correlate all’amiloide (ARIA-E) nel 12,6% e ARIA-E sintomatiche nel 2,8%.[51] Nello studio TRAILBLAZER-ALZ 2, il donanemab ha rallentato il declino dell’iADRS di 35% e quello del CDR-SB di 36% nell’arco di 76 settimane; Si è verificata ARIA-E nel 24,0% dei pazienti (6,1% dei pazienti sintomatici), con tre decessi correlati al donanemab attribuibili all’ARIA.[52]
Riteniamo che questi studi costituiscano una prova sostanziale del fatto che l’amiloide sia meccanicisticamente importante nell’AD sintomatica: la rimozione dell’amiloide produce un rallentamento misurabile, statisticamente robusto e coerente del declino cognitivo sia negli endpoint primari che in quelli secondari. Tale risultato non è compatibile con un modello in cui l’amiloide sia un detrito vascolare epifenomenico, e noi non adottiamo un modello del genere. Se l’entità assoluta del rallentamento raggiunga una differenza minima clinicamente significativa (MCID) è una questione realmente controversa piuttosto che risolta, con le MCID proposte per il CDR-SB nell’AD in fase iniziale che variano approssimativamente tra 0,5 e 2,0 punti e diversi gruppi di lavoro che si collocano in punti diversi lungo tale intervallo. Persone ragionevoli non sono d’accordo sul fatto che gli effetti di lecanemab e donanemab superino tale soglia.
Ciò che gli studi clinici non dimostrano è che la rimozione dell’amiloide nella fase avanzata della malattia sintomatica sia sufficiente ad arrestare o invertire la progressione del morbo di Alzheimer: gli effetti sono incrementali, il profilo di sicurezza ARIA non è trascurabile ed è concentrato negli omozigoti APOE ε4, e gli studi valutano la rimozione dell’amiloide in fase avanzata piuttosto che la prevenzione a monte. Questi risultati sono pienamente compatibili con la nostra visione: l’amiloide è importante dal punto di vista meccanicistico e rappresenta un bersaglio terapeutico legittimo; decenni di danno cerebrovascolare a monte, guidato dall’ApoB, costituiscono un ulteriore e modificabile determinante principale del substrato su cui opera la patologia amiloide; e una strategia completa di prevenzione della demenza investe ragionevolmente in entrambe le vie.
Contributo alla definizione biologica del morbo di Alzheimer (AD) del 2024 della NIA-AA
I criteri rivisti dell’Alzheimer’s Association del 2024 definiscono l’Alzheimer dal punto di vista biologico sulla base dei biomarcatori chiave dell’amiloide e della proteina tau, indipendentemente dalla sindrome clinica.[40] Questi criteri costituiscono un quadro diagnostico, non una teoria eziologica. Il gruppo di lavoro non sostiene che l’amiloide e la proteina tau siano le uniche cause a monte dell’AD e non nega il contributo vascolare — anzi, le patologie vascolari e altre comorbilità sono esplicitamente riconosciute come fattori comuni che modificano il decorso della malattia. Non stiamo quindi contestando i criteri del 2024; stiamo piuttosto avanzando un’argomentazione eziologica complementare e compatibile con essi. Per un sottogruppo significativo di pazienti che soddisfano i criteri biologici per l’AD, la causa a monte dell’impronta dei biomarcatori amiloidi/tau è, a nostro avviso, l’aterogenesi cerebrovascolare guidata dall’ApoB che si protrae per tutta la vita e che interagisce con la biologia intrinseca dell’amiloide. Prove longitudinali indicano che l’aterosclerosi intracranica predice il successivo accumulo di amiloide e tau[13] è perfettamente compatibile con questa interpretazione.
Modelli di ricerca proposti per verificare l’ipotesi
Per verificare in modo rigoroso l’ipotesi causale vascolare-aterosclerotica sono necessari studi longitudinali che integrino i marcatori cardiovascolari e neurodegenerativi nel corso dell’intero ciclo di vita.[9,40] Gli studi dovrebbero seguire soggetti tra i 30 e i 40 anni, effettuando misurazioni periodiche dei livelli di ApoB, Lp(a) e dei marcatori infiammatori.[20,22] Le tecniche di imaging ad alta risoluzione — tra cui l'ecografia con mezzo di contrasto e la risonanza magnetica della parete vascolare — dovrebbero consentire di monitorare la crescita e la regressione della placca nelle arterie carotidee e intracraniche.[11,13] Le tecniche avanzate di neuroimaging, tra cui la PET per l’amiloide e la proteina tau e i nuovi indicatori della diffusività perivascolare come proxy della funzione glinfatica, consentirebbero di mappare il modo in cui il danno vascolare precede l’accumulo proteico.[13,15,18,35]
I nuovi studi di MR dovrebbero isolare l’ApoB dagli altri parametri lipidici utilizzando strumenti multivariabili ed esaminarne l’effetto indipendente rispetto agli endpoint dell’AD confermati dai biomarcatori secondo i criteri NIA-AA del 2024.[4,40] Sono necessari studi clinici randomizzati di prevenzione per verificare se una riduzione precoce e aggressiva dei livelli di ApoB — avviata nella mezza età anziché in età avanzata — riduca il successivo declino cognitivo e il carico proteico neurodegenerativo.[7,22,26] Gli studi clinici dovrebbero effettuare una stratificazione in base allo stato dell’APOE ε4 e al carico cerebrovascolare basale,[16,42] e dovrebbero attenersi alle linee guida STROBE-MR o CONSORT, a seconda dei casi.[29]
Tesi finale e conclusioni
Il declino cognitivo, il deterioramento cognitivo vascolare e la demenza, la demenza a patologia mista e — in un sottogruppo significativo di pazienti — la malattia di Alzheimer definita dal punto di vista biologico possono essere efficacemente interpretati come manifestazioni neurologiche tardive di un danno vascolare-lipidico-infiammatorio protrattosi per decenni, che agisce in concomitanza con i processi intrinseci legati all’amiloide e alla proteina tau.[1,2,3,17,40] Il fattore determinante modificabile di questa via vascolare è l’esposizione per tutta la vita alle lipoproteine contenenti ApoB, che avvia e favorisce la formazione di placche aterosclerotiche nelle arterie renali e in quelle che irrorano il cervello.[7,20,22,31] Queste placche causano ipoperfusione cerebrale cronica, irrigidimento arterioso, disfunzione della barriera emato-encefalica e compromissione della clearance glinfatica, contribuendo all'accumulo di amiloide e tau e al declino cognitivo clinico in interazione con i meccanismi intrinseci della neurodegenerazione.[12,13,16,17,18,42]
La nostra tesi non è quindi che la malattia di Alzheimer debba essere riclassificata come malattia vascolare, né che l’amiloide sia irrilevante dal punto di vista meccanicistico. L’AD familiare,[41] risultati di uno studio clinico sull’anti-amiloide nell’AD sporadica,[51,52] e i criteri biologici della NIA-AA del 2024[40] dimostrano entrambi che la biologia dell’amiloide è una componente legittima e necessaria di qualsiasi modello completo dell’AD. La nostra tesi è più mirata: per un sottogruppo consistente di pazienti che soddisfano i criteri biologici dell’AD, la causa a monte dell’impronta amiloide/tau è, in gran parte, costituita da decenni di danno cerebrovascolare indotto dall’ApoB. Questa interpretazione è pienamente compatibile con i criteri biologici NIA-AA del 2024, che definiscono l’AD dal punto di vista diagnostico in base ai biomarcatori amiloidi e tau senza avanzare ipotesi eziologiche sulla causa a monte di tali biomarcatori.
La conseguenza pratica è che la strategia di prevenzione del morbo di Alzheimer e delle demenze correlate dovrebbe essere ampliata per attribuire un’importanza notevolmente maggiore al mantenimento dell’integrità vascolare per tutta la vita — attraverso modelli alimentari di alta qualità basati prevalentemente su alimenti di origine vegetale,[43,44,45] strategie randomizzate di riduzione del rischio vascolare, come quelle validate negli studi SPRINT MIND e FINGER,[14,50] e, ove indicato, una terapia farmacologica ipolipemizzante avviata nella mezza età anziché in età avanzata[7,22,26] — parallelamente al proseguimento degli investimenti nella terapia mirata alle proteine in fase avanzata. Entrambe le linee di intervento sono giustificate dalle prove scientifiche attualmente disponibili; la linea di intervento vascolare a monte offre il maggiore beneficio plausibile per la salute pubblica su orizzonti temporali più lunghi ed è l’oggetto principale del presente articolo.
Riferimenti
- Iadecola C. The pathobiology of vascular dementia. Neuron. 2013;80(4):844-866. doi:10.1016/j.neuron.2013.10.008
- Smith EE, Aparicio HJ, Gottesman RF, et al. Vascular Contributions to Cognitive Impairment and Dementia in the United States: Prevalence and Incidence: A Scientific Statement From the American Heart Association. Stroke. 2025;56(10):e317-e330. doi:10.1161/STR.0000000000000494
- Kapasi A, DeCarli C, Schneider JA. Impact of multiple pathologies on the threshold for clinically overt dementia. Acta Neuropathol. 2017;134(2):171-186. doi:10.1007/s00401-017-1717-7
- Martin L, Boutwell BB, Messerlian C, Adams CD. Mendelian randomization reveals apolipoprotein B shortens healthspan and possibly increases risk for Alzheimer’s disease. Commun Biol. 2024;7(1):230. Published 2024 Feb 24. doi:10.1038/s42003-024-05887-2
- Sweeney MD, Sagare AP, Zlokovic BV. Blood-brain barrier breakdown in Alzheimer disease and other neurodegenerative disorders. Nat Rev Neurol. 2018;14(3):133-150. doi:10.1038/nrneurol.2017.188
- Bugnicourt JM, Godefroy O, Chillon JM, Choukroun G, Massy ZA. Cognitive disorders and dementia in CKD: the neglected kidney-brain axis. J Am Soc Nephrol. 2013;24(3):353-363. doi:10.1681/ASN.2012050536
- Nordestgaard LT, Hanson A, Sanderson E, et al. Cholesterol-lowering drug targets reduce risk of dementia: Mendelian randomization and meta-analyses of 1 million individuals. Alzheimers Dement. 2025;21(10):e70638. doi:10.1002/alz.70638
- Bos D, Vernooij MW, de Bruijn RF, et al. Atherosclerotic calcification is related to a higher risk of dementia and cognitive decline. Alzheimers Dement. 2015;11(6):639-47.e1. doi:10.1016/j.jalz.2014.05.1758
- Wardlaw JM, Smith C, Dichgans M. Small vessel disease: mechanisms and clinical implications. Lancet Neurol. 2019;18(7):684-696. doi:10.1016/S1474-4422(19)30079-1
- Libby P, Buring JE, Badimon L, et al. Atherosclerosis. Nat Rev Dis Primers. 2019;5(1):56. Published 2019 Aug 16. doi:10.1038/s41572-019-0106-z
- Yahagi K, Kolodgie FD, Lutter C, et al. Pathology of Human Coronary and Carotid Artery Atherosclerosis and Vascular Calcification in Diabetes Mellitus. Arterioscler Thromb Vasc Biol. 2017;37(2):191-204. doi:10.1161/ATVBAHA.116.306256
- Mitchell GF, van Buchem MA, Sigurdsson S, et al. Arterial stiffness, pressure and flow pulsatility and brain structure and function: the Age, Gene/Environment Susceptibility–Reykjavik study. Brain. 2011;134(Pt 11):3398-3407. doi:10.1093/brain/awr253
- Kang KM, Park C, Nam H, et al. Intracranial stenosis and longitudinal progression of Alzheimer’s disease pathologies. Alzheimers Dement. 2025;21(12):e71010. doi:10.1002/alz.71010
- SPRINT MIND Investigators for the SPRINT Research Group, Williamson JD, Pajewski NM, et al. Effect of Intensive vs Standard Blood Pressure Control on Probable Dementia: A Randomized Clinical Trial. JAMA. 2019;321(6):553-561. doi:10.1001/jama.2018.21442
- Iliff JJ, Wang M, Liao Y, et al. A paravascular pathway facilitates CSF flow through the brain parenchyma and the clearance of interstitial solutes, including amyloid β. Sci Transl Med. 2012;4(147):147ra111. doi:10.1126/scitranslmed.3003748
- Greenberg SM, Bacskai BJ, Hernandez-Guillamon M, Pruzin J, Sperling R, van Veluw SJ. Cerebral amyloid angiopathy and Alzheimer disease – one peptide, two pathways. Nat Rev Neurol. 2020;16(1):30-42. doi:10.1038/s41582-019-0281-2
- Iadecola C. The Neurovascular Unit Coming of Age: A Journey through Neurovascular Coupling in Health and Disease. Neuron. 2017;96(1):17-42. doi:10.1016/j.neuron.2017.07.030
- Mestre H, Tithof J, Du T, et al. Flow of cerebrospinal fluid is driven by arterial pulsations and is reduced in hypertension. Nat Commun. 2018;9(1):4878. Published 2018 Nov 19. doi:10.1038/s41467-018-07318-3
- Tabas I, Williams KJ, Borén J. Subendothelial lipoprotein retention as the initiating process in atherosclerosis: update and therapeutic implications. Circulation. 2007;116(16):1832-1844. doi:10.1161/CIRCULATIONAHA.106.676890
- Soffer DE, Marston NA, Maki KC, et al. Role of apolipoprotein B in the clinical management of cardiovascular risk in adults: An Expert Clinical Consensus from the National Lipid Association. J Clin Lipidol. 2024;18(5):e647-e663. doi:10.1016/j.jacl.2024.08.013
- Richardson TG, Sanderson E, Palmer TM, et al. Evaluating the relationship between circulating lipoprotein lipids and apolipoproteins with risk of coronary heart disease: A multivariable Mendelian randomisation analysis. PLoS Med. 2020;17(3):e1003062. Published 2020 Mar 23. doi:10.1371/journal.pmed.1003062
- Ference BA, Braunwald E, Catapano AL. The LDL cumulative exposure hypothesis: evidence and practical applications. Nat Rev Cardiol. 2024;21(10):701-716. doi:10.1038/s41569-024-01039-5
- Sacks FM, Lichtenstein AH, Wu JHY, et al. Dietary Fats and Cardiovascular Disease: A Presidential Advisory From the American Heart Association. Circulation. 2017;136(3):e1-e23. doi:10.1161/CIR.0000000000000510
- Mielke MM, Zandi PP, Sjögren M, et al. High total cholesterol levels in late life associated with a reduced risk of dementia. Neurology. 2005;64(10):1689-1695. doi:10.1212/01.WNL.0000161870.78572.A5
- Zuber V, Gill D, Ala-Korpela M, et al. High-throughput multivariable Mendelian randomization analysis prioritizes apolipoprotein B as key lipid risk factor for coronary artery disease. Int J Epidemiol. 2021;50(3):893-901. doi:10.1093/ije/dyaa216
- Cholesterol Treatment Trialists’ (CTT) Collaboration, Baigent C, Blackwell L, et al. Efficacy and safety of more intensive lowering of LDL cholesterol: a meta-analysis of data from 170,000 participants in 26 randomised trials. Lancet. 2010;376(9753):1670-1681. doi:10.1016/S0140-6736(10)61350-5
- Benn M, Nordestgaard BG, Frikke-Schmidt R, Tybjærg-Hansen A. Low LDL cholesterol, PCSK9 and HMGCR genetic variation, and risk of Alzheimer’s disease and Parkinson’s disease: Mendelian randomisation study. BMJ. 2017;357:j1648. Published 2017 Apr 24. doi:10.1136/bmj.j1648
- Iwagami M, Qizilbash N, Gregson J, et al. Blood cholesterol and risk of dementia in more than 1·8 million people over two decades: a retrospective cohort study. Lancet Healthy Longev. 2021;2(8):e498-e506. doi:10.1016/S2666-7568(21)00150-1
- Skrivankova VW, Richmond RC, Woolf BAR, et al. Strengthening the Reporting of Observational Studies in Epidemiology Using Mendelian Randomization: The STROBE-MR Statement. JAMA. 2021;326(16):1614-1621. doi:10.1001/jama.2021.18236
- Schwartz GG, Steg PG, Szarek M, et al. Alirocumab and Cardiovascular Outcomes after Acute Coronary Syndrome. N Engl J Med. 2018;379(22):2097-2107. doi:10.1056/NEJMoa1801174
- Safian RD. Renal artery stenosis. Prog Cardiovasc Dis. 2021;65:60-70. doi:10.1016/j.pcad.2021.03.003
- Schneider JA, Arvanitakis Z, Bang W, Bennett DA. Mixed brain pathologies account for most dementia cases in community-dwelling older persons. Neurology. 2007;69(24):2197-2204. doi:10.1212/01.wnl.0000271090.28148.24
- Domanski MJ, Tian X, Wu CO, et al. Time Course of LDL Cholesterol Exposure and Cardiovascular Disease Event Risk. J Am Coll Cardiol. 2020;76(13):1507-1516. doi:10.1016/j.jacc.2020.07.059
- Bos D, Arshi B, van den Bouwhuijsen QJA, et al. Atherosclerotic Carotid Plaque Composition and Incident Stroke and Coronary Events. J Am Coll Cardiol. 2021;77(11):1426-1435. doi:10.1016/j.jacc.2021.01.038
- Taoka T, Ito R, Nakamichi R, et al. Reproducibility of diffusion tensor image analysis along the perivascular space (DTI-ALPS) for evaluating interstitial fluid diffusivity and glymphatic function: CHanges in Alps index on Multiple conditiON acquIsition eXperiment (CHAMONIX) study. Jpn J Radiol. 2022;40(2):147-158. doi:10.1007/s11604-021-01187-5
- Toyoda K. Cerebral small vessel disease and chronic kidney disease. J Stroke. 2015;17(1):31-37. doi:10.5853/jos.2015.17.1.31
- Hansen KJ, Edwards MS, Craven TE, et al. Prevalence of renovascular disease in the elderly: a population-based study. J Vasc Surg. 2002;36(3):443-451. doi:10.1067/mva.2002.127351
- Sedaghat S, Sorond F, Yaffe K, et al. Decline in kidney function over the course of adulthood and cognitive function in midlife. Neurology. 2020;95(17):e2389-e2397. doi:10.1212/WNL.0000000000010631
- Drew DA, Weiner DE, Sarnak MJ. Cognitive Impairment in CKD: Pathophysiology, Management, and Prevention. Am J Kidney Dis. 2019;74(6):782-790. doi:10.1053/j.ajkd.2019.05.017
- Jack CR Jr, Andrews JS, Beach TG, et al. Revised criteria for diagnosis and staging of Alzheimer’s disease: Alzheimer’s Association Workgroup. Alzheimers Dement. 2024;20(8):5143-5169. doi:10.1002/alz.13859
- Knopman DS, Amieva H, Petersen RC, et al. Alzheimer disease. Nat Rev Dis Primers. 2021;7(1):33. Published 2021 May 13. doi:10.1038/s41572-021-00269-y
- Montagne A, Nation DA, Sagare AP, et al. APOE4 leads to blood-brain barrier dysfunction predicting cognitive decline. Nature. 2020;581(7806):71-76. doi:10.1038/s41586-020-2247-3
- Shen J, Chen H, Gong Y, et al. Association between plant-based diets and incident dementia: results from prospective cohort studies and a meta-analysis. J Prev Alzheimers Dis. 2026;13(2):100457. doi:10.1016/j.tjpad.2025.100457
- de Crom TOE, Mooldijk SS, Ikram MK, Ikram MA, Voortman T. MIND diet and the risk of dementia: a population-based study. Alzheimers Res Ther. 2022;14(1):8. Published 2022 Jan 12. doi:10.1186/s13195-022-00957-1
- Dunk MM, Dove A, Wang J, Sakakibara S, Carballo-Casla A, Xu W. Plant-Based Diet Quality, Healthy Lifestyle, and Dementia Risk in Older Adults With Cardiometabolic Diseases. JACC Adv. 2025;4(11 Pt 1):102229. doi:10.1016/j.jacadv.2025.102229
- Satija A, Bhupathiraju SN, Spiegelman D, et al. Healthful and Unhealthful Plant-Based Diets and the Risk of Coronary Heart Disease in U.S. Adults. J Am Coll Cardiol. 2017;70(4):411-422. doi:10.1016/j.jacc.2017.05.047
- Tang WH, Wang Z, Levison BS, et al. Intestinal microbial metabolism of phosphatidylcholine and cardiovascular risk. N Engl J Med. 2013;368(17):1575-1584. doi:10.1056/NEJMoa1109400
- Vogt NM, Romano KA, Darst BF, et al. The gut microbiota-derived metabolite trimethylamine N-oxide is elevated in Alzheimer’s disease. Alzheimers Res Ther. 2018;10(1):124. Published 2018 Dec 22. doi:10.1186/s13195-018-0451-2
- Estruch R, Ros E, Salas-Salvadó J, et al. Primary Prevention of Cardiovascular Disease with a Mediterranean Diet Supplemented with Extra-Virgin Olive Oil or Nuts. N Engl J Med. 2018;378(25):e34. doi:10.1056/NEJMoa1800389
- Ngandu T, Lehtisalo J, Solomon A, et al. A 2 year multidomain intervention of diet, exercise, cognitive training, and vascular risk monitoring versus control to prevent cognitive decline in at-risk elderly people (FINGER): a randomised controlled trial. Lancet. 2015;385(9984):2255-2263. doi:10.1016/S0140-6736(15)60461-5
- van Dyck CH, Swanson CJ, Aisen P, et al. Lecanemab in Early Alzheimer’s Disease. N Engl J Med. 2023;388(1):9-21. doi:10.1056/NEJMoa2212948
- Sims JR, Zimmer JA, Evans CD, et al. Donanemab in Early Symptomatic Alzheimer Disease: The TRAILBLAZER-ALZ 2 Randomized Clinical Trial. JAMA. 2023;330(6):512-527. doi:10.1001/jama.2023.13239
- Heneka MT, Carson MJ, El Khoury J, et al. Neuroinflammation in Alzheimer’s disease. Lancet Neurol. 2015;14(4):388-405. doi:10.1016/S1474-4422(15)70016-5

