Trajetórias clínicas e fatores fisiopatológicos associados à mortalidade precoce na hipercolesterolemia familiar homozigótica
Uma Análise Abrangente da Pesquisa
Pesquisa Cardiovascular Baseada em Evidências
Visão geral e definições
Hipercolesterolemia familiar homozigótica (HoFH) representa a manifestação mais catastrófica e fenotipicamente extrema das doenças lipídicas hereditárias. Trata-se de uma doença genética ultrarrara caracterizada pela incapacidade quase total do fígado de eliminar as partículas de baixa densidade lipoproteína (LDL) partículas da circulação sistêmica, resultando em plasma colesterol níveis que estão profundamente elevados desde o nascimento.[1]
Historicamente, a HoFH era definida por uma tríade clínica clássica: sem tratamento Colesterol LDL concentrações de (LDL-C) superiores a 500 mg/dL (13 mmol/L), a presença de patognomônico cutâneo e tendinoso xantomas que se manifestam na primeira década de vida, e indícios de hipercolesterolemia familiar heterozigótica (HeFH) em ambos os pais biológicos.[1]
A compreensão científica da doença passou por uma mudança significativa de paradigma na última década. Análises genéticas revelaram um espectro fenotípico mais amplo do que se imaginava anteriormente, levando órgãos clínicos como a Associação Europeia Aterosclerose Sociedade (EAS) para refinar os limites diagnósticos. A declaração de consenso da EAS de 2023 recomenda que se suspeite clinicamente de HoFH em qualquer indivíduo com níveis de LDL-C não tratados acima de 400 mg/dL (~10 mmol/L), uma vez que muitos pacientes com mutações bi-alélicas geneticamente confirmadas apresentam níveis abaixo do limite tradicional de 500 mg/dL.[5] Isso é particularmente relevante em populações pediátricas, nas quais os níveis de LDL-C podem ser mais baixos devido à alimentação ou ao crescimento fisiológico, mas ainda assim representam um risco cardiovascular extremo.[6]
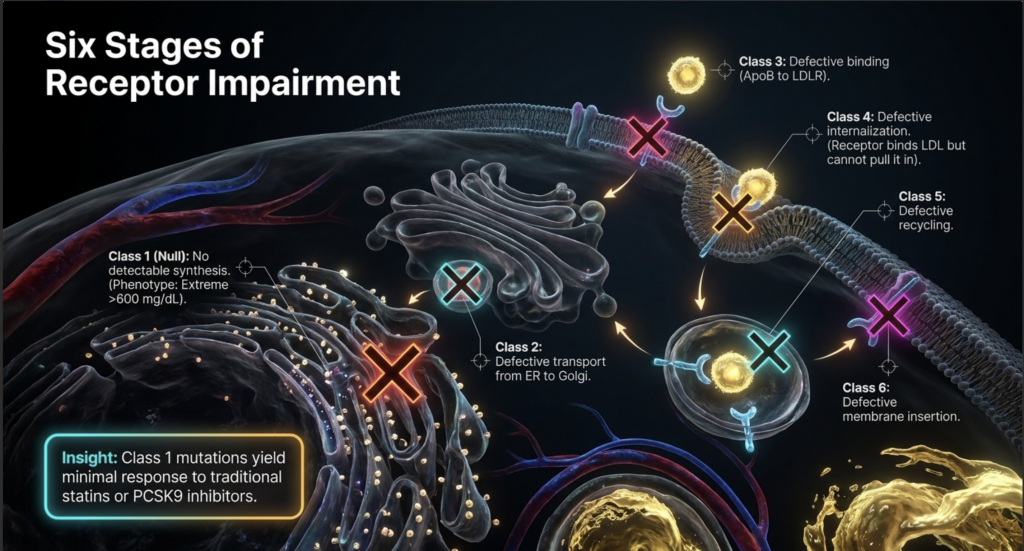
A arquitetura genética da HoFH é caracterizada predominantemente por mutações bi-alélicas no LDLR gene, que codifica o Receptor de LDL responsável pela captação hepática de partículas ricas em colesterol.[8] Esses estados bi-alélicos podem ser verdadeiramente homozigotos — envolvendo a herança do mesmo variante patogênica de ambos os pais — ou heterozigoto composto, envolvendo duas mutações distintas no mesmo gene.[8] Além da LDLR, formas mais raras da HoFH são causadas por variantes patogênicas no apolipoproteína B (APOB) gene, que prejudica a capacidade da partícula de LDL de se ligar ao seu receptor, e mutações de ganho de função no pró-proteína convertase subtilisina/kexina tipo 9 (PCSK9) gene, que acelera a degradação intracelular do receptor de LDL.[10] Além disso, uma forma autossômica recessiva da doença (ARH) resulta de variantes bialélicas com perda de função no gene LDLRAP1.[8]
A prevalência da HoFH era tradicionalmente estimada em 1 em cada 1.000.000 de indivíduos, mas dados epidemiológicos atuais e resultados de registros sugerem uma frequência maior, de aproximadamente 1 em cada 160.000 a 1 em cada 300.000.[1,6] Em populações específicas com efeitos de fundador — como os canadenses de origem francesa, os cristãos libaneses, os afrikaners sul-africanos e certas comunidades judaicas ashkenazitas —, a prevalência pode ser significativamente maior.[16]
O diagnóstico diferencial é fundamental. Sitosterolemia (fitosterolemia), causada por variantes bi-alélicas nos genes ABCG5/ABCG8, se manifesta com elevações extremas do LDL-C e xantomas de início precoce, mas responde notavelmente bem à modificação da dieta e ezetimiba. A deficiência de lipase ácida lisossomal (LAL-D) também leva a hipercolesterolemia grave e aterosclerose prematura, mas é tratada com terapia de reposição enzimática. A xantomatose cerebrotendinosa (CTX) pode se apresentar com xantomas semelhantes aos da HoFH, embora os níveis de colesterol sejam normalmente normais ou levemente elevados.[1]
Mecanismo do risco extremo nos primeiros anos de vida
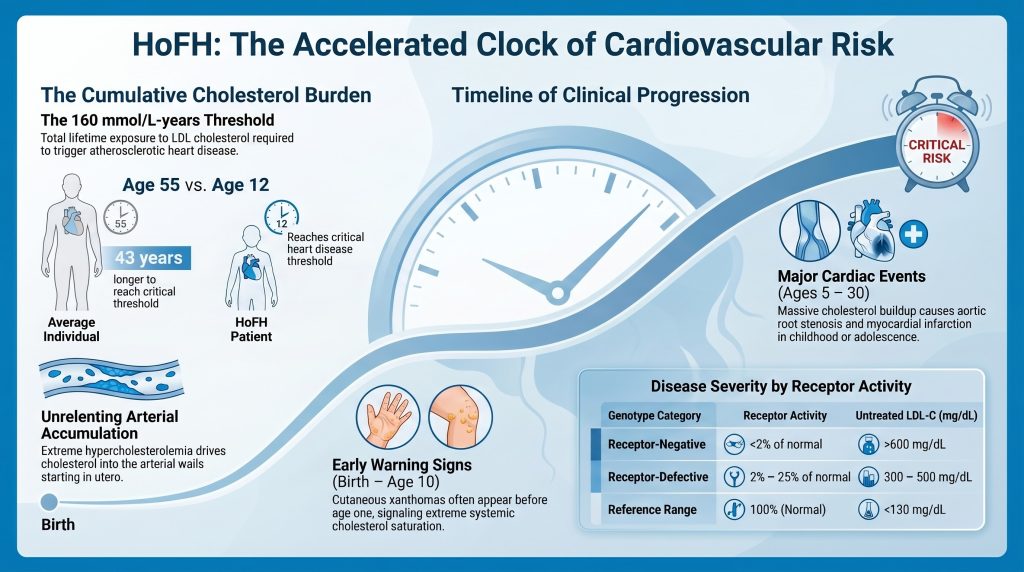
O risco cardiovascular extremo na HoFH é causado pelo acúmulo incessante de colesterol na parede arterial, que começa ainda no útero. O conceito central para quantificar esse risco é a “carga cumulativa de colesterol”, definida como a massa total de LDL-C à qual a parede arterial íntima foi exposta ao longo do tempo.[19]
A carga acumulada é expressa em mmol/L-anos. As evidências clínicas indicam que o início da aterosclerose clínica doença cardiovascular (ASCVD) na população em geral corresponde a um limiar cumulativo de aproximadamente 125 mmol/L-ano (~4.800 mg/dL-ano).[62,63], enquanto o limite para a primeira infarto do miocárdio é de aproximadamente 160 mmol/L-anos (~6.000 mg/dL-anos). Um indivíduo com lipidemia normal normalmente atinge essa carga de 160 mmol/L-anos por volta dos 55 anos. Em contrapartida, um paciente com HoFH não tratado, com um nível de LDL-C de ~500 mg/dL (~13 mmol/L), atinge esse mesmo limite por volta dos 12 anos de idade, o que explica por que crianças com as mutações de receptor nulo mais graves frequentemente sofrem infartos do miocárdio ou morte súbita cardíaca antes dos 10 anos.[19,63]
A patologia vascular da HoFH pediátrica
A fisiopatologia da aterosclerose na HoFH pediátrica envolve uma rápida progressão desde a ativação endotelial até o estágio avançado placa formação. Sob a influência de condições extremas hipercolesterolemia, as partículas de LDL penetram na íntima arterial, onde são oxidadas e fagocitadas por macrófagos para formar células espumosas.[24] Na população em geral, esse processo leva décadas para evoluir de estrias gordurosas para placas obstrutivas. Na HoFH, o fluxo intenso de lipoproteínas para a parede arterial é tão elevado que essas estrias gordurosas evoluem para placas complexas, ricas em lipídios e altamente inflamatórias em poucos anos de vida.[19]
Uma característica distintiva da doença vascular associada à HoFH é sua predileção anatômica pelas raiz da aorta e as ostias coronárias.[27] O fato de esses alimentos serem ricos em colesterol lesões frequentemente resulta em estenose aórtica supravalvular (SVAS). Ao contrário da doença valvular degenerativa calcificação Observada em populações idosas, a SVAS na HoFH é caracterizada por uma infiltração maciça de tecido xantomatoso na parede aórtica e nas válvulas aórticas.[20,21] Além disso, o acúmulo de placa nos óstios coronários pode levar a uma obstrução súbita e total oclusão mesmo em crianças que ainda não apresentam difusão doença arterial coronariana.[27]
O papel dos modificadores de risco secundários
Além do aumento primário do LDL-C, muitos pacientes com HoFH apresentam níveis significativamente elevados de Lipoproteína(a) [Lp(a)]. A Lp(a) é uma partícula semelhante ao LDL com uma fração adicional de apolipoproteína (a), o que lhe confere propriedades pró-trombóticas e pró-inflamatórias. Como a Lp(a) é eliminada principalmente por meio do receptor de LDL, seus níveis costumam ser duas vezes maiores em pacientes com HoFH em comparação com a população em geral.[2] A presença de níveis elevados de Lp(a) atua como um multiplicador de risco, acelerando ainda mais a aterosclerose e aumentando a probabilidade de ruptura de placa ou trombose ainda jovem.[11]
O aparecimento de xantomas cutâneos antes dos 4 anos de idade está associado a um risco significativamente maior de, na infância, doença cardíaca coronariana e mortalidade precoce.[20] Esses depósitos não são meramente cosméticos; eles representam o transbordamento sistêmico do colesterol que o sistema vascular já não consegue conter.[2]
Gravidade das anormalidades lipídicas
A gravidade da hipercolesterolemia na HoFH não tem paralelo na medicina clínica. Sem tratamento colesterol total Os níveis variam normalmente entre 460 e 1.160 mg/dL (12–30 mmol/L), com os níveis de LDL-C excedendo consistentemente 400 mg/dL (10 mmol/L) na maioria dos casos geneticamente confirmados.[4,5] Em casos extremos, especialmente em indivíduos com mutações que levam à ausência do receptor, o LDL-C pode atingir níveis superiores a 1.000 mg/dL (26 mmol/L), e o sangue pode adquirir uma aparência opaca e visualmente distinta devido à concentração extrema de lipoproteínas.[2]
Apolipoproteína B e parâmetros das partículas
A apolipoproteína B (ApoB) é a principal proteína estrutural proteína de todas as lipoproteínas aterogênicas, incluindo VLDL, IDL, Lp(a) e LDL. Como há exatamente uma molécula de ApoB por partícula, sua medição fornece uma contagem direta do número total de partículas aterogênicas na circulação.[35] O intervalo de referência normal para a ApoB em adultos é inferior a 130 mg/dL, com uma mediana na população dos EUA de aproximadamente 93 mg/dL. Na HoFH, os níveis de ApoB são normalmente de quatro a seis vezes superiores a esse intervalo de referência.[35]
A fisiopatologia da ApoB na HoFH é definida por dois fatores: superprodução e eliminação gravemente comprometida. A ausência de receptores funcionais de LDL leva a um tempo de permanência prolongado das partículas de LDL no sangue — aproximadamente 5 a 6 dias, em comparação com os 2,5 dias normais.[70] Esse tempo de circulação prolongado faz com que as partículas sofram modificações cada vez maiores. Embora o Padrão B (LDL pequenas e densas) seja geralmente mais aterogênico, pois penetra mais facilmente na parede arterial, na HoFH, a enorme quantidade de partículas de LDL ainda maiores gera um fluxo constante para o espaço subendotelial.[39]
Comparação do perfil lipídico por genótipo
A gravidade da anormalidade lipídica está intrinsecamente ligada ao estado funcional do receptor de LDL. Os pacientes são classificados como receptor-negativos (menos de 2% da atividade normal do LDLR) ou com defeito no receptor (2% a 25% da atividade normal).[1,56]
| Parâmetro | HoFH sem receptor | HoFH com defeito no receptor | Intervalo de referência |
| Colesterol LDL não tratado | >600 mg/dL (>15,5 mmol/L) | 300–500 mg/dL (7,8–12,9 mmol/L) | <130 mg/dL (<3,4 mmol/L) |
| ApoB não tratada | >400 mg/dL (~4–6 vezes o normal) | 200–400 mg/dL (aproximadamente 2–4 vezes o normal) | <130 mg/dL |
| Lp(a) não tratada | Frequentemente apresentam níveis significativamente elevados | Elevado | <30 mg/dL |
| Atividade do LDLR | <2% do normal | 2%–25% do normal | 100% (normal) |
| Resposta a Estatinas | Mínima (redução de LDL-C de aproximadamente 141 TP9T) | Moderada (redução do LDL-C de aproximadamente 231 TP9T) | Alta (redução de 40–551 TP9T) |
Tabela 1. Perfil lipídico comparação por genótipo do LDLR. Fonte: [1,3,41,71]
Um estudo sobre o Registro CASCADE FH Nos Estados Unidos, foi demonstrado que os níveis de LDL-C não tratados eram significativamente mais elevados em pacientes incluídos no estudo quando crianças (mediana de 776 mg/dL, IQR 704–892) em comparação com aqueles incluídos quando adultos (mediana de 533 mg/dL, IQR 467–702; p = 0,001).[31] Essa discrepância provavelmente reflete um viés de sobrevivência, em que as crianças com os níveis mais elevados são diagnosticadas precocemente porque apresentam sintomas visíveis — xantomas ou sinais precoces eventos cardíacos— enquanto aqueles com níveis mais baixos podem não ser diagnosticados até a idade adulta.[23]
A relação LDL-C:ApoB e a discordância
A relação LDL-C:ApoB é um indicador do tamanho das partículas de LDL e do seu teor de colesterol. Uma relação inferior a 1,2 (expressa em mg/dL:mg/dL) indica uma predominância de partículas de LDL pequenas e densas, que são altamente suscetíveis à oxidação e ficam mais facilmente retidas nos proteoglicanos arteriais.[38] No HoFH verdadeiro, no entanto, tanto o LDL-C quanto a ApoB costumam apresentar níveis elevados de forma concordante, o que significa que o risco extremo é determinado principalmente pelo volume total da massa de colesterol e pelo número de partículas, e não apenas por uma alteração no tamanho das partículas.[18]
Gravidade clínica e história natural (sem tratamento)
A evolução natural da HoFH não tratada é caracterizada por aterosclerose rápida e progressiva e por uma expectativa de vida drasticamente reduzida. Sem intervenção, a idade média de óbito tem sido historicamente relatada como sendo de aproximadamente 18 anos, com algumas crianças falecendo devido a infarto do miocárdio já aos 5 anos de idade.[17,31]
A evolução das manifestações clínicas
Os primeiros sinais clínicos são geralmente dermatológicos. Os xantomas cutâneos costumam surgir no primeiro ano de vida, apresentando-se como lesões nodulares macias e amareladas em locais sujeitos a atrito, como cotovelos, joelhos e nádegas.[8] Os xantomas tendinosos caracterizam-se pelo espessamento do tendão de Aquiles e dos tendões extensores das mãos.[8]
À medida que os níveis de colesterol aumentam, surgem manifestações vasculares e valvulares. O arco lipóide da córnea e os xantelasmas são frequentemente observados antes dos 10 anos de idade.[15] Na segunda década, a maioria dos pacientes não tratados já desenvolveu doença coronariana sintomática artéria doença e/ou doença da raiz aórtica.[2]
Evidências de casos históricos
Em 1889, G. Lehzen e K. Knauss descreveram duas irmãs que hoje são reconhecidas como provavelmente os primeiros casos documentados de HoFH.[28] A irmã, de 11 anos, desenvolveu múltiplas manchas amareladas e nódulos a partir dos 3 anos de idade. Aos 11 anos, ela apresentava tumores com aparência de “ovo” nas mãos e xantomas maciços nos tendões de Aquiles. O exame clínico revelou um sopro sistólico longo e soproso, e ela faleceu logo após uma cirurgia.[28]
Os resultados da autópsia documentaram:
- Aorta: A espessamento causado por tecido que contém gordura e placas escleróticas.
- Valva aórtica: Estenótica devido a alterações maciças na íntima.
- Artéria carótida: A carótida esquerda estava quase totalmente ocluída.
- Artérias Coronárias: Ambos apresentavam múltiplas placas, sendo que o lado esquerdo estava gravemente afetado.[28]
Observações sobre a história natural com base em registros
Dados de registros atuais em países que não são de alta renda, onde o acesso a terapias avançadas é limitado, refletem esse padrão histórico. Em um estudo com 751 pacientes com HoFH em 38 países, aqueles em regiões que não são de alta renda tiveram sua primeira evento cardiovascular adverso grave uma década antes do que nos países de alta renda (idade mediana de 24 contra 35 anos).[47]
| Característica clínica | Idade típica de início (sem tratamento) | Significado patológico |
| Xantomas cutâneos | <1 ano | Marcador de saturação sistêmica extrema |
| Arco corneano | <10 anos | Indicador precoce de extravasamento lipídico |
| Xantomas tendinosos | 5 a 15 anos | Deposição tecidual cumulativa |
| Raiz aórtica Estenose | 5 a 20 anos | Causa primária da morte cardíaca não isquêmica |
| Infarto do miocárdio | 5 a 30 anos | Consequência de doença arterial coronariana ostial ou difusa |
| Morte cardíaca súbita | Variável; pode ocorrer na infância | Arritmia fatal ou oclusão total do ostium |
Tabela 2. Progressão clínica da HoFH não tratada. Fonte: [2,19,47]
Por que alguns pacientes sobrevivem por mais tempo do que outros
Apesar da gravidade da doença, há uma variabilidade interindividual significativa na sobrevida. Alguns pacientes vêm a falecer devido a parada cardíaca na primeira infância, enquanto outros, mesmo com mutações genéticas idênticas, podem viver até os 50 ou 60 anos. Essa heterogeneidade é determinada por uma interação complexa entre a atividade residual do receptor, modificadores genéticos e o momento da intervenção terapêutica.[1]
Atividade residual do LDLR e tipo de mutação
O fator preditivo mais importante do desfecho clínico é a atividade residual do receptor de LDL. Indivíduos com receptor negativo (null/null; atividade <2%) apresentam os níveis mais elevados de LDL-C, a pior resposta aos medicamentos tradicionais e o início mais precoce da ASCVD.[3,56] Pacientes com defeito no receptor (atividade 2%–25%) costumam apresentar níveis de LDL-C aproximadamente 18% mais baixos do que os pacientes com receptor negativo e respondem de forma mais intensa à regulação positiva farmacológica do receptor.[41] Esse efeito genético de dosagem pode retardar o início de eventos cardiovasculares em uma década ou mais.[6]
Modificadores genéticos protetores
Perda de função (LOF) da PCSK9
A PCSK9 é uma proteína que se liga ao receptor de LDL e o direciona para a degradação lisossômica. Indivíduos que herdaram uma variante de perda de função no gene PCSK9 apresentam, naturalmente, níveis mais baixos de PCSK9 circulante, o que leva a uma maior densidade de receptores de LDL na superfície dos hepatócitos.[13] Estudos populacionais mostram que as variantes LOF do PCSK9 estão associadas a uma redução de aproximadamente 28% no LDL-C e a uma redução de até 88% no risco de doença cardíaca coronariana.[69] No contexto da HoFH, uma variante de perda de função (LOF) do PCSK9 pode neutralizar significativamente o efeito de uma variante patogênica do LDLR, resultando em um fenótipo clínico muito mais brando do que seria de se esperar.[14]
Perda de função do ANGPTL3
Proteína semelhante à angiopoietina 3 (ANGPTL3) inibe lipase lipoproteica e a lipase endotelial. As variantes com perda de função (LOF) no gene ANGPTL3 levam a níveis mais baixos de LDL, VLDL e HDL por meio de mecanismos amplamente independentes do receptor de LDL.[9] Como essa via não depende do LDLR, ela atua como um potente modificador mesmo em pacientes com HoFH sem expressão do receptor.[9]
Abreviações da APOB
Alguns pacientes são portadores de variantes de hipobetalipoproteinemia no gene APOB que levam à redução da produção de partículas de LDL. Se um paciente com uma mutação no LDLR também for portador de uma dessas variantes, o fígado produz menos partículas aterogênicas, limitando o nível máximo de LDL-C que pode ser alcançado.[54]
Era terapêutica e limites de intervenção
Antes da década de 1980, o tratamento se limitava a dietas com baixo teor de gordura e ao tratamento precoce ácido biliar agentes sequestrantes, que se mostraram, em grande parte, ineficazes.[17] A introdução das estatinas e, posteriormente, Aférese de LDL, passou a prolongar a expectativa de vida dos pacientes com HoFH até o final dos 20 e 30 anos.[17]
A era moderna, caracterizada pela disponibilidade de terapias independentes de receptores, mudou radicalmente o prognóstico. Lomitapida (um inibidor da MTP que reduz a produção de VLDL/LDL) reduz o LDL-C em aproximadamente 50%, independentemente do genótipo do receptor.[55,72] Evinacumabe (um inibidor da ANGPTL3) reduz o LDL-C em 43–53%, mesmo em pacientes com receptor nulo.[32] A combinação desses agentes, se iniciada na primeira infância, permite que muitos pacientes mantenham sua carga cumulativa de colesterol abaixo dos limites críticos por muito mais tempo.[19]
Casos de HoFH com maior expectativa de vida
Embora a expectativa de vida histórica fosse inferior a 20 anos, a literatura contemporânea documenta agora sobreviventes que chegam aos 50, 60 anos e mais.
O caso de Tóquio envolvendo um homem de 57 anos (Komuro et al., 1987)
Um dos primeiros casos de longa duração relatados foi o de um homem japonês de 57 anos, descrito em 1987.[64] Esse paciente era homozigoto para um defeito de internalização no receptor de LDL (uma mutação de Classe 4), o que significa que os receptores podiam se ligar ao LDL, mas não conseguiam levá-lo para dentro da célula. Seu nível de LDL-C era de 461 mg/dL — inferior ao observado em pacientes típicos com ausência do receptor —, o que lhe permitiu sobreviver até o final dos 50 anos, apesar da ausência de estatinas modernas durante grande parte de sua vida.[64]
O caso do checo de 59 anos (Novák et al., 2025)
Um estudo de 2025 relatou vários casos de pacientes tchecos com HoFH atípica, incluindo um homem de 59 anos, heterozigoto composto para as variantes p.Phe114Ile e p.Gly592Glu do LDLR.[49] Esse paciente só foi diagnosticado com HoFH aos 41 anos. Embora tenha acabado precisando de uma cirurgia de revascularização do miocárdio aos 57 anos e apresentasse um estreitamento significativo da artéria carótida, sua sobrevida foi excepcional, considerando sua composição genética. Sua combinação específica de heterozigotia composta evidentemente conferiu atividade residual do LDLR suficiente para evitar a mortalidade infantil, apesar de décadas de elevação extrema do LDL-C.[49]
O caso de FH heterozigótica em um paciente de 72 anos (Johnson et al., 2018)
Um caso ilustrativo envolve um homem de 72 anos com uma variante patogênica do LDLR (p.Val827Ile), que manteve o nível de LDL-C, sem tratamento, consistentemente em torno de 487 mg/dL ao longo de toda a sua vida.[37] Apesar dessa elevação extrema e da falta de tratamento ao longo da vida, ele apresentava um Agatston escore de cálcio valor de 0 em várias exames — o que indica uma ausência total de calcificação das artérias coronárias. Sua sobrevivência foi atribuída a um nível excepcionalmente alto de HDL-C (~68 mg/dL) e a um LDL do Padrão A (partículas grandes e flutuantes), que são menos propensas à oxidação e à retenção arterial.[37] Nota editorial: Com base na publicação original, confirmou-se que este paciente é heterozigoto para FH, e não para HoFH.[37] O caso é citado aqui como um fenótipo extremo de FH, ilustrando o papel protetor do HDL-C e do tamanho das partículas de LDL.
Sucessos da Pediatria Contemporânea
Dados de registros mostram agora que crianças diagnosticadas aos 2 anos de idade e submetidas a terapia intensiva — incluindo transplante de fígado ou aférese — estão chegando à idade adulta com carga aterosclerótica mínima.[23] Relatos de casos documentam pacientes tratados com plasmaférese semanal e aférese de LDL desde a adolescência até os 30 anos, mantendo uma alta qualidade de vida e demonstrando que a remoção mecânica do colesterol pode substituir efetivamente os receptores hepáticos ausentes.[59]
Tabelas resumidas de diagnóstico e clínicas
Tabela 3: Critérios clínicos e genéticos refinados para o diagnóstico de HoFH
| Categoria | Limite de diagnóstico / Característica | Fundamentação |
| Colesterol LDL não tratado | >400 mg/dL (>10 mmol/L) | Proposta pela EAS de 2023 para abranger um espectro mais amplo |
| LDL-C tratado | >300 mg/dL (>8 mmol/L) em tratamento com estatina + ezetimiba | Limite histórico; utilizado quando a linha de base é desconhecida |
| Critérios genéticos | Variantes bialélicas (LDLR, APOB, PCSK9, LDLRAP1) | Padrão-ouro para confirmação |
| Achados físicos | Xantomas antes dos 10 anos; Arco corneano | Patognomônico para uma carga cumulativa extrema |
| História da Família | HeFH em ambos os pais biológicos | Consistente com o padrão autossômico codominante |
| Mímicos não genéticos | Sitosterolemia; LAL-D; CTX | Deve ser excluído para garantir o tratamento adequado |
Tabela 4: Classificação funcional das mutações no LDLR na HoFH
| Classe | Mecanismo do defeito | Gravidade fenotípica | Implicações terapêuticas |
| Classe 1 | Sem síntese detectável (Nulo) | Extremo (>600 mg/dL) | Ausência de resposta às estatinas/inibidores da PCSK9 |
| Classe 2 | Transporte defeituoso (do retículo endoplasmático para o aparelho de Golgi) | Grave | Resposta mínima ao medicamento |
| 3ª série | Ligação defeituosa (ApoB ao LDLR) | Variável | Pode responder ao PCSK9i |
| 4ª série | Internalização defeituosa | Moderado a grave | É possível que haja alguma folga residual |
| 5ª série | Reciclagem inadequada | Moderado | Frequentemente responde à regulação positiva induzida por medicamentos |
| 6ª série | Inserção incorreta da membrana | Variável | Depende da densidade de inserção |
Fonte: [3]
Tabela 5: HoFH pediátrica versus adulta — Registro CASCADE FH (Cuchel et al., 2023)
| Métrica | Crianças (n=16) Mediana (IQR) | Adultos (n=51) Mediana (IQR) |
| Idade no momento do diagnóstico (anos) | 2.5 (1–6) | 23 (13–34) |
| Colesterol LDL (LDL-C) não tratado (mg/dL) | 776 (704–892) | 533 (467–702) |
| ASCVD no momento da inclusão no estudo | 43.8% | 78.4% |
| Estenose da válvula aórtica no momento da inclusão no estudo | 18.8% | 25.5% |
| CABG (qualquer tipo) | 12.5% | 41.2% |
Fonte: [31]
Qualidade e incerteza das evidências
A compreensão da HoFH pela comunidade científica evoluiu de estudos de caso descritivos para registros internacionais abrangentes, mas ainda persistem várias áreas críticas de incerteza.
Limitações das evidências atuais
A raridade da HoFH torna a pesquisa em larga escala, ensaios clínicos randomizados (RCTs) extremamente difícil. Grande parte das evidências sobre a sobrevida a longo prazo e a eficácia do tratamento provém de dados retrospectivos de registros (como o CASCADE FH ou o Worldwide HoFH Study) ou de ensaios clínicos abertos de fase 2 e fase 3.[17] Embora os registros forneçam dados do mundo real de valor inestimável, eles estão sujeitos a viés de seleção — os pacientes mais gravemente afetados ou que têm acesso a cuidados especializados têm maior probabilidade de serem incluídos.[1]
Uma importante fonte de incerteza é a ausência da causa genética em aproximadamente 20–40% dos pacientes com diagnóstico clínico de HoFH.[7,66] Isso sugere que ou existem genes da FH ainda não identificados, ou que um mecanismo poligênico — o acúmulo de muitas variantes de pequeno efeito — pode reproduzir a gravidade da HoFH monogênica. O manejo clínico desses pacientes sem mutações continua sendo um desafio.[67,68]
Lacunas no tratamento pediátrico
Embora as diretrizes atuais recomendem a triagem universal dos lipídios em crianças, a idade ideal para iniciar terapias avançadas (como o evinacumab ou o lomitapide) em crianças pequenas ainda está sendo investigada.[1] A segurança a longo prazo desses agentes em crianças em fase de desenvolvimento é motivo de preocupação; no entanto, o risco de se esperar por mais dados é o desenvolvimento de uma doença irreversível da raiz aórtica.[27]
Além disso, a hipótese do limiar da carga cumulativa de colesterol (expressa em mmol/L-anos) é um modelo elegante, mas ainda não foi validada prospectivamente como um ponto definitivo de não retorno.[19] Há um debate sobre se a redução do LDL-C pode realmente reverter as placas pediátricas já existentes ou se apenas previne a formação de novas placas.[25]
Perspectivas futuras
O futuro da pesquisa sobre a HoFH está na terapia gênica e na edição de bases. Agentes destinados a alterar diretamente os genes LDLR ou PCSK9 no fígado — inclusive in vivo Edição de bases com CRISPR—estão atualmente em fase pré-clínica e inicial ensaios clínicos.[52,53] Essas terapias de dose única poderiam, teoricamente, eliminar a necessidade de infusões ao longo da vida e da ingestão diária de comprimidos, mas a estabilidade genômica a longo prazo e a segurança dessas abordagens continuam sendo as principais incertezas da próxima década.[52,53]
Conclusão
A HoFH é uma emergência com risco de vida que se manifesta nos primeiros anos de vida. A magnitude da anormalidade lipídica é tão grande que supera os mecanismos biológicos padrão de reparação, exigindo uma abordagem terapêutica multifacetada e independente de receptores. A variabilidade na sobrevida é determinada pela natureza específica do defeito genético e pela presença de modificadores protetores, mas o fator determinante mais importante para a vida ou a morte continua sendo o momento do diagnóstico e a intensidade da redução do LDL-C alcançada na primeira década de vida.[1,19,31]
Referências
- Cuchel M, Bruckert E, Ginsberg HN, et al. Homozygous familial hypercholesterolaemia: new insights and guidance for clinicians to improve detection and clinical management. A position paper from the Consensus Panel on Familial Hypercholesterolaemia of the European Atherosclerosis Society. Eur Heart J. 2014;35(32):2146-2157. doi:10.1093/eurheartj/ehu274
- Rahman A, Ahmed MU, Islam AK, Karim A, Sarker SA. A young male with familial hypercholesterolemia. J Saudi Heart Assoc. 2012;24(4):261-264. doi:10.1016/j.jsha.2012.06.264
- Suryawanshi YN, Warbhe RA. Familial Hypercholesterolemia: A Literature Review of the Pathophysiology and Current and Novel Treatments. Cureus. 2023;15(11):e49121. Published 2023 Nov 20. doi:10.7759/cureus.49121
- Ziajka PE. Management of patients with homozygous familial hypercholesterolemia. Am J Manag Care. 2013;19(13 Suppl):.
- Cuchel M, Raal FJ, Hegele RA, et al. 2023 Update on European Atherosclerosis Society Consensus Statement on Homozygous Familial Hypercholesterolaemia: new treatments and clinical guidance. Eur Heart J. 2023;44(25):2277-2291. doi:10.1093/eurheartj/ehad197
- Sjouke B, Kusters DM, Kindt I, et al. Homozygous autosomal dominant hypercholesterolaemia in the Netherlands: prevalence, genotype-phenotype relationship, and clinical outcome. Eur Heart J. 2015;36(9):560-565. doi:10.1093/eurheartj/ehu058
- Sturm AC, Knowles JW, Gidding SS, et al. Clinical Genetic Testing for Familial Hypercholesterolemia: JACC Scientific Expert Panel. J Am Coll Cardiol. 2018;72(6):662-680. doi:10.1016/j.jacc.2018.05.044
- Marais AD. Familial hypercholesterolaemia. Clin Biochem Rev. 2004;25(1):49-68.
- van den Bosch SE, Corpeleijn WE, Hutten BA, Wiegman A. How Genetic Variants in Children with Familial Hypercholesterolemia Not Only Guide Detection, but Also Treatment. Genes (Basel). 2023;14(3):669. Published 2023 Mar 7. doi:10.3390/genes14030669
- Zhao L, Gao Y, Liu G, et al. Zhonghua Xin Xue Guan Bing Za Zhi. 2022;50(6):585-590. doi:10.3760/cma.j.cn112148-20210715-00591
- Warden BA, Fazio S, Shapiro MD. Familial Hypercholesterolemia: Genes and Beyond. In: Feingold KR, Adler RA, Ahmed SF, et al., eds. Endotext. South Dartmouth (MA): MDText.com, Inc.; September 23, 2024.
- Razman AZ, Chua YA, Mohd Kasim NA, et al. Genetic Spectrum of Familial Hypercholesterolaemia in the Malaysian Community: Identification of Pathogenic Gene Variants Using Targeted Next-Generation Sequencing. Int J Mol Sci. 2022;23(23):14971. Published 2022 Nov 29. doi:10.3390/ijms232314971
- Saavedra YG, Dufour R, Davignon J, Baass A. PCSK9 R46L, lower LDL, and cardiovascular disease risk in familial hypercholesterolemia: a cross-sectional cohort study. Arterioscler Thromb Vasc Biol. 2014;34(12):2700-2705. doi:10.1161/ATVBAHA.114.304406
- Bayona A, Arrieta F, Rodríguez-Jiménez C, et al. Loss-of-function mutation of PCSK9 as a protective factor in the clinical expression of familial hypercholesterolemia: A case report. Medicine (Baltimore). 2020;99(34):e21754. doi:10.1097/MD.0000000000021754
- Gidding SS, Champagne MA, de Ferranti SD, et al. The Agenda for Familial Hypercholesterolemia: A Scientific Statement From the American Heart Association. Circulation. 2015;132(22):2167-2192. doi:10.1161/CIR.0000000000000297
- Defesche JC, Gidding SS, Harada-Shiba M, Hegele RA, Santos RD, Wierzbicki AS. Familial hypercholesterolaemia. Nat Rev Dis Primers. 2017;3:17093. Published 2017 Dec 7. doi:10.1038/nrdp.2017.93
- Raal FJ, Pilcher GJ, Panz VR, et al. Reduction in mortality in subjects with homozygous familial hypercholesterolemia associated with advances in lipid-lowering therapy. Circulation. 2011;124(20):2202-2207. doi:10.1161/CIRCULATIONAHA.111.042523
- Goldberg AC, Hopkins PN, Toth PP, et al. Familial hypercholesterolemia: screening, diagnosis and management of pediatric and adult patients: clinical guidance from the National Lipid Association Expert Panel on Familial Hypercholesterolemia. J Clin Lipidol. 2011;5(3 Suppl):S1-S8. doi:10.1016/j.jacl.2011.04.003
- Wiegman A, Gidding SS, Watts GF, et al. Familial hypercholesterolaemia in children and adolescents: gaining decades of life by optimizing detection and treatment. Eur Heart J. 2015;36(36):2425-2437. doi:10.1093/eurheartj/ehv157
- Bélanger AM, Akioyamen LE, Ruel I, Hales L, Genest J. Aortic stenosis in homozygous familial hypercholesterolaemia: a paradigm shift over a century. Eur Heart J. 2022;43(34):3227-3239. doi:10.1093/eurheartj/ehac339
- Rocha VZ, Santos RD. Past, Present, and Future of Familial Hypercholesterolemia Management. Methodist Debakey Cardiovasc J. 2021;17(4):28-35. Published 2021 Sep 24. doi:10.14797/mdcvj.887
- Cuchel M, Raal FJ, Hegele RA, et al. 2023 Update on European Atherosclerosis Society Consensus Statement on Homozygous Familial Hypercholesterolaemia: new treatments and clinical guidance. Eur Heart J. 2023;44(25):2277-2291. doi:10.1093/eurheartj/ehad197
- Family Heart Foundation, “Family Heart Foundation study shows some children with HoFH miss out on decades of life-saving treatment,” EurekAlert!, 2022. [Press release; cited for registry context only.]
- Hong YM. Atherosclerotic cardiovascular disease beginning in childhood. Korean Circ J. 2010;40(1):1-9. doi:10.4070/kcj.2010.40.1.1
- Tousoulis D, Kampoli AM, Papageorgiou N, et al. Pathophysiology of atherosclerosis: the role of inflammation. Curr Pharm Des. 2011;17(37):4089-4110. doi:10.2174/138161211798764843
- Wiegman A, Gidding SS, Watts GF, et al. Familial hypercholesterolaemia in children and adolescents: gaining decades of life by optimizing detection and treatment. Eur Heart J. 2015;36(36):2425-2437. doi:10.1093/eurheartj/ehv157
- Cuchel M, Raal FJ, Hegele RA, et al. 2023 Update on European Atherosclerosis Society Consensus Statement on Homozygous Familial Hypercholesterolaemia: new treatments and clinical guidance. Eur Heart J. 2023;44(25):2277-2291. doi:10.1093/eurheartj/ehad197
- Ballantyne CM, Gellis L, Tardif JC, et al. Efficacy and Safety of Oral PCSK9 Inhibitor Enlicitide in Adults With Heterozygous Familial Hypercholesterolemia: A Randomized Clinical Trial. JAMA. 2026;335(2):129-139. doi:10.1001/jama.2025.20620
- Maldar SB, Pinto CJ. Homozygous familial hypercholesterolaemia in a patient presenting with hypertensive encephalopathy. BMJ Case Rep. 2022;15(10):e250265. Published 2022 Oct 31. doi:10.1136/bcr-2022-250265
- Suresh Kumar G, Mathbout MF, Fahsah I, Ghafghazi S. Case of homozygous familial hypercholesterolaemia with premature coronary artery disease. BMJ Case Rep. 2021;14(5):e242114. Published 2021 May 19. doi:10.1136/bcr-2021-242114
- Cuchel M, Lee PC, Hudgins LC, et al. Contemporary Homozygous Familial Hypercholesterolemia in the United States: Insights From the CASCADE FH Registry. J Am Heart Assoc. 2023;12(9):e029175. doi:10.1161/JAHA.122.029175
- Raal FJ, Rosenson RS, Reeskamp LF, et al. Evinacumab for Homozygous Familial Hypercholesterolemia. N Engl J Med. 2020;383(8):711-720. doi:10.1056/NEJMoa2004215
- Palacio CH, Harring TR, Nguyen NT, Goss JA, O’Mahony CA. Homozygous familial hypercholesterolemia: case series and review of the literature. Case Rep Transplant. 2011;2011:154908. doi:10.1155/2011/154908
- Raal FJ, Santos RD. Homozygous familial hypercholesterolemia: current perspectives on diagnosis and treatment. Atherosclerosis. 2012;223(2):262-268. doi:10.1016/j.atherosclerosis.2012.02.019
- Contois JH, McConnell JP, Sethi AA, et al. Apolipoprotein B and cardiovascular disease risk: position statement from the AACC Lipoproteins and Vascular Diseases Division Working Group on Best Practices. Clin Chem. 2009;55(3):407-419. doi:10.1373/clinchem.2008.118356
- Cuchel M, Bruckert E, Ginsberg HN, et al. Homozygous familial hypercholesterolaemia: new insights and guidance for clinicians to improve detection and clinical management. A position paper from the Consensus Panel on Familial Hypercholesterolaemia of the European Atherosclerosis Society. Eur Heart J. 2014;35(32):2146-2157. doi:10.1093/eurheartj/ehu274
- Johnson KW, Dudley JT, Bobe JR. A 72-Year-Old Patient with Longstanding, Untreated Familial Hypercholesterolemia but no Coronary Artery Calcification: A Case Report. Cureus. 2018;10(4):e2452. Published 2018 Apr 9. doi:10.7759/cureus.2452
- Nordestgaard BG, Langsted A, Mora S, et al. Fasting is not routinely required for determination of a lipid profile: clinical and laboratory implications including flagging at desirable concentration cut-points-a joint consensus statement from the European Atherosclerosis Society and European Federation of Clinical Chemistry and Laboratory Medicine. Eur Heart J. 2016;37(25):1944-1958. doi:10.1093/eurheartj/ehw152
- Pencina KM, Pencina MJ, Lawler PR, et al. Interplay of Atherogenic Particle Number and Particle Size and the Risk of Coronary Heart Disease. Clin Chem. 2023;69(1):48-55. doi:10.1093/clinchem/hvac172
- Drouin-Chartier JP, Tremblay AJ, Bergeron J, Lamarche B, Couture P. The Low-Density Lipoprotein Receptor Genotype Is a Significant Determinant of the Rebound in Low-Density Lipoprotein Cholesterol Concentration After Lipoprotein Apheresis Among Patients With Homozygous Familial Hypercholesterolemia. Circulation. 2017;136(9):880-882. doi:10.1161/CIRCULATIONAHA.117.029435
- Bertolini S, Cantafora A, Averna M, et al. Clinical expression of familial hypercholesterolemia in clusters of mutations of the LDL receptor gene that cause a receptor-defective or receptor-negative phenotype. Arterioscler Thromb Vasc Biol. 2000;20(9):E41-E52. doi:10.1161/01.atv.20.9.e41
- Jayaram S, Meera S, Kadi S, Sreenivasa N. An Interesting Case of Familial Homozygous Hypercholesterolemia-A Brief Review. Indian J Clin Biochem. 2012;27(3):309-313. doi:10.1007/s12291-011-0165-8
- Bensabbahia D, El Achiwi M, Atrassi M, Abkari A, Widad G. Homozygous Familial Hypercholesterolemia in a Seven-Year-Old: A Case Study Highlighting the Importance of Early Diagnosis. Cureus. 2025;17(6):e86219. Published 2025 Jun 17. doi:10.7759/cureus.86219
- Mainieri F, Tagi VM, Chiarelli F. Recent Advances on Familial Hypercholesterolemia in Children and Adolescents. Biomedicines. 2022;10(5):1043. Published 2022 Apr 30. doi:10.3390/biomedicines10051043
- Grundy SM, Stone NJ; Guideline Writing Committee for the 2018 Cholesterol Guidelines. 2018 Cholesterol Clinical Practice Guidelines: Synopsis of the 2018 American Heart Association/American College of Cardiology/Multisociety Cholesterol Guideline. Ann Intern Med. 2019;170(11):779-783. doi:10.7326/M19-0365
- Defesche JC, Gidding SS, Harada-Shiba M, Hegele RA, Santos RD, Wierzbicki AS. Familial hypercholesterolaemia. Nat Rev Dis Primers. 2017;3:17093. Published 2017 Dec 7. doi:10.1038/nrdp.2017.93
- Tromp TR, Hartgers ML, Hovingh GK, et al. Worldwide experience of homozygous familial hypercholesterolaemia: retrospective cohort study. Lancet. 2022;399(10326):719-728. doi:10.1016/S0140-6736(21)02001-8
- Vladimirova-Kitova L, Kitov S, Ganev M, Chochkova-Bukova L. Case Report: Difficulties in the Treatment of a 12-Year-Old Patient With Homozygous Familial Hypercholesterolemia, Compound Heterozygous Form – 5 Years Follow-Up. Front Cardiovasc Med. 2021;8:743341. Published 2021 Oct 8. doi:10.3389/fcvm.2021.743341
- Zlatohlávek L, Becherová Beňová J, Foglarová T, Dudková T, Hubáček JA. Case Report: Beating the assumed prognosis: homozygous familial hypercholesterolemia with unexpected long survival. Front Cardiovasc Med. 2025;12:1643771. Published 2025 Oct 20. doi:10.3389/fcvm.2025.1643771
- Guo Q, Feng X, Zhou Y. PCSK9 Variants in Familial Hypercholesterolemia: A Comprehensive Synopsis. Front Genet. 2020;11:1020. Published 2020 Sep 23. doi:10.3389/fgene.2020.01020
- Bayona A, Arrieta F, Rodríguez-Jiménez C, et al. Loss-of-function mutation of PCSK9 as a protective factor in the clinical expression of familial hypercholesterolemia: A case report. Medicine (Baltimore). 2020;99(34):e21754. doi:10.1097/MD.0000000000021754
- Musunuru K, Chadwick AC, Mizoguchi T, et al. In vivo CRISPR base editing of PCSK9 durably lowers cholesterol in primates. Nature. 2021;593(7859):429-434. doi:10.1038/s41586-021-03534-y
- Lee RG, Mazzola AM, Braun MC, et al. Efficacy and Safety of an Investigational Single-Course CRISPR Base-Editing Therapy Targeting PCSK9 in Nonhuman Primate and Mouse Models. Circulation. 2023;147(3):242-253. doi:10.1161/CIRCULATIONAHA.122.062132
- Lacaze P, Riaz M, Sebra R, et al. Protective lipid-lowering variants in healthy older individuals without coronary heart disease. Open Heart. 2021;8(2):e001710. doi:10.1136/openhrt-2021-001710
- Cuchel M, Meagher EA, du Toit Theron H, et al. Efficacy and safety of a microsomal triglyceride transfer protein inhibitor in patients with homozygous familial hypercholesterolaemia: a single-arm, open-label, phase 3 study. Lancet. 2013;381(9860):40-46. doi:10.1016/S0140-6736(12)61731-0
- Norata GD, Tibolla G, Catapano AL. PCSK9 inhibition for the treatment of hypercholesterolemia: promises and emerging challenges. Vascul Pharmacol. 2014;62(2):103-111. doi:10.1016/j.vph.2014.05.011
- Bytyçi I, Henein MY, Bytyqi S, et al. PCSK9 and ANGPTL3 Inhibitors in Homozygous Familial Hypercholesterolemia: A Meta-analysis of Randomized Clinical Trials. Drugs. 2026;86(2):231-242. doi:10.1007/s40265-025-02272-z
- Banerjee P, Chan KC, Tarabocchia M, et al. Functional Analysis of LDLR (Low-Density Lipoprotein Receptor) Variants in Patient Lymphocytes to Assess the Effect of Evinacumab in Homozygous Familial Hypercholesterolemia Patients With a Spectrum of LDLR Activity. Arterioscler Thromb Vasc Biol. 2019;39(11):2248-2260. doi:10.1161/ATVBAHA.119.313051
- Alicezah MK, Razali R, Rahman T, et al. Homozygous familial hypercholesterolemia. Malays J Pathol. 2014;36(2):131-137.
- Harada-Shiba M, Ohtake A, Sugiyama D, et al. Guidelines for the Diagnosis and Treatment of Pediatric Familial Hypercholesterolemia 2022. J Atheroscler Thromb. 2023;30(5):531-557. doi:10.5551/jat.CR006
- Bélanger AM, Akioyamen L, Alothman L, Genest J. Evidence for improved survival with treatment of homozygous familial hypercholesterolemia. Curr Opin Lipidol. 2020;31(4):176-181. doi:10.1097/MOL.0000000000000686
- Ference BA, Graham I, Tokgozoglu L, Catapano AL. Impact of Lipids on Cardiovascular Health: JACC Health Promotion Series. J Am Coll Cardiol. 2018;72(10):1141-1156. doi:10.1016/j.jacc.2018.06.046
- Nordestgaard BG, Chapman MJ, Humphries SE, et al. Familial hypercholesterolaemia is underdiagnosed and undertreated in the general population: guidance for clinicians to prevent coronary heart disease: consensus statement of the European Atherosclerosis Society. Eur Heart J. 2013;34(45):3478-90a. doi:10.1093/eurheartj/eht273
- Komuro I, Kato H, Nakagawa T, et al. The longest-lived patient with homozygous familial hypercholesterolemia secondary to a defect in internalization of the LDL receptor. Am J Med Sci. 1987;294(5):341-345. doi:10.1097/00000441-198711000-00008
- Beheshti SO, Madsen CM, Varbo A, Nordestgaard BG. Worldwide Prevalence of Familial Hypercholesterolemia: Meta-Analyses of 11 Million Subjects. J Am Coll Cardiol. 2020;75(20):2553-2566. doi:10.1016/j.jacc.2020.03.057
- Futema M, Taylor-Beadling A, Williams M, Humphries SE. Genetic testing for familial hypercholesterolemia-past, present, and future. J Lipid Res. 2021;62:100139. doi:10.1016/j.jlr.2021.100139
- Vrablik M, Tichý L, Freiberger T, Blaha V, Satny M, Hubacek JA. Genetics of Familial Hypercholesterolemia: New Insights. Front Genet. 2020;11:574474. Published 2020 Oct 7. doi:10.3389/fgene.2020.574474
- Di Taranto MD, Giacobbe C, Fortunato G. Familial hypercholesterolemia: A complex genetic disease with variable phenotypes. Eur J Med Genet. 2020;63(4):103831. doi:10.1016/j.ejmg.2019.103831
- Cohen JC, Boerwinkle E, Mosley TH Jr, Hobbs HH. Sequence variations in PCSK9, low LDL, and protection against coronary heart disease. N Engl J Med. 2006;354(12):1264-1272. doi:10.1056/NEJMoa054013
- Bilheimer DW, Stone NJ, Grundy SM. Metabolic studies in familial hypercholesterolemia. Evidence for a gene-dosage effect in vivo. J Clin Invest. 1979;64(2):524-533. doi:10.1172/JCI109490
- Stein EA, Gipe D, Bergeron J, et al. Effect of a monoclonal antibody to PCSK9, REGN727/SAR236553, to reduce low-density lipoprotein cholesterol in patients with heterozygous familial hypercholesterolaemia on stable statin dose with or without ezetimibe therapy: a phase 2 randomised controlled trial. Lancet. 2012;380(9836):29-36. doi:10.1016/S0140-6736(12)60771-5
- Blom DJ, Averna MR, Meagher EA, et al. Long-Term Efficacy and Safety of the Microsomal Triglyceride Transfer Protein Inhibitor Lomitapide in Patients With Homozygous Familial Hypercholesterolemia. Circulation. 2017;136(3):332-335. doi:10.1161/CIRCULATIONAHA.117.028208

